来源:Heterologous expression and functional characterization of Bacillus subtilis natto MenA in Escherichia coli and its role in Vitamin K2 Biosynthesis(Food Bioscience)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
甲萘醌-7(MK-7)是维生素K2的生物活性形式,微生物发酵是其主流生产方式,但关键膜结合酶的结构与功能认识不足制约了产量提升。本研究将枯草芽孢杆菌纳豆亚种的1,4-二羟基-2-萘甲酸异戊烯基转移酶(MenA)在大肠杆菌中异源表达,通过生物信息学、EGFP融合荧光定位、表达条件优化与定点突变,确认了其膜定位特征与两个富天冬氨酸基序中7个关键残基的功能必要性,野生型BsMenA表达使MK-7产量较对照提高约8倍。
研究背景
甲萘醌类(MKs)即维生素K2,是细菌合成的脂溶性醌类,既作为电子传递链的必需辅因子,也是人体生物活性维生素。其结构由1,4-二羟基-2-萘甲酸(DHNA)衍生的萘醌核心与不同长度异戊二烯侧链组成。在众多同系物中,MK-7因生物利用度高、生理功效好而备受关注,在功能性食品、营养保健品和药物领域具有应用价值。除凝血功能外,MK-7还参与骨代谢、心血管健康与神经保护。化学合成效率低且环境负担重,微生物发酵因而成为首选策略。细菌MK合成包括两条并行途径:经莽草酸途径生成分支酸后经DHNA途径合成萘醌头基,以及经甲基赤藓醇磷酸(MEP/DXP)途径合成聚异戊二烯侧链;同系物多样性源于侧链长度差异。MenA催化DHNA与侧链的异戊烯基化,是MK生物合成的关键膜结合酶,但其结构与功能细节尚不清楚,限制了理性改造。本研究以枯草芽孢杆菌纳豆亚种MenA(BsMenA)为对象,在大肠杆菌中开展异源表达与功能表征。
研究方法
2.1 试剂、菌株与质粒
限制性内切酶与DNA连接酶购自Thermo Fisher Scientific(中国)有限公司。本工作所用引物由GenScript Biotech Corporation(中国南京)合成,列于支持信息(表S2)。TaKaRa Biotechnology Co., Ltd.(中国大连)提供PrimeSTAR HS DNA Polymerase。质粒提取、凝胶纯化与PCR产物纯化试剂盒以及IPTG(异丙基-β-D-硫代半乳糖苷)购自Sangon Biotech(上海)有限公司。细菌基因组DNA提取试剂盒购自TIANGEN Biotech(北京)有限公司。其余分析纯化学试剂均购自Sinopharm Chemical Reagent Co., Ltd.(中国上海)。质粒pET28a与pET20b购自Novagen,用作构建表达载体的骨架。本研究所用菌株为大肠杆菌DH5α、野生型大肠杆菌BL21(DE3)、ΔmenA大肠杆菌BL21(DE3)与HepPPS-ΔmenA大肠杆菌BL21(DE3)。大肠杆菌DH5α用于质粒构建与扩增。野生型大肠杆菌BL21(DE3)用于BsMenA表达优化与BsMenA-EGFP荧光定位实验,ΔmenA大肠杆菌BL21(DE3)用于酶活测定与定点突变实验。HepPPS-ΔmenA大肠杆菌BL21(DE3)菌株携带来自枯草芽孢杆菌168的异源hepPPS基因且缺失内源menA基因,用于MK-7产量分析。菌株与质粒的详细清单见表1。
【数据】菌株:E. coli DH5α、BL21(DE3)、ΔmenA BL21(DE3)、HepPPS-ΔmenA BL21(DE3);质粒:pET28a、pET20b;抗生素:卡那霉素50 μg/mL、氨苄青霉素100 μg/mL;试剂来源:Thermo Fisher、TaKaRa、Sangon、TIANGEN、Sinopharm;原文未详述其余试剂用量
2.2 质粒构建
本工作所用全部质粒均通过标准PCR克隆构建。menA基因以基因特异性引物(表S2)从枯草芽孢杆菌纳豆亚种基因组DNA中扩增。扩增的menA片段与表达载体pET20b(+)和pET28a(+)经EcoRI和XhoI酶切后,用T4 DNA连接酶连接,分别生成pET20b-menA和pET28a-menA。用于亚细胞定位研究时,menA基因以引物EmenA-FW和lmenA-RV从枯草芽孢杆菌纳豆亚种基因组DNA扩增,编码增强型绿色荧光蛋白(EGFP)的egfp基因以引物legfp-FW和egfpx-RV从pUC19-egfp扩增(表S2)。menA的反向引物与egfp的正向引物含有互补连接序列,在PCR扩增中引入。纯化的PCR产物用引物Ljme-FW和Ljme-RV通过重叠延伸PCR融合,生成menA-linker-egfp融合片段(图S1)。相应的egfp-linker-menA融合片段以相同策略构建。连接序列的氨基酸组成为TS-(G4S)3-AC,两种融合蛋白的完整氨基酸序列列于表S3。融合片段经EcoRI和XhoI酶切后连接至pET28a(+)相应位点,分别生成pET28a-MenA-linker-egfp和pET28a-egfp-linker-MenA(图S2)。定点突变以pET28a-menA为模板,通过PCR突变结合DpnI消化进行。设计突变引物(表S2)在N74、D78、D84、N204、N205、D208和D212位点引入丙氨酸替换。PCR扩增按制造商说明使用PrimeSTAR HS DNA Polymerase(Takara,日本)进行。扩增后,亲本甲基化质粒DNA用DpnI消化,所得突变质粒转化大肠杆菌DH5α扩增。阳性转化子提取的质粒经Sanger DNA测序(Sangon Biotech,上海,中国)验证目标突变。验证后的突变质粒随后转化ΔmenA大肠杆菌BL21(DE3),用于BsMenA变体的表达与表征。
【数据】载体:pET20b(+)、pET28a(+);酶切位点:EcoRI、XhoI;连接酶:T4 DNA ligase;连接序列:TS-(G4S)3-AC;突变位点:N74、D78、D84、N204、N205、D208、D212→丙氨酸;消化酶:DpnI;验证方法:Sanger测序;原文未详述PCR循环参数
2.3 BsMenA的生物信息学分析
BsMenA氨基酸序列(NCBI蛋白登录号:AMK74348.1)用ProtParam(http://web.expasy.org/protparam)和ProtScale服务器(https://web.expasy.org/protscale/)分析其理化性质与疏水性谱。亚细胞定位用PSORTb v3.0预测,跨膜螺旋与膜拓扑用TMHMM v2.0和MEMSAT-SVM分析(Krogh et al., 2001; Yu et al., 2010)。保守结构域与基序用SMART、NCBI保守结构域数据库(CDD)和PROSITE鉴定。信号肽预测用SignalP 4.1进行(Petersen et al., 2011)。BsMenA与代表性UbiA家族异戊烯基转移酶的多序列比对用Clustal Omega完成。BsMenA同源建模用Phyre2服务器(Kelley et al., 2015),结构可视化用PyMOL。
【数据】序列长度:311 aa;登录号:AMK74348.1;工具:ProtParam、ProtScale、PSORTb v3.0、TMHMM v2.0、MEMSAT-SVM、SMART、CDD、PROSITE、SignalP 4.1、Clustal Omega、Phyre2、PyMOL;原文未详述各工具默认参数
2.4 BsMenA-EGFP融合蛋白的共聚焦荧光分析
为研究BsMenA亚细胞定位,表达pET28a-egfp-linker-MenA、pET28a-MenA-linker-egfp、pET28a-egfp(阳性对照)和pET28a(阴性对照)的大肠杆菌BL21(DE3)菌株在含卡那霉素的5 mL LB培养基中培养。重组菌株于37 °C、200 rpm振荡过夜培养。取过夜培养物按2%(v/v)接种量转入50 mL含50 μg/mL卡那霉素的新鲜LB培养基。待OD600达0.6–0.8,加入IPTG至终浓度0.2 mmol/L诱导蛋白表达。诱导培养物于28 °C、150 rpm继续培养。诱导后20 min收集样品,4 °C、2000 × g离心5 min,用PBS(pH 7.4)洗涤两次并重悬于同一缓冲液。细胞悬液置于载玻片上覆盖盖玻片,用Zeiss LSM 880共聚焦激光扫描显微镜配Airyscan检测器、488 nm激发波长观察。图像用ZEN软件(Zeiss)采集与处理。
【数据】培养基:LB;接种量:2%(v/v);卡那霉素:50 μg/mL;诱导OD600:0.6–0.8;IPTG:0.2 mmol/L;诱导温度:28 °C;转速:150 rpm;诱导时间:20 min;离心:2000 × g、5 min、4 °C;激发波长:488 nm;PBS:pH 7.4
2.5 BsMenA重组表达与膜组分制备
含pET20b-menA和pET28a-menA的重组大肠杆菌BL21(DE3)及相应空载体对照,分别在含100 μg/mL氨苄青霉素或50 μg/mL卡那霉素的LB培养基中培养。过夜培养物接种新鲜LB培养基,37 °C培养至OD600达0.6–0.8。加入IPTG至0.2、0.5或0.8 mmol/L诱导蛋白表达,随后于20 °C、160 rpm培养18 h。为进行葡萄糖辅助表达,在含0.5%葡萄糖的LB培养基中用0.5 mmol/L IPTG诱导。重组细胞于4 °C、4000 × g离心20 min收获,重悬于细胞裂解缓冲液(20 mmol/L HEPES、300 mmol/L NaCl、4 mmol/L β-巯基乙醇、2.5 mmol/L DTT、0.05 mmol/L Pefabloc、0.025 mmol/L 2,2′-联吡啶)。重组细胞冰浴超声破碎(300 W,脉冲2 s、间隔4 s,10 min)。全细胞裂解液及4 °C、10,000 × g离心20 min所得可溶组分经12% SDS-PAGE分析,评价重组BsMenA表达。BsMenA表达水平用Fiji(ImageJ)软件对SDS-PAGE条带进行光密度分析定量。测量BsMenA条带强度并以相应泳道总蛋白强度归一化,归一化值以相对强度单位(RIU)表示。膜组分按先前报道方法制备(Dhiman et al., 2019)。简言之,−80 °C保存的8–10 g冻存细胞先冰上解冻,重悬于缓冲液A(50 mmol/L磷酸钾(pH 8.0)、5 mmol/L MgCl2、5 mmol/L β-巯基乙醇、300 mmol/L NaCl……)。
【数据】抗生素:氨苄青霉素100 μg/mL、卡那霉素50 μg/mL;IPTG:0.2/0.5/0.8 mmol/L;诱导温度:20 °C;转速:160 rpm;诱导时间:18 h;葡萄糖:0.5%;离心收获:4000 × g、20 min、4 °C;超声:300 W、2 s脉冲/4 s间隔、10 min;可溶组分离心:10,000 × g、20 min、4 °C;胶浓度:12% SDS-PAGE;裂解液:20 mmol/L HEPES、300 mmol/L NaCl、4 mmol/L β-巯基乙醇、2.5 mmol/L DTT、0.05 mmol/L Pefabloc、0.025 mmol/L 2,2′-联吡啶;缓冲液A:50 mmol/L磷酸钾pH 8.0、5 mmol/L MgCl2、5 mmol/L β-巯基乙醇、300 mmol/L NaCl;细胞用量:8–10 g
研究结果
3.1 枯草芽孢杆菌纳豆亚种BsMenA的结构与生物信息学分析
BsMenA是参与甲萘醌生物合成的关键芳香族异戊烯基转移酶,采用综合生物信息学方法表征其理化、进化、结构与功能特征。ProtParam和ProtScale显示,BsMenA为311个氨基酸的高疏水性膜蛋白,分子量33.83 kDa,分子式C1578H2483N377O411S16,碱性等电点PI为9.18,脂肪族指数118.84,不稳定系数29.44,疏水性谱强达0.727(图2A)。这些特征提示BsMenA为膜嵌入蛋白。与此一致,PSORTb、MEMSAT-SVM及丹麦技术大学生物序列分析中心TMHMM服务器等多个亚细胞定位工具共同预测BsMenA为膜结合蛋白。PSORTb给出细胞质膜定位得分10,多个内部螺旋的预测进一步支持BsMenA为膜整合蛋白。TMHMM通过预测九个跨膜螺旋确认该拓扑,预期168.83个氨基酸整合于膜中,N端残基位于胞质侧的概率高达0.829(图2B)。MEMSAT-SVM分析同样预测九个跨膜螺旋,与TMHMM预测的拓扑一致(图S4)。SMART结构域分析揭示BsMenA含多个跨膜区,CDD与PROSITE分析显示BsMenA属于UbiA超家族(图S5),并含两个保守富天冬氨酸基序(NxxxDxxxxxD和NNxxDxxxD,其中N为天冬酰胺、D为天冬氨酸、x为任意氨基酸),这是UbiA酶功能区的特征。UbiA超家族成员通常含八或九个跨膜螺旋及这两个高度保守的富天冬氨酸基序区,在催化植基或异戊烯基侧链转移至芳香族底物中起关键作用。与ApUbiA、EcUbiA和HsUbiAD1的多序列比对证实这些富天冬氨酸基序及其他催化残基高度保守,与UbiA型异戊烯基转移酶的其他共有生化功能一致(图S6A和B)。SignalP 4.1分析进一步确认BsMenA缺乏N端信号肽,支持其并非分泌蛋白、而是疏水性膜结合UbiA家族异戊烯基转移酶的结论(图2C)。总体而言,这些计算分析表明BsMenA是强疏水性、膜结合的UbiA家族异戊烯基转移酶,具有重要催化区,使我们得以在大肠杆菌细胞中实验验证其定位。
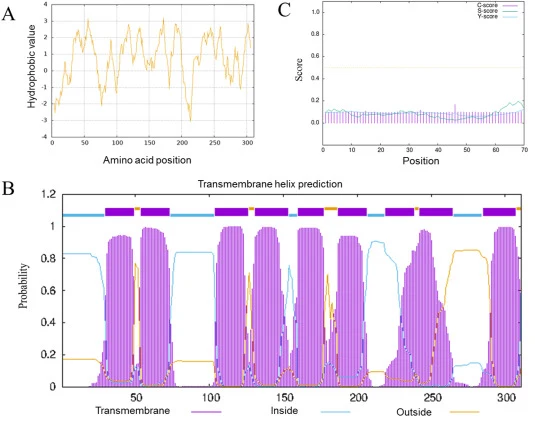
【数据】氨基酸数:311;分子量:33.83 kDa;分子式:C1578H2483N377O411S16;PI:9.18;脂肪族指数:118.84;不稳定系数:29.44;疏水性:0.727;PSORTb膜定位得分:10;跨膜螺旋:9个;膜内氨基酸:168.83;N端胞质侧概率:0.829;富天冬氨酸基序:NxxxDxxxxxD、NNxxDxxxD
3.2 BsMenA在大肠杆菌中膜定位的实验确认
为确定生物信息学预测的BsMenA亚细胞定位,设计了两个荧光融合构建体,EGFP经柔性连接序列置于BsMenA的N端或C端(图S2)。基于GFP的标记已广泛用作评估细菌蛋白亚细胞定位的可靠报告系统,包括大肠杆菌中的酶与表面蛋白(Rudner et al., 2002; Wang et al., 2023; Wendel et al., 2016)。这些研究支持将GFP标记作为研究细菌蛋白亚细胞定位的可靠方法,因而适合用于BsMenA研究。构建体成功克隆入pET28a(+),生成BL21/pET28a-egfp-linker-MenA和BL21/pET28a-MenA-linker-egfp,可实现融合蛋白的诱导表达。在IPTG诱导早期(0.2 mmol/L IPTG、28 °C、诱导后20 min)从重组构建体取样,以确保在荧光均匀分布于胞质之前清晰观察融合蛋白定位。共聚焦显微图像显示,两个重组构建体BL21/pET28a-egfp-linker-MenA和BL21/pET28a-MenA-linker-egfp均呈现清晰的周边绿色荧光,沿细菌包被形成明显的环状图案(图3A和B)。该图案证实BsMenA-EGFP融合蛋白正确整合于细胞膜。尽管两种融合方向均显示清晰膜定位,N端与C端EGFP融合的荧光分布存在细微差异。N端EGFP融合(图3A)显示相对不均一的膜荧光图案,而C端EGFP融合(图3B)沿膜分布更均匀。这些差异提示EGFP标签位置可能轻微影响BsMenA融合蛋白的表观荧光分布。然而,两个构建体总体膜定位图案均得以保持,表明EGFP标签位置未实质性干扰BsMenA的靶向。相比之下,阳性对照BL21/pET28a-egfp荧光分布于整个细胞质(图3C)。相同条件下,阴性对照BL21/pET28a(+)未检测到荧光(图3D),表明膜定位荧光完全来源于BsMenA-EGFP融合蛋白。N端与C端融合均成功可视化,表明柔性连接序列支持融合蛋白正确定位且不干扰BsMenA膜整合。这些发现提供直接实验证据:枯草芽孢杆菌纳豆亚种BsMenA在大肠杆菌异源表达时定位于细胞质膜,与预测及先前关于UbiA家族异戊烯基转移酶的报道一致(Huang et al., 2014; Puffal et al., 2018)。正确的膜靶向对UbiA型异戊烯基转移酶的催化活性至关重要;该整合使我们得以继续优化异源表达条件以提高BsMenA合成及其对甲萘醌生产的贡献。先前研究表明,工程微生物中高效的甲萘醌生产强烈依赖充足的异戊烯基转移酶活性(Gao et al., 2021; Huang et al., 2024)。因此,本研究随后聚焦于优化异源表达参数以提高BsMenA产量并改善其在甲萘醌生物合成中的功能表现。
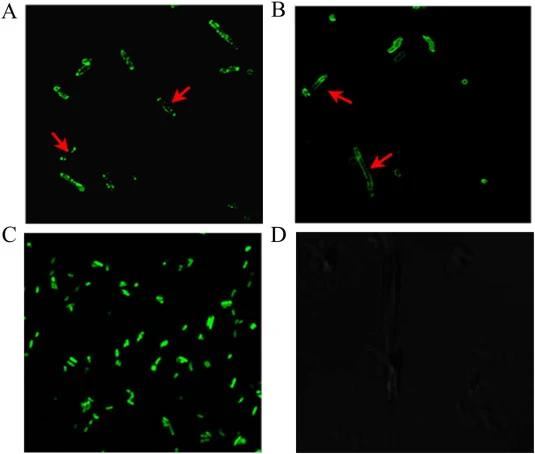
【数据】IPTG:0.2 mmol/L;诱导温度:28 °C;诱导时间:20 min;激发波长:488 nm;融合连接序列:TS-(G4S)3-AC;阳性对照:pET28a-egfp(胞质荧光);阴性对照:pET28a(无荧光);跨膜螺旋预测:9个
3.3 高效BsMenA生产的异源表达条件优化
重组质粒pET20b-MenA和pET28a-MenA成功构建并转化BL21(DE3)菌株,生成BL21/pET20b-MenA和BL21/pET28a-MenA。为实现BsMenA异源表达,将BL21/pET20b-MenA和BL21/pET28a-MenA在LB培养基中于20 °C、分别添加0.2 mmol/L和0.8 mmol/L IPTG培养18 h。在低或高IPTG诱导下,两个重组大肠杆菌菌株BL21/pET20b-MenA和BL21/pET28a-MenA均未观察到对应重组BsMenA(约38 kDa,His标签蛋白)的可检测蛋白条带(图S7)。鉴于两种诱导条件下均未检测到BsMenA表达,随后评估葡萄糖补充作为0.5 mmol/L IPTG诱导下BsMenA表达的替代策略。有趣的是,当重组菌株BL21/pET20b-MenA和BL21/pET28a-MenA在20 °C、含0.5 mM IPTG和0.5%葡萄糖的LB培养基中培养时,诱导18 h后SDS-PAGE显示BL21/pET28a-MenA在预期分子量处(约38 kDa,His标签蛋白)出现清晰蛋白条带,而BL21/pET20b-MenA仅呈现低表达……
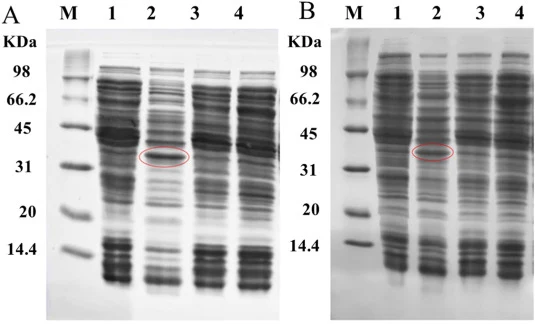
【数据】质粒:pET20b-MenA、pET28a-MenA;宿主:BL21(DE3);IPTG:0.2/0.5/0.8 mmol/L;温度:20 °C;时间:18 h;葡萄糖:0.5%;目标蛋白分子量:约38 kDa(His标签);原文节选至BL21/pET20b-MenA低表达处截止,后续定量数据原文未详述
3.4 BsMenA保守残基的定点突变与MK-7产量分析
基于同源建模(以Aeropyrum pernix来源ApUbiA,PDB:4OD4为结构模板)预测的BsMenA三级结构,跨膜螺旋以浅蓝色显示、胞质螺旋以粉色显示,在预测催化口袋中鉴定出七个保守残基(N74、D78、D84、N204、N205、D208和D212)(图5)。定点突变将这些残基替换为丙氨酸后,酶活严重降低或完全丧失。与之一致,这些关键残基的突变降低了MK-7产量,而野生型BsMenA的表达使MK-7产量较对照菌株提高约8倍(p < 0.001)。每个实验至少进行三次独立重复,结果以平均值±标准差表示。
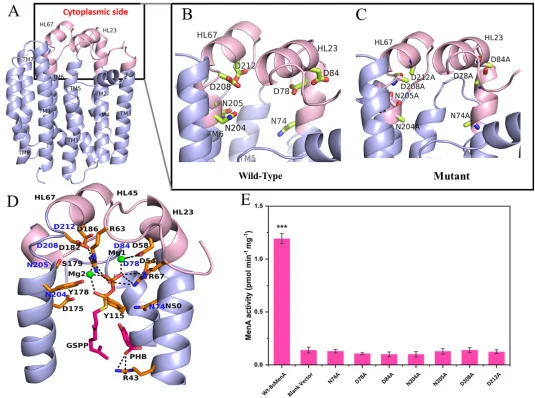
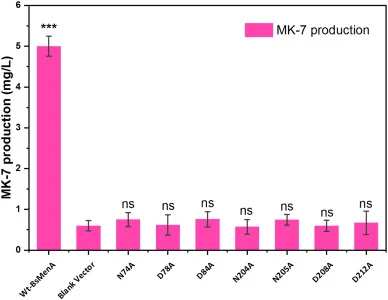
【数据】模板:ApUbiA(PDB: 4OD4);突变残基:N74、D78、D84、N204、N205、D208、D212→丙氨酸;野生型MK-7提升倍数:约8倍;显著性:p < 0.001;重复数:至少3次独立重复;结果表达:mean ± SD
讨论与解读
本研究以结构导向策略对枯草芽孢杆菌纳豆亚种MenA进行了功能表征:生物信息学分析结合实验验证,涵盖膜定位确认、异源表达优化与大肠杆菌中的定点突变。研究确认BsMenA是含两个富天冬氨酸基序的膜结合UbiA家族异戊烯基转移酶,二者构成典型催化结构域;N74、D78、D84、N204、N205、D208和D212七个保守残基对酶活至关重要,丙氨酸替换显著降低酶功能与MK-7生物合成;野生型BsMenA表达则较对照显著提升MK-7产量,凸显其在通路调控中的枢纽作用。作者也指出局限:虽突变体在酶活与MK-7产量上效应明确,但各变体的表达水平、稳定性与膜定位仍需额外表征;动力学表征、实验解析结构等亦有待后续研究。
编译者解读:该工作把"膜蛋白难表达"这一合成生物学常见瓶颈拆成了可操作的几步——先用生物信息学锁定拓扑与催化残基,再用EGFP融合证实膜定位,最后用葡萄糖补充绕开包涵体/低表达困境。价值在于为UbiA家族膜酶提供了残基级改造靶点;局限是表达优化仍偏经验性,且突变体未做蛋白水平归一化,酶活下降究竟源于催化失活还是折叠/稳定性受损尚不能完全区分。
参考来源
期刊:Food Bioscience, 2026
DOI: 10.1016/j.fbio.2026.109635
DOI: 10.1016/j.fbio.2026.109635