来源:Protocol for constructing barcoded Saccharomyces cerevisiae strains and performing pooled mating experiments(STAR Protocols)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
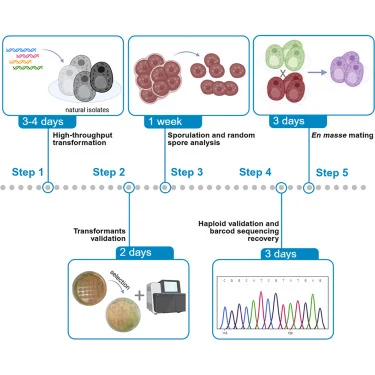
天然酿酒酵母分离株遗传背景多样,是研究基因型—表型关系的宝贵资源,但缺乏高效、可追溯的高通量操作流程。本方案描述了从天然二倍体分离株出发,经高通量转化、转化子筛选与验证、产孢与稳定单倍体回收,最终获得携带抗生素抗性标记、组成型荧光报告和唯一DNA条形码的Mat-a与Mat-α单倍体菌株的完整实验流程,并可选配混合交配(en masse mating)产生混合二倍体后代。作者在约200株二倍体起始菌株中经四轮独立实施,回收获得90株验证通过的Mat-a菌株和50株验证通过的Mat-α菌株,为大规模天然分离株的pooled遗传分析提供了可执行的操作蓝本。
研究背景
条形码标记的酿酒酵母菌株使得跨众多基因型的混合(pooled)遗传分析成为可能。此类分析依赖于一套稳定、可追踪且通量足够的菌株构建流程:需要把条形码与抗性标记、荧光报告一起整合进基因组,需要从天然二倍体分离株获得可交配的单倍体衍生物,还需要在96孔板、琼脂选择平板、琼脂patch平板与24孔板等多种板式之间保持菌株身份的可追溯性。原文摘要指出,本方案旨在生成来自天然二倍体分离株的稳定条形码单倍体菌株,工作流涵盖高通量转化、转化子筛选与验证,随后进行产孢与稳定单倍体回收,并包含表型与分子验证方法;可选的混合交配流程用于产生混合二倍体后代。关于该方案的完整使用与执行细节,原文指引读者参阅Strauss等的工作。
研究方法
逐步方法细节
#### 天然菌株的转化前准备
耗时:3天
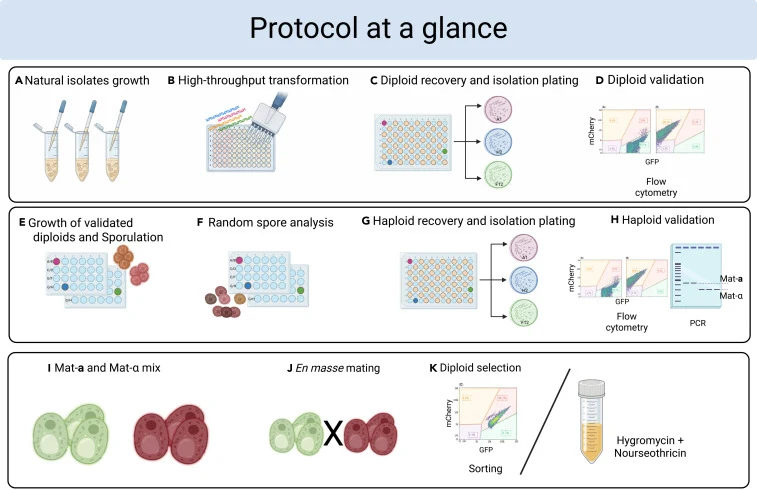
本步骤准备亲本菌株的标准化起始培养物,并建立跨板式的定位追踪,以服务于下游高通量转化(图2A)。
1. 准备用于转化的亲本酵母菌株。
a. 选择适合在HO位点进行基因组整合的酿酒酵母菌株。这些菌株可以是二倍体、Mat-a或Mat-α菌株。
b. 验证菌株基因型,并确认不存在会干扰筛选与追踪的抗生素抗性标记和荧光报告。
c. 将菌株划线接种于YPD琼脂平板,30°C培养2天以获得单菌落。
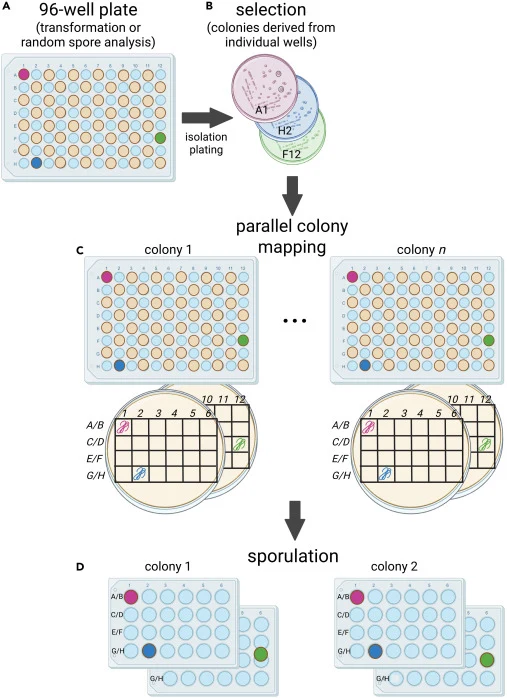
d. 从YPD琼脂平板挑取48株二倍体菌株,按棋盘格模式接种到装有1 mL YPD培养基的96深孔板中,30°C、1200 rpm振荡培养14–20 h(图3A)。注意:仅含培养基的孔作为交叉污染的内部控制,应保持无生长。
e. 准备48支50 mL离心管,按对应孔位标签标注(如A1、A3、…、B2、B4、…、H12),每管装10 mL YPD培养基。
f. 随机挑取2株菌,为其额外准备两支50 mL管;它们将在下游转化中作为阴性对照(步骤4c)。注意:菌株定位策略。为尽量减少手动高通量操作中的样本混淆,通过在各板式间保持一致的定位映射来维持菌株身份。菌株最初以96孔格式组织,固定位置对应其菌株编号。当工作流在产孢期间临时切换到不同板式(如24孔板),或当每株菌需处理多个菌落时,位置会被系统性地重新分配,同时保留原始编号方案。后续步骤回到96孔格式,保持相同的位置标识,以确保每株菌和每个菌落在整个工作流中的可追溯性(图3)。
g. 从每孔转移10 μL培养物至对应的50 mL管中,30°C振荡培养16 h。
h. 以相同方式准备两株阴性对照菌株。
i. 使用血细胞计数板(Burker计数室)测定4个随机选取样本的细胞浓度。关键:确保细胞处于对数中期(1–2 × 10⁷ cells/mL),且大多数细胞已出芽。过生长的培养物(≥7 × 10⁷ cells/mL)会降低转化效率。若培养物达到对数晚期,按1:50稀释到10 mL新鲜YPD培养基中(50 mL管),重新培养2–4 h后再继续。由于仅计数4株菌,应避免使用高度聚集或絮凝的菌株。若必须使用这些菌株,则在细胞计数前对样品进行超声处理。一旦二倍体培养物达到对数中期,立即进行高通量转化以最大化整合效率。
【数据】菌株数:48株二倍体(另2株阴性对照);培养基:YPD;温度:30°C;时间:划线培养2天、振荡培养14–20 h、转移后培养16 h;转速:1200 rpm;培养体积:96深孔板1 mL、50 mL管10 mL;接种量:10 μL;细胞浓度:对数中期1–2 × 10⁷ cells/mL,过生长阈值≥7 × 10⁷ cells/mL;稀释比例:1:50;重新培养时间:2–4 h;计数样本:4个
#### 高通量转化
耗时:2天
本步骤将Mat-a和Mat-α构建体导入48株菌,产生抗生素抗性的二倍体候选菌株以供后续验证(图2B)。
2. 准备用于转化的PCR产物。
a. 分别为Mat-a和Mat-α构建体准备独立的反应。
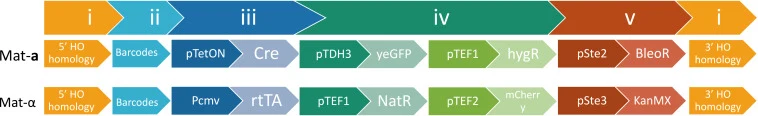
b. 使用表S1所列整合引物(引物1和引物2),从各质粒PCR扩增完整整合盒。
i. 每种构建体每2株菌进行1个PCR反应。
ii. 分别合并Mat-a PCR产物和Mat-α PCR产物。配制PCR反应预混液:
| 试剂 | 每反应用量/体积 |
|---|---|
| Kapa HotStart HiFi 2× master mix | 25 μL |
| HO_integration_F (10 μM) | 1 μL |
| HO_integration_R (10 μM) | 1 μL |
| DNA模板(质粒) | 5 ng |
| ddH₂O | 补至50 μL |
注意:使用适合长片段扩增的商业化Kapa HotStart HiFi 2× master mix。可根据可获得性替换具体产品。按下述循环条件进行PCR:
| 步骤 | 温度 | 时间 | 循环数 |
|---|---|---|---|
| 初始变性 | 98°C | 30 s | 1 |
| 变性 | 98°C | 10 s | 30个循环 |
| 退火 | 62°C | 20 s | 30个循环 |
| 延伸 | 72°C | 8 min | 30个循环 |
| 终延伸 | 72°C | 15 min | 1 |
| 保持 | 4°C | 持续 | — |
注意:若使用不同的DNA聚合酶,按所用酶调整变性温度和延伸时间;同样,若使用不同引物,按所用引物的具体序列调整退火温度。
c. 将PCR产物在琼脂糖凝胶(0.8%)上电泳以验证产物长度。注意:在本方案中,PCR产物通常不经纯化直接使用,每次转化加入固定体积(约25 μL)的扩增反应液,而非逐个调整DNA量。这相当于每反应50–200 ng PCR产物。
【数据】构建体:Mat-a与Mat-α两种;引物:HO_integration_F与HO_integration_R(10 μM,各1 μL);模板:质粒DNA 5 ng;预混液:Kapa HotStart HiFi 2× master mix 25 μL;反应总体积:50 μL;PCR循环:98°C 30 s初始变性,98°C 10 s、62°C 20 s、72°C 8 min共30循环,72°C 15 min终延伸,4°C保持;凝胶浓度:0.8%琼脂糖;每转化加入PCR体积:约25 μL;每反应DNA量:50–200 ng;反应配置:每种构建体每2株菌1个PCR反应
3. 制备化学感受态酵母细胞。
a. 取各培养物10 mL(总计约1×10⁸细胞),3,200 × g离心5 min。
b. 加入10 mL ddH₂O重悬细胞以洗涤。
c. 离心(3,200 × g,5 min),弃上清。
d. 再用1 mL ddH₂O洗涤并重悬细胞。
e. 3,200 × g离心5 min,彻底弃上清。
f. 用60 μL ddH₂O重悬细胞。
【数据】培养体积:10 mL(约1×10⁸细胞);离心条件:3,200 × g、5 min(共3次);洗涤液:ddH₂O 10 mL后1 mL;重悬体积:60 μL ddH₂O
4. 用Mat-a和Mat-α构建体转化细胞。
a. 准备两块U形96孔板用于转化:一块用于Mat-a构建体,一块用于Mat-α构建体。
b. 将每株菌30 μL转入两块板中对应的孔(如菌株A1转入两块板的A1孔)。
c. 向Mat-a板的每孔加入25 μL Mat-a构建体,向Mat-α板的每孔加入25 μL Mat-α构建体。
i. 阴性对照培养物加入25 μL ddH₂O(代替PCR产物)。
d. 向每孔加入120 μL转化混合液。
i. 使用多通道移液器时,提前安排枪头盒,每隔一列填充、中间留空一列。
e. 42°C静置孵育40 min。
【数据】板型:U形96孔板2块;菌液体积:30 μL/孔;构建体体积:25 μL/孔;阴性对照:25 μL ddH₂O;转化混合液:120 μL/孔;热激条件:42°C、40 min、不振荡
#### 转化子回收与二倍体转化子筛选
耗时:2–3天
本步骤筛选成功将Mat-a或Mat-α构建体整合进基因组的二倍体细胞。应紧接上述步骤4之后进行(图2C)。
5. 回收转化子并进行抗生素筛选。
a. 3,200 × g离心板3 min,去除上清。
b. 每孔加入150 μL YPD(不要重悬),30°C孵育3 h进行回收。
i. 15 min后重悬培养物,继续振荡孵育。
c. 从每孔取120 μL涂布到补充相应抗生素的YPD琼脂平板上(如Mat-a构建体用潮霉素,Mat-α构建体用诺尔丝菌素)(图3B)。注意:平板应按步骤1e所给菌株命名标注。
d. 平板在30°C孵育2–3天,直至单菌落清晰可见。
i. 确认涂布阴性对照转化反应的平板无 colonies。暂停点:带单菌落的平板可在4°C保存最长一周。
【数据】离心条件:3,200 × g、3 min;回收液:YPD 150 μL;回收条件:30°C、3 h(15 min后重悬);涂布体积:120 μL;抗生素:潮霉素(Mat-a)、诺尔丝菌素(Mat-α);筛选平板培养:30°C、2–3天;保存条件:4°C最长1周
#### 所选二倍体转化子的验证
耗时:2天
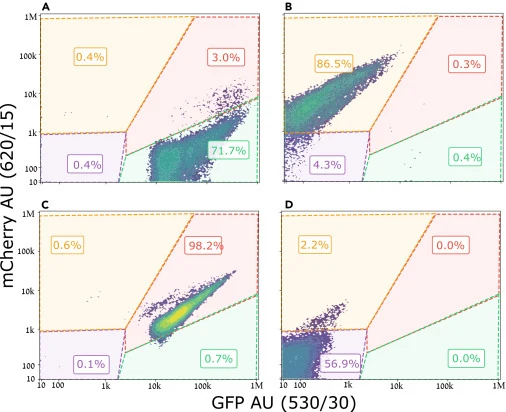
本步骤对候选二倍体转化子筛查两个特征:在构建体特异性抗生素上生长(表明获得整合盒)和表达相应荧光报告(表明存在预期构建体)。两项标准均通过的菌落保留为二倍体转化子并进入产孢(图2D)。自此,每个亲本菌株由两个独立的转化子谱系代表:一个携带Mat-a构建体,一个携带Mat-α构建体,应作为独立的菌株集处理。若最初使用的是单倍体菌株,则跳过本步骤及产孢步骤,直接进入"单倍体菌株验证"步骤(步骤12)。
6. 准备用于验证的菌落。注意:在液体培养、琼脂……(原文此处截断)
【数据】原文未详述(节选于步骤6处截断)
研究结果
预期结果
本方案成功实施后,可从天然二倍体酿酒酵母分离株衍生出条形码标记的Mat-a和Mat-α单倍体菌株。每个单倍体在HO位点携带整合构建体,包含抗生素抗性标记、组成型荧光报告和唯一DNA条形码。经产孢、筛选和验证后,可从部分起始二倍体菌株获得可交配的单倍体衍生物。转化率、产孢效率和回收率因菌株背景和构建体而异。
在本工作流的实施中,该方案在四轮独立实验中应用,起始于约200株二倍体菌株。经转化、产孢和验证步骤后,共回收获得90株验证通过的Mat-a菌株和50株验证通过的Mat-α菌株。因此,当处理遗传多样的天然分离株时,使用者应预期菌株回收是不完全的且依赖于构建体。
验证通过的菌株通过以下方式确认:在相应抗生素上生长、荧光筛选,以及三次靶向PCR扩增,分别验证条形码区域、HO整合位点和MAT位点。所得单倍体菌株集合随后可用于混合交配实验。经混合交配和Cre诱导后,条形码融合将每个二倍体后代中的亲本条形码连接起来,从而可通过测序融合条形码对进行基因型鉴定。对混合群体的测序通常产生条形码计数表,可量化大规模天然分离株集合中的菌株丰度、交配结果或相对适合度,如Strauss等所做。
【数据】起始菌株:约200株二倍体;实验轮次:4轮独立实施;回收Mat-a验证菌株:90株;回收Mat-α验证菌株:50株;验证方法:抗生素生长、荧光筛选、3次靶向PCR(条形码区、HO整合位点、MAT位点);测序产出:条形码计数表
讨论与解读
本方案的价值在于把"天然分离株—条形码单倍体—混合交配—测序计数"串成一条可追溯的高通量流水线。原文明确提示两个现实约束:其一,回收率因菌株背景和构建体而异,约200株二倍体起始仅获得90株Mat-a与50株Mat-α验证菌株,说明天然遗传多样性会显著影响转化与产孢效率;其二,流程在96孔板、琼脂选择平板、琼脂patch平板与24孔板之间多次切换,作者用一致的定位映射与编号方案来防止样本混淆,这是手动高通量操作中容易被低估的设计要点。原文未详述各菌株背景的具体转化率差异及失败菌株的归因分析。
编译者解读:从合成生物学应用看,该流程的亮点是把条形码融合与Cre诱导结合,使混合交配后的二倍体后代可通过一次测序读出亲本配对关系,适合大规模天然变异体的适合度扫描。局限在于依赖HO位点单拷贝整合与双构建体分步转化,回收率受菌株背景制约,且流程步骤繁多、对操作一致性要求高;若要与自动化液体处理平台对接,板式切换与定位映射规则需进一步标准化。
参考来源
期刊:STAR Protocols(2026)
DOI:10.1016/j.xpro.2026.104905
DOI: 10.1016/j.xpro.2026.104905