来源:质粒酶切后连接效率低纯化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做克隆最气人的不是失败,是"看起来都对,结果就是没菌"。酶切跑胶条带漂亮,纯化回收也测了浓度,连接过夜,转化下去——第二天平板上三五个菌落,挑出来还全是空载体。问题到底卡在哪一步?这篇教程按"低级错误→流程分维度排查→进阶疑难"三层往下捋,覆盖酶切、纯化、连接、转化四个环节的常见坑,每一步都给判断方法和具体参数,照着做基本能揪出元凶。
第一步:先花10分钟排掉低级错误
别急着换酶、换试剂盒。八成问题出在这几个地方。
1. 酶切根本没切动,你只是看到了"像是切开的"条带。跑胶时线性化载体和超螺旋质粒的泳道位置差得不多,肉眼容易看走眼。解决办法:切完后同时跑未酶切质粒做对照,两条带能明显拉开才算切成功。
2. 纯化后没测浓度,凭感觉往下加。柱回收后DNA经常只剩理论值的一半,你要是还按原来的量算摩尔比,连接体系里实际片段量严重不足。解决办法:每次纯化后拿1 μL测浓度,A260/A280低于1.7的直接重做。
3. 感受态细胞反复冻融,效率掉到10^6以下。同一管感受态拿进拿出三四次,转化效率断崖式下跌。解决办法:分装成20 μL/管,-80°C存放,用一管取一管,别整管反复化。
4. 平板抗生素失效或者铺太薄。4°C放超过两周的氨苄平板,抗性基本靠不住,杂菌和空载都会冒。解决办法:现配现用,AMP平板一周内用完。
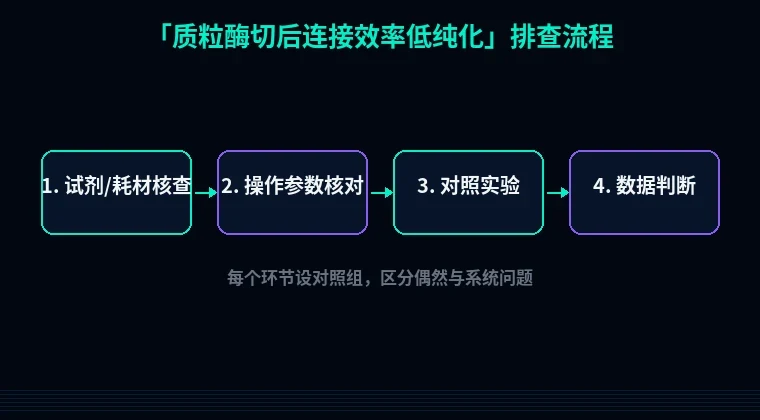
第二步:按实验流程分维度系统排查
低级错误排掉还没菌落,就要按流程一段一段切了。下面按酶切→纯化→连接→转化四个模块来。
模块A:酶切环节
1. 酶切不完全,载体残留超螺旋。
现象:转化后菌落不少,但做菌落PCR发现全是空载。
原理:超螺旋质粒转化效率比线性化载体高十倍以上,哪怕只有5%没切开,也会在平板上压过你的重组子。
解决步骤:① 确认酶用量,1 μg质粒用10 U酶,别心疼;② 37°C孵育1.5–2 h,不是30分钟;③ 双酶切如果缓冲液不兼容,先做低盐酶,65°C灭活20 min,补盐后再加第二种酶。
验证方法:切完取5 μL跑0.8%胶,超螺旋带如果还在,说明没切干净,延长30 min或补2 U酶。
2. 甲基化位点被保护,酶切不动。
现象:同样的序列,从某些菌株提的质粒切不开,换个菌株就正常。
原理:dam/dcm甲基化会阻断部分酶切位点,比如ClaI对dam敏感。
解决步骤:查NEB的甲基化敏感性表,敏感的话换JM110或GM2163这种dam⁻dcm⁻菌株重新提质粒。
验证方法:换菌株后同条件酶切,条带位置正常即解决。
模块B:纯化环节
3. 胶回收把片段弄丢了,或者回收产物里带乙醇。
现象:回收后浓度极低,或者浓度正常但连接死活不成。
原理:小片段(<200 bp)过柱容易穿透流失;洗脱用的乙醇残留会抑制T4连接酶活性。
解决步骤:① 小片段改用乙醇沉淀——加1/10体积3 M NaAc(pH 5.2)和2.5倍体积无水乙醇,-20°C放30 min,4°C 12000 g离心15 min;② 柱回收最后一步洗脱用30 μL预温到65°C的EB,室温静置2 min再离心;③ 洗脱前开盖晾5 min让乙醇挥发。
验证方法:测浓度同时看A260/A280,1.8–2.0才算干净。比值偏低就重沉淀。
4. UV照射时间过长,DNA被损伤。
现象:回收浓度正常,连接效率却异常低。
原理:紫外会把相邻嘧啶交联成二聚体,这种损伤的末端连接酶很难接上。
解决步骤:切胶时UV灯先关,切完再照;或者用蓝光切胶仪;单次照射控制在30 s以内。
验证方法:同一批样品,蓝光回收的连接效率如果明显更高,就是UV的问题。
模块C:连接环节
5. 摩尔比算错,载体和片段比例失衡。
现象:空载背景高,或者重组子极少。
原理:连接是双分子反应,插入片段摩尔数应高于载体3–5倍。
解决步骤:按公式算——片段ng = 载体ng × (片段长度/载体长度) × 摩尔比。50 ng的5 kb载体配500 bp片段,摩尔比3:1时片段只需15 ng。别一股脑加5 μL。
验证方法:设三组连接——只载体、载体+片段3:1、载体+片段5:1,对比菌落数。
6. 载体自连没压住,背景盖过真阳性。
现象:平板上菌落密密麻麻,但大部分是空载。
原理:单酶切或双酶切后末端不匹配,载体自环化。
解决步骤:① 首选双酶切,产生不兼容末端;② 单酶切载体必须去磷酸化,加1 U CIP或SAP,37°C 30 min,再65°C灭活20 min;③ 连接时加片段摩尔比拉高到5:1。
验证方法:做一组"载体自连对照",只加载体不加片段。这组菌落数应该是个位数。
7. 连接酶或缓冲液反复冻融失活。
现象:所有体系一起做的,全军覆没。
原理:T4连接酶对温度敏感,-20°C反复开关会掉活。
解决步骤:连接酶分装成10 μL小管,用时取一管;10×缓冲液同样分装。连接条件:插入片段和载体总量控制在10 μL体系内,加1 μL T4酶,16°C过夜(12–16 h)或者22°C 1 h。
验证方法:取一支新酶做对照连接,转化后菌落数明显回升就是酶的问题。
模块D:转化环节
8. 转化条件和感受态不匹配。
现象:连接体系没问题,但转化后就是没菌。
原理:热激时间和感受态效价直接决定成败。
解决步骤:冰上放30 min,42°C精确热激45–60 s(别超90 s),立刻回冰2 min,加900 μL无抗LB,37°C 200 rpm复苏45–60 min再涂板。
验证方法:同时转1 ng pUC19做阳性对照,菌落数应达到10^8以上。达不到就换感受态。
第三步:进阶疑难问题
情况一:载体和片段浓度都低于20 ng/μL。
低浓度样品做连接,体系里一半是水,离子强度不够,酶根本找不到底物。解决办法:先用真空浓缩或者乙醇沉淀把体积压到3 μL以内再配连接体系,或者把连接体系总休积缩到10 μL而不是20 μL,提高有效浓度。别用"多加点体积来补量"的思路,越补越稀。
情况二:插入片段超过5 kb,连接效率断崖下跌。
长片段的末端碰撞概率低,还容易形成分子内二级结构遮住粘性末端。解决办法:连接体系里加终浓度5%的PEG 4000(能提高大分子有效浓度),温度降到14°C,时间拉到16 h以上。T4连接酶在低温下更稳定,别怕过夜。
情况三:限制酶出现星号活性,末端被削平。
高盐、高甘油、酶量过量时,某些酶会识别相似序列乱切。现象是酶切图谱出现额外小条带,或者连接后测序发现末端缺了几个碱基。解决办法:酶量别超过反应体积的1/10(20 μL体系最多加2 μL酶),用配套缓冲液,孵育时间别超2 h。
避坑总结+实操建议
三条核心结论:
一、先怀疑纯化,再怀疑酶切。八成的"连接失败"其实是回收产物带乙醇或者浓度测虚了。
二、每次连接必设两个对照——载体自连对照和阳性连接对照。没对照的排查就是瞎猜。
三、摩尔比比绝对量重要。载体50 ng配片段15 ng,比载体200 ng配片段200 ng效果好得多。
两条日常好习惯:
第一,回收后的DNA立刻测浓度和A260/A280,记在实验记录上,别等失败了回头无据可查。
第二,连接酶、限制酶、感受态全部分装,贴好冻融次数标签,超过三次冻融的直接淘汰。
克隆这事没什么玄学。每个环节都有可量化、可验证的指标,把参数卡死,把对照设全,菌落自然就长出来了。
需要做重组载体的话,站内的引物设计工具可以先帮你把带酶切位点和保护碱基的引物算好,避免手动加尾巴加错读码框;如果是表达类构建,密码子优化工具能顺手把片段序列调整成宿主偏好;构建成功之后要跑蛋白表达,蛋白可溶性优化那套预测也能帮你提前判断会不会全进包涵体。工具用起来,少走两轮返工的弯路。