来源:HelixWings enables AI-driven enzyme engineering for biomimetic cofactor utilization(iScience)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
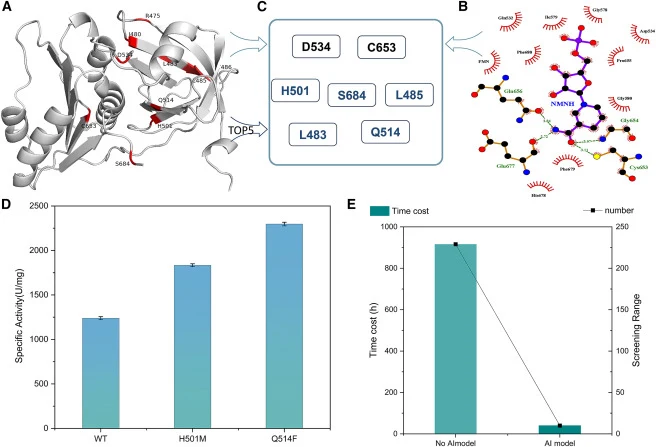
仿生烟酰胺辅因子NMNH能大幅降低合成成本,但天然酶对其利用效率普遍低下。作者开发了HelixWings平台,将构象动力学分析与静态微环境分析整合为可计算的筛选流程。在P450BM3上,所得变体在NMNH支持下的细胞色素c催化效率提升404%;在CYP116B46上,NMNH利用效率提升217%;筛选耗时较理性设计缩短23倍。
研究背景
酶催化的一大优势是能高效、环境友好地完成许多有机合成难以实现的反应,其中氧化还原酶介导的位点选择性和立体选择性合成应用最广。这类酶通常依赖烟酰胺腺嘌呤二核苷酸(磷酸)(NAD(P)+),而该辅因子供应有限、再生效率低,推高了生产成本。仿生烟酰胺辅因子保留了天然氧化还原辅因子的催化基团,结构更简单、更易合成,在成本、稳定性和电子传递动力学上具备优势。例如烟酰胺单核苷酸(NMNH)与天然辅因子结构相似,可由低成本前体可再生制备,并能实现特定电子传递,以高生产力和稳定性驱动工业相关反应。然而多数野生型酶无法有效利用NMNH,或活性很低。将酶的辅因子偏好从天然辅因子转向高效的仿生烟酰胺类似物,有望显著降低体外合成生物学的生产成本。定向进化是常用策略,但受实验不确定性制约;理性设计则受计算复杂性限制。为此,作者开发了HelixWings——一个整合构象动力学分析与静态微环境分析的AI驱动筛选平台,用于识别与仿生辅因子兼容的酶变体。
研究方法
本研究所用菌株与质粒:质粒扩增使用大肠杆菌DH5α(Weidi,CAT#: DL1001),蛋白表达使用大肠杆菌BL21(DE3)(Weidi,CAT#: EC1002)。培养基为Luria-Bertani(LB)培养基(10 g/L 胰蛋白胨、5 g/L 酵母提取物、10 g/L NaCl)。细胞在LB培养基中37°C培养12 h,随后以1%比例接种至100 mL摇瓶,37°C培养至OD600nm达到0.6–0.8。之后加入0.2 mM IPTG(异丙基-β-D-硫代半乳糖苷),在20°C诱导表达12 h。
【数据】菌株:大肠杆菌DH5α、BL21(DE3);培养基:LB(10 g/L 胰蛋白胨、5 g/L 酵母提取物、10 g/L NaCl);接种比例:1%;温度:37°C(培养)、20°C(诱导);时间:12 h(培养)、12 h(诱导);IPTG浓度:0.2 mM;OD600nm:0.6–0.8
蛋白结构准备。以P450BM3的FAD/NADPH结合域(FAD域)与NADP+复合物的晶体结构(PDB ID: 4DQL)为起始结构。由于NADPH中烟酰胺单核苷酸部分的构象高度无序,4DQL结构缺乏该区域的精确构象信息。为此,作者利用大鼠NADPH-细胞色素P450氧化还原酶(CYPOR,PDB ID: 1J9Z)的晶体结构,该结构包含详细的NADP+结构信息。4DQL与1J9Z的FAD域高度相似(序列一致性49.0%)。将1J9Z与4DQL进行结构比对,重建完整的NADPH结构,再通过去除额外的R基团部分生成NMNH。此外,本研究的建模在单体水平进行,以聚焦辅因子结合几何与还原酶侧区域内的局部电子传递相互作用。尽管P450BM3已被报道呈二聚体状态,本工作流程未显式考虑二聚化。重建的复合物本身不被视为最终静态模型,而是作为后续分子动力学弛豫与构象采样的起始构型。CYP116B46的全长晶体结构(PDB: 6LAA)已获得,提取其还原酶域用于进一步分析。然而其NADPH结合形式的结构仍不清楚。因此,作者采用Guo的建模方法,以1QFZ为参考构建CYP116B46还原酶域与NADPH的复合物结构模型,随后进行分子动力学优化。
【数据】PDB ID:4DQL(P450BM3 FAD域/NADP+)、1J9Z(大鼠CYPOR)、6LAA(CYP116B46全长)、1QFZ(建模参考);序列一致性:49.0%;建模层级:单体
分子动力学模拟。NADPH与NMNH的部分原子电荷采用AM1-BCC方法计算。蛋白与配体参数分别采用AMBER18中的ff14SB与GAFF2力场赋值。体系在TIP3P水盒子中溶剂化,缓冲距离10 Å,并加入钠离子维持体系电中性。能量最小化分两阶段进行:首先在500 kcal/(mol·Å2)的力常数约束下优化溶剂水分子;其次对全体系进行无约束最小化。体系在弱约束(10 kcal/(mol·Å2))下于300 ps内从0 K逐渐升温至300 K。SHAKE算法约束所有含氢原子的键,长程静电相互作用采用Particle Mesh Ewald方法处理。生产MD模拟在NPT系综下进行100 ns。
【数据】电荷方法:AM1-BCC;力场:ff14SB、GAFF2(AMBER18);水模型:TIP3P;缓冲距离:10 Å;最小化约束力常数:500 kcal/(mol·Å2);升温:0 K→300 K、300 ps、弱约束10 kcal/(mol·Å2);生产模拟:100 ns、NPT系综
DFT计算。NMNH与FAD量子力学(QM)模型的密度泛函理论(DFT)计算使用Gaussian 16软件完成。过渡态计算、几何优化与频率计算在B3LYP/def2-SVP水平进行,水的溶剂效应采用SMD连续溶剂化模型处理。结构优化后,在B3LYP水平下使用更大的def2-TZVP基组计算更精确的单点能。所有QM计算均包含Grimme D3方法的色散校正。
【数据】软件:Gaussian 16;方法:B3LYP/def2-SVP(优化)、B3LYP/def2-TZVP(单点能);溶剂模型:SMD(水);色散校正:Grimme D3
模型分析与关键残基筛选。蛋白轨迹输入ICNNMD进行预测(ICNNMD按已发表框架使用,相关架构与训练细节见原始方法论文),生成基于评分的氨基酸排序列表。同时用Amber进行聚类分析,从稳定轨迹帧中选取代表性构象进行LigPlot分析,以识别关键相互作用残基。ICNNMD识别的残基与LigPlot相互作用分析确定的残基取交集,定义为TOP残基,随后进行饱和突变计算。氨基酸侧链使用AMBER18的LEaP模块替换以实现突变。突变蛋白结构采用最速下降法与共轭梯度法优化。随后基于优化后的突变体结构,应用分子力学/广义Born表面积(MM/GBSA)方法计算蛋白与底物之间的结合自由能。所有计算在NVIDIA GeForce RTX 4090 GPU与24核CPU上完成,所报告的运行时间为该特定配置下观测到的平均墙钟时间。
【数据】软件:ICNNMD、Amber、LigPlot、LEaP(AMBER18);方法:MM/GBSA;硬件:NVIDIA GeForce RTX 4090 GPU、24核CPU
菌株与质粒构建。细胞色素P450BM3基因(GenBank: J04832.1)从含N端His标签的pET-28a(+)质粒中扩增。以野生型P450BM3为模板,使用快速定点突变试剂盒(Tiangen)进行定点突变。所有引物由Generay Biotechnology(上海,中国)合成。所得质粒转化至大肠杆菌DH5α细胞进行克隆筛选。所有突变序列经Sanger测序(上海生工)验证。CYP116B46基因来源于Tepidiphilus thermophilus(GenBank, WP_055423153.1),由生工生物工程(上海)股份有限公司合成,随后转化至大肠杆菌BL21(DE3)用于重组蛋白表达。CYP116B46突变体按试剂盒说明书使用快速定点突变试剂盒构建。
【数据】基因:P450BM3(GenBank: J04832.1)、CYP116B46(GenBank, WP_055423153.1);载体:pET-28a(+)(N端His标签);宿主:DH5α(克隆)、BL21(DE3)(表达);验证:Sanger测序
酶纯化与定量。将野生型/突变体质粒转化至大肠杆菌BL21(DE3)进行酶异源表达。重组大肠杆菌BL21(DE3)细胞在含50 μg mL−1卡那霉素的LB培养基中培养。37°C、220 rpm振荡培养至OD600达到0.8–1.0。随后加入(原文此处节选截断,后续诱导条件未详述)。
【数据】抗生素:卡那霉素50 μg mL−1;温度:37°C;转速:220 rpm;OD600:0.8–1.0;诱导条件:原文未详述
研究结果
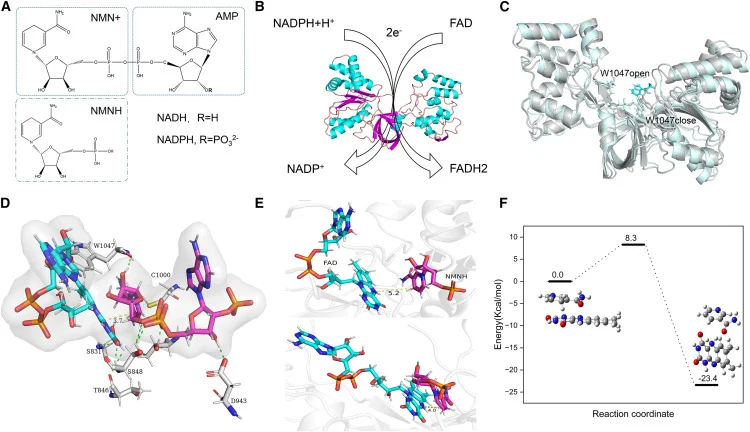
酶-辅酶相互作用分析。作者比较了仿生烟酰胺辅因子NMNH与天然辅因子NADPH。NADH作为另一种天然辅因子,在结构上平行排列(图1A)。NMNH是天然烟酰胺辅酶的截短类似物,主要修饰发生在AMP部分,仅保留参与氢负离子转移的烟酰胺环结构。此前对野生型P450酶中CPR域的机理分析表明,FAD从NADPH接受电子(图1B),说明需要较短的供体-受体距离以促进快速的内部电子传递。此外,NADPH电子传递诱导显著的构象变化,涉及NADPH结合态与未结合态的不同构象。然而现有晶体结构仅解析了巨大芽孢杆菌P450BM3的NADP+结合态与游离态,未能捕获NADPH结合时的构象。为有效设计利用NMNH的高活性变体,作者提出重建野生型酶与NADPH结合的复合物构象以分析其作用机制。具体而言,4DQL中不完整的NADPH构象利用同源结构1J9Z的结构信息补全(图S2,均方根偏差[RMSD] = 1.127),所得模型随后进行MD采样以弛豫重建的辅因子环境。
【数据】结构:4DQL、1J9Z;RMSD:1.127;序列一致性:49.0%(前文);NADPH结合态与游离态构象差异:原文定性描述
在NADPH未结合态,Trp1047侧链遮蔽FAD的异咯嗪环,阻碍NADPH的有效接近,需残基位移才能实现NADPH依赖的FAD还原(图1C)。这与豌豆铁氧还蛋白-NADPH还原酶中的观察一致——烟酰胺环诱导同源残基Tyr308位移。AlphaFold3被用于建模P450BM3-NADPH复合物。尽管蛋白结构预测准确,但与晶体结构相比RMSD为1.401;配体定位与构象状态与晶态不符(图S2–S4),凸显该模型在捕获辅因子诱导的别构效应方面的局限。因此作者最终选择动力学采样的复合物模型,并进一步将NADPH的AMP部分截短为NMNH,建立野生型P450BM3与NMNH的复合物模型。
【数据】关键残基:Trp1047;AlphaFold3模型RMSD:1.401;同源残基:Tyr308(豌豆FNR);配体构象:与晶态不符
辅因子结合模型重建成功后,作者首先观察到NADPH的C4氢与FAD的N5原子距离很近,利于直接电子传递。同时,结合口袋形成功能关键的相互作用网络:Ser831、Thr846与Cys1000通过氢键及其他非共价相互作用环绕异咯嗪环。该排布与NADP(H)结合及调控NADPH向辅酶FAD电子传递所必需的"催化三联体"残基一致。此外,涉及NADPH部分的关键相互作用包括:Thr846与Ser848同磷酸基团形成氢键、Trp1047与烟酰胺基团、Asp943与AMP部分。这一相互作用模式构成野生型酶NADPH依赖性的基本机制(图1D与S5)。相反,对P450BM3与NMNH复合物的分析揭示了一个关键缺陷:FAD-N5与NMNH-C4H之间5.2 Å的距离,按既有蛋白电子传递文献与一般距离依赖的电子传递考量,不利于电子传递。结合仿生烟酰胺辅因子在天然酶体系中普遍报道的氧化还原兼容性下降,这或有助于解释野生型酶对NMNH活性极低的原因。
【数据】关键残基:Ser831、Thr846、Cys1000、Ser848、Trp1047、Asp943;FAD-N5与NMNH-C4H距离:5.2 Å
在已报道的利用NMNH的变体中,S848R因已显示对NMNH活性改善而作为代表性基准突变体。作者因此首先在结构水平分析该突变体,以理解局部静电与几何变化如何促进有效的辅因子定位。S848R变体将FAD-N5与NMNH-C4H之间的距离显著缩短至4.0 Å(图1E)。尽管该距离长于NADPH→FAD途径,量子力学计算确认该构型维持相同的8.3 kcal/mol能垒(图1F),使仿生烟酰胺辅因子能有效用于酶活性改造。此外,对S848R-NMNH复合物的分析提示极性氨基酸突变可能改变活性位点周围的整体环境(图S6与S7)。
【数据】变体:S848R;FAD-N5与NMNH-C4H距离:4.0 Å;能垒:8.3 kcal/mol
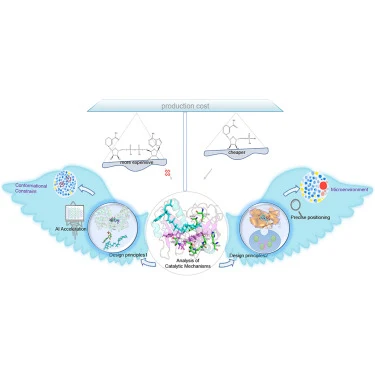
据此,作者提出高效利用仿生烟酰胺辅因子的酶工程策略应聚焦两个关键因素。第一,仿生辅因子必须复制天然辅因子的电子传递模式,即建立辅因子与周围残基之间的相互作用网络以调控结合环境。第二,通过靶向几何限制施加构象约束,可优化烟酰胺部分与黄素异咯嗪环之间的电子传递距离。然而,将这些因素量化为可计算、流程化的工作流仍是本研究的主要焦点。
【数据】设计要素:相互作用网络、几何约束;量化目标:可计算流程化工作流;具体数值:原文未详述
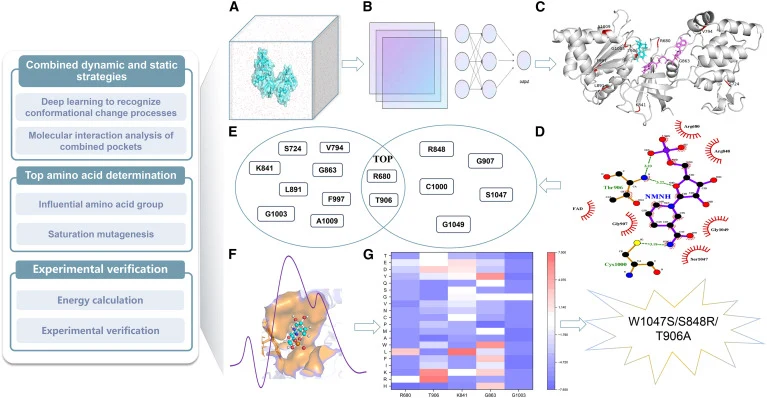
HelixWings设计平台的计算流程。为将设计原则付诸实施,作者开发了HelixWings设计平台(图2)。该策略包含四个关键步骤:(1)采用深度学习模型识别在未结合态与配体结合态之间显著影响构象变化的氨基酸残基;对这些残基排序并选取前10位,尤其强调远离局部辅因子相互作用区域的残基,而非仅关注直接接触NMNH或FAD的残基,以避免蛋白质适应度景观中常见的局部最优陷阱。(2)聚焦辅因子,以4 Å分辨率筛选核心层内的氨基酸,将理性设计导向活性位点微环境。(3)对步骤1和2选出的关键残基进行结构导向分析,优先选择两步共有的氨基酸,其次为AI模型预测的氨基酸,以确定影响辅因子亲和力变化的关键残基。(4)对TOP残基集进行饱和突变,通过约束MD模拟调控仿生烟酰胺辅因子的结合构象,分析能量变化排序。在本工作流中,ΔΔG排序被用作机理导向筛选策略中的优先级工具,而非突变体选择的唯一标准,突变序列均经实验验证。最终推荐的突变酶数量是灵活的,应平衡实验成本与发现更多有益突变体的潜力。
【数据】步骤数:4;AI筛选残基排名:前10位;核心层筛选分辨率:4 Å;排序指标:ΔΔG;MD模拟:约束MD;突变方式:饱和突变
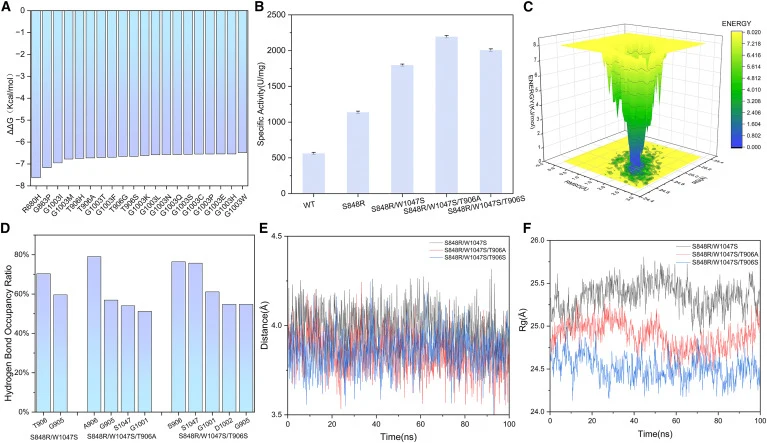
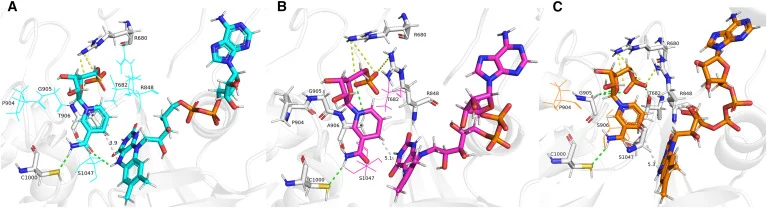
S848R与W1047S此前已被鉴定为改善P450BM3 NMNH支持活性的有益突变。作者首先组合这些突变并进行动力学验证,意外发现双突变体(S848R/W1047S)较野生型表现出3.2倍增强。因此选择S848R/W1047S作为计算设计的起点。作者对S848R/W1047S变体在NMNH结合态与未结合态下各进行三次平行的100 ns MD模拟(图2A)。按拟定流程,所得MD轨迹作为ICNNMD分析框架模型的输入数据(图2B)。该模型采用深度学习技术,直接识别MD模拟过程中与不同蛋白构象状态相关的关键残基。利用该模型,作者识别出NMNH结合时参与构象变化的核心残基。模型预测出……(原文此处节选截断,后续内容未详述)。
【数据】变体:S848R/W1047S;增强倍数:3.2倍(相对野生型);MD模拟:三次平行、各100 ns、结合态与未结合态;分析工具:ICNNMD
讨论与解读
HelixWings将AI辅助的动态构象行为分析与局部结合微环境的理性设计相结合,提供了一种机理导向的酶工程策略。数据驱动的机器学习虽推动了蛋白设计,但许多现有方法受限于可用实验数据集的数量与质量,且往往更强调预测性能而非物理化学可解释性。结果是,这些方法在已知数据范围内对候选排序有效,却难以解释特定突变成功或失败的原因,尤其当辅因子识别与电子传递几何需同时重构时。相比之下,本工作流将结构动力学、局部相互作用分析与突变优先级排序整合于明确的机理导向框架中,从而支持更有针对性的仿生辅因子利用改造策略。HelixWings的核心特征在于,它不把辅因子工程简单视为局部结合口袋的替换问题。工作流首先分析天然酶如何容纳其天然辅因子,以及哪些几何与微环境特征与有效电子传递相关;随后以该机理参照为基准建模仿生烟酰胺辅因子的相互作用,从而定位辅因子利用的关键缺陷。
编译者解读:该研究的亮点在于把"构象动力学"这一常被静态结构分析忽略的维度纳入可计算流程,用ICNNMD锁定远端别构残基、再用MM/GBSA排序,避免了只盯结合口袋的局部最优。404%与217%的提升在两类P450上得到交叉验证,23倍的时间压缩对工业筛选有现实意义。局限也明显:流程仍依赖MD采样与经验力场,ΔΔG仅作排序而非判据,且二聚化、体内辅因子再生等复杂因素未纳入,距离真正"按需设计"尚有距离。
参考来源
期刊:iScience, 2026
DOI: 10.1016/j.isci.2026.117873
DOI: 10.1016/j.isci.2026.117873