来源:Integrated genetic and process engineering of Pichia pastoris for high-yield ergothioneine production via methanol-free cultivation(Bioresource Technology)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
麦角硫因(EGT)是组氨酸衍生的硫醇类抗氧化剂,在食品、医药和化妆品领域需求旺盛,但天然来源稀缺、异源宿主滴度低制约其工业化。本研究在毕赤酵母X33中整合基因工程与工艺优化,构建无甲醇诱导的EGT生产平台:启动子筛选获得P4菌株(99.6 mg/L),ScEgt1a热点突变V17A将滴度提升至188.0 mg/L,引入MpEgtB解除中间体积累后达328.2 mg/L,经培养基与发酵参数响应面优化,摇瓶滴度最终达1023.3 mg/L。
研究背景
EGT是一种具有强自由基清除和金属螯合活性的硫醇-组氨酸衍生物,广泛应用于食品、化妆品和制药行业。生物合成层面,原核生物经谷氨酸依赖的五酶途径合成EGT,真菌则采用两步旁路:先将组氨酸转化为组氨酸甜菜碱(HER),再转化为半胱氨酰-组氨酸甜菜碱亚砜(Cys-HER),最后释放EGT,从而避免干扰谷胱甘肽合成。异源生产是替代天然提取的可持续路线。模式原核宿主大肠杆菌摇瓶滴度已超1.2 g/L,非常规酵母解脂耶氏酵母达1.1 g/L,而酿酒酵母仍低于1 g/L。这些宿主各有互不重叠的瓶颈:大肠杆菌存在异源EGT酶可溶性低、分泌差的问题,需融合标签或多基因协同调控等繁重工程;酵母宿主则受底物通道效率低、前体供应不足、途径中间体或EGT反馈抑制困扰,高度依赖酶融合、多拷贝整合和膜通透性调控等策略。
研究方法
2.1 菌株、质粒、培养基与培养条件
大肠杆菌DH5α用于质粒构建,毕赤酵母X33作为EGT生产宿主。所有菌株列于补充材料。大肠杆菌在LB培养基(10 g/L胰蛋白胨、5 g/L酵母提取物、10 g/L NaCl)中、37°C、200 rpm条件下培养,并添加相应抗生素。毕赤酵母X33种子液在YPD培养基(10 g/L酵母提取物、20 g/L蛋白胨、20 g/L葡萄糖)中、30°C、200 rpm条件下制备。EGT筛选时,250 mL摇瓶装液25 mL,30°C、200 rpm培养。基础YPD补加2 mM的l-半胱氨酸、l-甲硫氨酸和l-组氨酸各2 mM。碳源与启动子试验使用YPM(10 g/L甲醇)、YPG(20 g/L甘油)或YNB基础培养基(13.4 g/L无氨基酸酵母氮源、0.4 mg/L生物素、10 g/L甘油及相同前体)。选择抗生素按下文指定浓度加入LB或YPD琼脂。
【数据】菌株:大肠杆菌DH5α、毕赤酵母X33;培养基:LB、YPD、YPM、YPG、YNB;温度:37°C(大肠杆菌)、30°C(酵母);转速:200 rpm;装液量:25 mL/250 mL;前体浓度:l-半胱氨酸、l-甲硫氨酸、l-组氨酸各2 mM;YNB组分:13.4 g/L无氨基酸酵母氮源、0.4 mg/L生物素、10 g/L甘油
2.2 异源表达载体的构建
来自裂褶菌20R-7-F01的Scegt1a、Scegt2a编码序列及来自假少动甲基杆菌NBRC105203的egtB编码序列按毕赤酵母X33进行密码子优化,由华大基因合成。原始与优化序列见补充材料。亲本载体pGAPZA-P GAP -ble(华大基因)是毕赤酵母X33整合表达载体,携带组成型甘油醛-3-磷酸脱氢酶启动子(P GAP )和博来霉素抗性基因(ble)作为选择标记。克隆前用限制性内切酶EcoRI和SalI(Thermo Fisher Scientific,美国马萨诸塞州沃尔瑟姆)线性化载体。在每个目标基因起始密码子紧邻上游插入酵母共有Kozak序列(5′-ACCATGGCT-3′)以最大化翻译起始效率。所有表达盒按厂家方案使用ClonExpress Ultra One Step Cloning Kit V2(诺唯赞生物科技股份有限公司,中国南京)组装。启动子比较时,通过反向PCR和大肠杆菌内同源重组将P GAP 替换为P GCW14 或P TEF1 。转化子分别用100 µg/mL博来霉素、500 µg/mL杀稻瘟菌素S或200 µg/mL潮霉素B筛选,所有构建体经Sanger测序确认。质粒与引物列于补充材料。
【数据】载体:pGAPZA-P GAP -ble;限制酶:EcoRI、SalI;Kozak序列:5′-ACCATGGCT-3′;抗生素浓度:博来霉素100 µg/mL、杀稻瘟菌素S 500 µg/mL、潮霉素B 200 µg/mL;组装试剂盒:ClonExpress Ultra One Step Cloning Kit V2
2.3 产麦角硫因重组毕赤酵母X33的构建
携带EGT生物合成基因盒的质粒用限制性内切酶AvrII(Thermo Fisher Scientific,美国马萨诸塞州沃尔瑟姆)线性化,释放分别由P GAP 、P GCW14 或P TEF1 驱动的整合盒,用于毕赤酵母X33基因组整合。取1 μg线性化质粒,在1.5 kV、25 µF、200 Ω(脉冲时间4.5–5.3 ms)条件下电转化80 μL X33感受态细胞。细胞在1 mL YPD/1 M山梨醇(1:1,v/v)中30°C复苏2–3 h,随后4,000 × g、4°C离心5 min收集,重悬于100 µL无菌1 M山梨醇,涂布于含1 M山梨醇和相应选择抗生素(100 µg/mL Zeocin、500 µg/mL杀稻瘟菌素S或200 μg/mL潮霉素B)的YPD琼脂平板。平板30°C培养3–4天至菌落可见。经99°C热裂解15 min后,用补充材料中的引物进行菌落PCR验证整合。5–10个阳性转化子在25 mL YPD中、30°C、200 rpm培养48 h,按2.5节定量EGT,保留产量最高的克隆。
【数据】限制酶:AvrII;质粒用量:1 μg;感受态细胞体积:80 μL;电转参数:1.5 kV、25 µF、200 Ω、脉冲4.5–5.3 ms;复苏时间:2–3 h;复苏温度:30°C;离心:4,000 × g、5 min、4°C;重悬体积:100 µL 1 M山梨醇;平板培养:30°C、3–4天;热裂解:99°C、15 min;筛选培养:25 mL YPD、30°C、200 rpm、48 h;阳性克隆数:5–10个
2.4 qPCR分析启动子活性
拷贝数分析时,细胞在YPD中30°C培养48 h,提取基因组DNA,以Scegt1a/Scegt2a引物和单拷贝GAPDH为参照进行qPCR。拷贝数按2−ΔΔCt法计算,ScEgt1a突变株同样处理。转录分析时,DNase处理的总RNA逆转录后以ACT1为内参进行qPCR,相对mRNA水平用同一方法测定。引物列于补充材料。
【数据】培养条件:YPD、30°C、48 h;参照基因:GAPDH(拷贝数)、ACT1(转录);计算方法:2−ΔΔCt法;RNA处理:DNase处理;原文未详述qPCR循环参数
2.5 麦角硫因与组氨酸甜菜碱的定量
挑取单个验证过的毕赤酵母X33菌落接种于5 mL YPD培养基,30°C、200 rpm培养24 h制备种子液。种子液按2%(v/v,初始OD600 = 0.2)转接至250 mL三角瓶中的25 mL生产培养基,30°C、200 rpm培养48 h。培养结束后收集2 mL培养液,12,000 × g离心2 min。菌体用蒸馏水在相同离心条件下洗涤两次,重悬于300 μL蒸馏水,沸水浴加热30 min提取胞内EGT。离心收集上清,经0.22 μm亲水膜(Millipore,美国马萨诸塞州伯灵顿)过滤后进行HPLC分析。EGT与HER在Thermo Fisher Ultimate 3000 HPLC系统(Thermo Fisher Scientific)上定量,配备C18反相柱(250 mm × 4.6 mm,5 μm;Agilent,美国加利福尼亚州圣克拉拉)。流动相为溶剂A(EGT用纯水,HER用10 mM醋酸铵水溶液)和乙腈(溶剂B)。以95% A和5% B等度洗脱15 min,流速0.7 mL/min,柱温30°C,进样量10 μL。EGT于258 nm、HER于210 nm用二极管阵列检测器(DAD)检测。数据用Chromeleon 7.3 CDS(Thermo Fisher Scientific)采集处理。
【数据】种子液:5 mL YPD、30°C、200 rpm、24 h;转接量:2% v/v、初始OD600 0.2;生产培养:25 mL/250 mL、30°C、200 rpm、48 h;取样:2 mL;离心:12,000 × g、2 min;洗涤:2次;重悬:300 μL;提取:沸水浴30 min;滤膜:0.22 μm;色谱柱:C18 250 mm × 4.6 mm、5 μm;流动相:95% A/5% B;流速:0.7 mL/min;柱温:30°C;进样量:10 μL;检测波长:EGT 258 nm、HER 210 nm;洗脱时间:15 min
2.6 ScEgt1a的计算机分析与定点突变
所有分析基于ScEgt1a氨基酸序列。三维结构用AlphaFold3(https://alphafoldserver.com/)以默认参数预测,保留全局置信度评分(pLDDT)> 90的模型用于后续研究。用AutoDock Vina将预测的ScEgt1a结构与l-组氨酸(His)进行分子对接,采用以推定活性位点为中心的20 Å × 20 Å × 20 Å网格。保留结合能 ≤ −6.0 kcal/mol的构象用于活性位点表征。基于保守性、溶剂可及性和底物相互作用能,用HotSpot Wizard鉴定催化热点。用CAVER 3.0预测ScEgt1a的底物进入通道,评估V17侧链对底物进入的空间效应。选定替换通过重叠延伸PCR引入,突变等位基因经反向PCR插入pGAPZA-P GCW14 -Scegt1a-ble。序列验证的突变体按2.5节筛选EGT产量,最佳变体用于后续工程。
【数据】结构预测:AlphaFold3默认参数、pLDDT > 90;对接软件:AutoDock Vina;对接网格:20 Å × 20 Å × 20 Å;结合能阈值:≤ −6.0 kcal/mol;热点鉴定:HotSpot Wizard;通道预测:CAVER 3.0;突变方法:重叠延伸PCR;原文未详述PCR循环参数
2.7 产麦角硫因摇瓶发酵优化
步骤1——培养基优化。基础培养基筛选后,单因素试验考察葡萄糖(1–5%,w/v)、甘油(0–2.4%,v/v)、l-组氨酸(1–12 mM)、l-半胱氨酸(1–5 mM)和l-甲硫氨酸(1–5 mM)。随后用三因素三水平Box-Behnken设计优化葡萄糖、甘油和总前体浓度(见补充材料),以168 h EGT滴度为响应值。步骤2——工艺优化。在优化培养基基础上,筛选初始pH(4.0–8.0)、接种量(OD600 0.1–0.5)和24 h后温度(14–30°C),随后用第二个Box-Behnken设计优化(见补充材料)。预测条件在三次独立发酵中验证;所有其他条件原文节选未详述。
【数据】葡萄糖:1–5% w/v;甘油:0–2.4% v/v;l-组氨酸:1–12 mM;l-半胱氨酸:1–5 mM;l-甲硫氨酸:1–5 mM;设计方法:Box-Behnken三因素三水平;响应值:168 h EGT滴度;初始pH:4.0–8.0;接种量:OD600 0.1–0.5;24 h后温度:14–30°C;验证:3次独立发酵
研究结果
3.1 在毕赤酵母X33中重建裂褶菌麦角硫因途径
为在工业偏好宿主毕赤酵母X33中重建源于担子菌裂褶菌20R-7-F01的功能性EGT生物合成途径,首先将空整合载体pGAPZA-ble转化宿主,构建阴性对照菌株P0。随后构建两个重组质粒:pGAPZA-P GAP -Scegt1a-ble携带来自裂褶菌20R-7-F01的核心EGT生物合成基因Scegt1a,pGAPZA-P GAP -Scegt2a-bsd携带同一真菌来源的辅助基因Scegt2a。这些质粒单独或共转化毕赤酵母X33,获得四个工程菌株:P1(Scegt1a单表达)、P2(Scegt2a单表达)、P3(双基因共表达)及空载体对照P0(图1A)。首先通过菌落PCR验证异源基因盒的稳定基因组整合(图1B–F)。不出所料,无质粒宿主毕赤酵母X33未扩增出任何抗生素抗性标记片段。与质粒设计一致,ble(博来霉素抗性)片段在阴性对照P0和表达Scegt1a的菌株P1中均检出;bsd(杀稻瘟菌素S抗性)片段仅在Scegt2a单表达菌株P2中扩增;共表达菌株P3中两个标记片段同时检出,证实目标基因盒成功整合入宿主基因组。HPLC在P0和仅表达Scegt2a的菌株P2中未检出EGT。表达Scegt1a的菌株P1产EGT 52.7 ± 3.3 mg/L,而共表达菌株P3滴度提高至73.7 ± 4.3 mg/L,较P1高40%(p < 0.05;图1G)。可见ScEgt1a提供EGT生物合成所需的核心甲基转移酶活性,而ScEgt2a共表达显著增强途径通量。
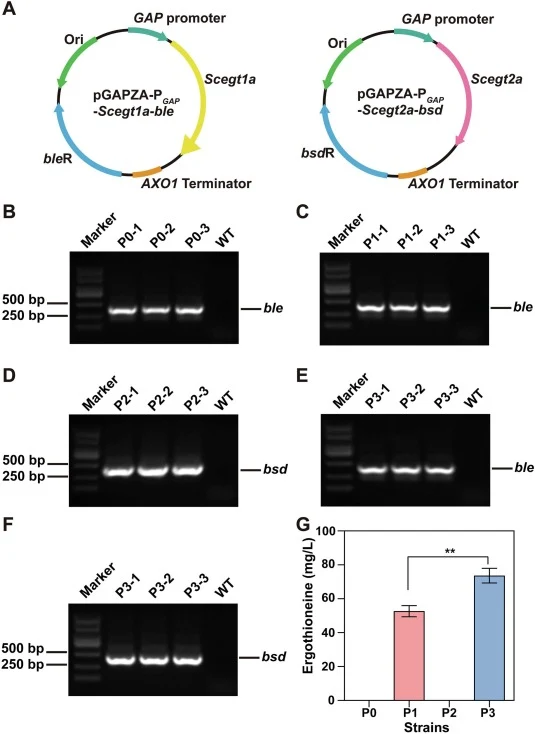
【数据】菌株:P0(空载体)、P1(Scegt1a)、P2(Scegt2a)、P3(双基因);P1滴度:52.7 ± 3.3 mg/L;P3滴度:73.7 ± 4.3 mg/L;提升幅度:40%;显著性:p < 0.05;P0与P2:未检出EGT;标记基因:ble、bsd
3.2 启动子工程提升毕赤酵母X33麦角硫因产量
在前期构建的功能性产EGT底盘基础上,首先尝试将骨架质粒中毕赤酵母天然组成型GAP启动子(P GAP )替换为同宿主两个表征充分的强组成型启动子:P GCW14 (驱动细胞壁蛋白基因CWP14表达)和P TEF1 (驱动翻译延伸因子1-α基因TEF1表达),以提升核心EGT生物合成基因Scegt1a和Scegt2a的转录水平。将Scegt1a和Scegt2a分别置于P GCW14 或P TEF1 控制下的质粒共转化毕赤酵母X33,每种构建体分离多个独立单菌落转化子以减小克隆变异。RT-qPCR定量目标基因转录本与HPLC分析EGT滴度显示,所有转化子中Scegt1a和Scegt2a的相对表达水平与最终EGT产量呈强正相关(见补充材料)。所试三个启动子中,P GCW14 驱动最高转录水平和EGT滴度,天然P GAP 次之,P TEF1 支持的基因表达与产物积累最低(见补充材料)。每种启动子选取产量最高的单菌落进一步表征,分别命名为P3(P GAP 驱动,前期构建的对照菌株)、P4(P GCW14 驱动)和P5(P TEF1 驱动)。菌株P4 EGT滴度最高,为99.6 ± 3.2 mg/L,较P GAP 驱动的对照菌株P3(71.2 ± 1.9 mg/L)提高约40%;P TEF1 驱动的菌株P5 EGT产量最低(54.8 ± 3.7 mg/L)(图2)。为排除基因拷贝数变异作为基因表达与EGT产量差异的潜在混杂因素,对整合表达盒进行qPCR基因组拷贝数分析。结果证实所有重组菌株中目标基因均为单拷贝整合(见补充材料),表明转录水平和产物滴度差异完全归因于启动子强度而非基因剂量变化。这些结果表明强组成型启动子P GCW14 大幅提升异源EGT生物合成基因的转录输出,从而增加上游EGT生物合成途径的代谢通量,显著提高工程毕赤酵母底盘最终EGT积累。因此P GCW14 被确定为该宿主驱动异源EGT生物合成的最优启动子,为后续高产EGT平台的代谢工程提供了稳健的遗传元件。
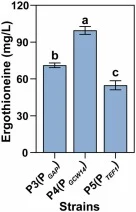
【数据】启动子:P GAP 、P GCW14 、P TEF1 ;P4滴度:99.6 ± 3.2 mg/L;P3滴度:71.2 ± 1.9 mg/L;P5滴度:54.8 ± 3.7 mg/L;P4较P3提升:约40%;拷贝数:单拷贝整合;相关性:转录水平与EGT产量强正相关
3.3 ScEgt1a热点工程提升麦角硫因产量并揭示下游瓶颈
对接与HotSpot Wizard分析鉴定出催化口袋附近四个可突变性评分 ≥ 6的残基:V17、M40、E377和D262。由于它们对组氨酸的预测结合能贡献较小(−0.05至+0.13 kcal/mol;见补充材料),构建了四个预测变体V17A、M40Q、E377D和D262H(图3A)。为评估变体对EGT产量的影响,首先将P GCW14 驱动的Scegt2a表达盒整合入毕赤酵母X33基因组,构建中间菌株P6。随后将编码野生型(WT)或突变型Scegt1a的质粒分别转化P6,获得五个重组菌株:P7(WT ScEgt1a)、P8(M40Q)、P9(E377D)、P10(D262H)和P11(V17A)。qPCR证实所有菌株中目标表达盒均为单拷贝整合(见补充材料),排除基因剂量变化作为EGT产量差异的混杂因素。HPLC定量显示菌株P11(V17A)EGT滴度达188.0 ± 8.6 mg/L,较WT菌株P7(98.3 ± 1.6 mg/L)显著提高约2倍(p < 0.001,图3B)。其余三个变体EGT产量与P7无统计学显著差异(p > 0.05)。为阐明P11性能提升的机制,对WT和V17A ScEgt1a与l-组氨酸结合进行分子力学/广义Born表面积(MM/GBSA)结合自由能计算。几乎相同的结合自由能(见补充材料)提示V17A替换可能不影响底物结合亲和力。据此推测EGT滴度提高更可能源于催化效率改善而非底物结合增强。结构建模进一步解释P11的表现:V17位于ScEgt1a催化口袋入口,其庞大缬氨酸侧链伸入底物进入通道(见补充材料)。该侧链施加空间约束,限制甲基转移酶催化甲基化反应中催化中间体HER的构象灵活性。V17A替换以更小的丙氨酸甲基取代缬氨酸,解除该空间限制。空间位阻降低预计增强HER结合与催化周转,为P11 EGT滴度提高提供了合理解释。P11中途径中间体HER的积累显著高于P7(图3B),表明上游甲基化通量增加超出ScEgt1a亚砜合酶结构域对HER硫化的催化能力,揭示该步骤存在新的途径瓶颈。
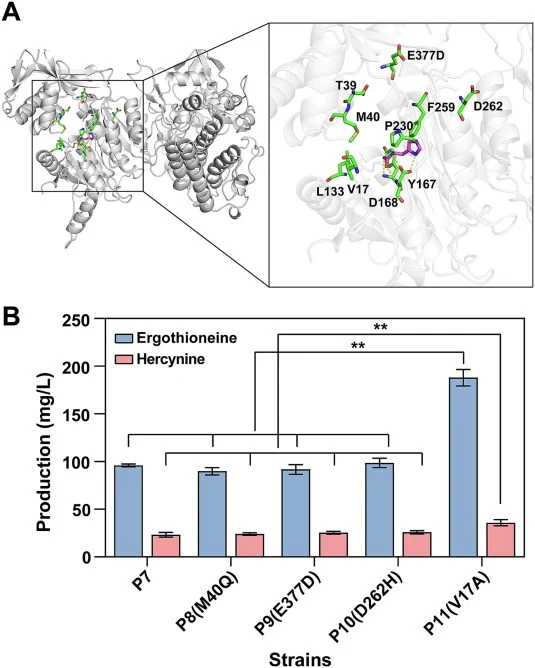
【数据】突变位点:V17、M40、E377、D262;可突变性评分:≥ 6;结合能贡献:−0.05至+0.13 kcal/mol;菌株:P6(中间体)、P7(WT)、P8(M40Q)、P9(E377D)、P10(D262H)、P11(V17A);P11滴度:188.0 ± 8.6 mg/L;P7滴度:98.3 ± 1.6 mg/L;提升倍数:约2倍;显著性:p < 0.001;其他变体:p > 0.05;拷贝数:单拷贝;计算:MM/GBSA结合自由能
3.4 整合MpEgtB缓解组氨酸甜菜碱积累并提高麦角硫因产量
为缓解菌株P11中明显的HER积累所表现的下游代谢瓶颈,将P GCW14 驱动的……(原文节选至此结束,后续内容未提供)
【数据】启动子:P GCW14 ;目标基因:MpegtB;其余参数原文节选未详述
讨论与解读
EGT因强抗氧化能力而跨行业需求日增,推动其异源合成研究升温。本研究通过基因工程与无甲醇工艺优化相结合,构建了从头合成EGT的毕赤酵母平台,摇瓶滴度达克级水平,证实毕赤酵母是可持续生产EGT及相关含硫化合物的实用底盘。研究首先评估高产是否必需完整异源途径重建:仅表达核心酶ScEgt1a的菌株EGT产量低,说明毕赤酵母虽具备部分下游转化的天然酶能力,但内源催化能力不足以高效合成,这与酿酒酵母中的既往观察一致,确认酵母宿主高产EGT需完整异源途径重建。三个组成型启动子中P GCW14 驱动最高EGT产量、P TEF1 最低;由于各菌株基因组拷贝数相同,差异源于启动子本身而非基因剂量。P GCW14 的短5′-UTR缺乏通常抑制翻译起始的上游开放阅读框,并含在不同碳源下维持高水平转录的核心基序。
编译者解读:该研究的方法学价值在于"基因—工艺"双轮驱动的模块化拆解:先以启动子替换和单拷贝验证锁定转录瓶颈,再用结构引导的热点突变解除催化限制,继而以异源egtB补齐下游缺口,最后用响应面法压榨培养基与工艺参数空间。无甲醇诱导的组成型表达规避了甲醇毒性、防爆要求和诱导监控成本,对工业化更友好。局限在于摇瓶滴度与发酵罐之间仍有放大鸿沟,且V17A机制主要依赖计算预测、缺乏酶动力学实测;HER积累虽被MpEgtB缓解,但硫供应与氧化还原平衡对Cys-HER转化的限制尚未系统解析。
参考来源
期刊:Bioresource Technology, 2026
DOI: 10.1016/j.biortech.2026.136092
DOI: 10.1016/j.biortech.2026.136092