来源:Engineering Saccharomyces cerevisiae for chicoric acid biosynthesis from glucose and tartaric acid(Food Bioscience)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
菊苣酸是一种在植物食品与营养保健品中备受重视的酚酸类化合物,目前主要依赖植物提取获得。该研究首次在酿酒酵母中实现了以葡萄糖和外源酒石酸为原料的菊苣酸微生物合成:从产绿原酸的底盘菌株出发,引入AtHCT、EpHTT与EpCAS三个基因,经六模块代谢工程改造、培养条件优化与5 L补料分批发酵,将产量从9.6 mg/L逐步提升至304.4 mg/L,为目前已报道的微生物菊苣酸最高滴度。
研究背景
菊苣酸(CA,2,3-O-二咖啡酰酒石酸)是一种天然酚酸,在菊苣、紫锥菊、蒲公英、罗勒和铁线莲等植物中积累。它具有抗氧化、抗炎、免疫调节和代谢调节等活性,也被用作含菊苣酸植物制剂质量控制的酚类标志物,具备作为食品、营养保健品及植物产品功能性酚类配料的潜力。然而,菊苣酸的商业化生产仍以植物提取为主,受季节性生物量供应、环境变异、原料组成不稳定以及植物基质中复杂纯化过程的制约。化学合成虽可作为替代路线,但区域选择性组装过程中需要对多个反应性基团进行多步保护与脱保护,导致总收率低、副产物生成、生产成本上升、可放大性受限且兼容性差。因此,亟需开发一种替代性生产工艺,尤其是针对高纯度菊苣酸——它既可作为食品和饲料配方中的富集配料,也可作为功能研究的参考化合物。本研究即在酿酒酵母中建立从葡萄糖和外源酒石酸出发的菊苣酸生物合成路线。
研究方法
2.1 菌株、质粒与试剂
大肠杆菌DH5α用于质粒扩增与构建。本实验室此前从CEN.PK2-1C(MATa; ura3-52; trp1-289; leu2-3112; his3Δ1; MAL2-8C; SUC2)开发的产绿原酸(CGA)菌株YSC07用作亲本菌株。YSC07及本研究构建的全部酿酒酵母菌株的染色体整合、基因替换、基因缺失、启动子替换及完整基因型列于表1。引物由北京擎科生物科技有限公司(北京,中国)合成,列于表S1。本研究使用的质粒列于表S2。CGA、PCA、caftaric acid和CA的标准品购自上海阿拉丁生化科技股份有限公司(上海,中国)。2× Phanta Max Master Mix、2× Rapid Taq Plus Master Mix、Dpn I和ClonExpress II One Step Cloning Kit购自南京诺唯赞生物科技股份有限公司(南京,中国)。T4 DNA连接酶购自生工生物工程(上海)股份有限公司(上海,中国),QuickCut限制性内切酶购自宝生物工程(北京)有限公司(北京,中国)。
【数据】菌株:大肠杆菌DH5α、酿酒酵母YSC07(亲本CEN.PK2-1C);培养基:原文未详述;温度:原文未详述;时间:原文未详述;数值:原文未详述
2.2 DNA操作与质粒构建
天然启动子、基因和终止子通过PCR从酿酒酵母CEN.PK2-1C基因组DNA扩增。异源基因经密码子优化后由北京擎科生物科技有限公司(北京,中国)合成,列于表S3。表达盒通过限制性酶切-连接或Gibson组装装配,并导入辅助质粒或基于pUC19的载体。多基因途径随后组装并扩增用于染色体整合。guide RNA质粒使用已建立的CRISPR-Cas9载体通过Gibson组装构建,靶位点用CHOPCHOP(https://chopchop.cbu.uib.no/)设计。
【数据】菌株:酿酒酵母CEN.PK2-1C;质粒:辅助质粒、pUC19载体、CRISPR-Cas9载体;数值:原文未详述;温度:原文未详述;时间:原文未详述
2.3 CRISPR-Cas9介导的基因组编辑
采用CRISPR-Cas9系统在酿酒酵母基因组中进行基因敲除与插入。亲本菌株YSC07携带基因组整合的SpCas9表达盒,每轮基因组编辑仅需共转化相应的gRNA工具质粒和供体DNA。gRNA靶序列用CHOPCHOP设计。相应gRNA质粒通过反向PCR替换载体骨架中的20 bp靶序列、经Gibson组装环化,并通过Sanger测序验证。gRNA质粒携带G418抗性标记,在基因组编辑过程中作为瞬时选择标记。用于表达盒整合的供体DNA片段从相应质粒扩增,每个片段携带40 bp的上游和下游基因组靶序列。对于基因缺失,扩增每个目标基因上下游约400 bp区域并通过重叠延伸PCR融合。线性化DNA片段(50–100 ng/kb)和gRNA质粒(300–500 ng)采用LiAc/ssDNA/PEG方案(Gietz & Schiestl, 2007)共转化入酿酒酵母细胞。转化子在含200 μg/mL G418的YPD琼脂平板上选择,阳性克隆通过菌落PCR或Sanger测序验证(图S1–S4)。为在后续基因组编辑轮次前去除gRNA质粒,将验证的阳性转化子接种于5 mL非选择性YPD培养基并连续传代两次(0.1% v/v接种量)。所得培养物划线于非选择性YPD琼脂平板以获得单菌落。每个单菌落随后平行接种于非选择性YPD平板和含200 μg/mL G418的YPD平板。在非选择性平板生长而在含G418平板不生长的菌落视为已丢失gRNA质粒,用于下一轮基因组编辑。
【数据】菌株:酿酒酵母YSC07(基因组整合SpCas9);抗性标记:G418;G418浓度:200 μg/mL;gRNA质粒用量:300–500 ng;供体DNA用量:50–100 ng/kb;同源臂长度:40 bp;基因缺失同源臂:约400 bp;传代接种量:0.1% v/v;培养基:YPD;温度:原文未详述;时间:原文未详述
2.4 培养基与发酵条件
大肠杆菌菌株在37 °C的LB培养基中培养,培养基含5 g/L酵母提取物、10 g/L胰蛋白胨和10 g/L NaCl。需要选择时加入100 μg/mL氨苄青霉素或卡那霉素。酿酒酵母菌株在YPD培养基中于30 °C、220 rpm培养,培养基含10 g/L酵母提取物、20 g/L蛋白胨和20 g/L葡萄糖。菌株构建过程中需要时加入200 μg/mL G418。摇瓶培养时,工程酿酒酵母菌株先在25 mL玻璃试管中5 mL YPD培养基内于30 °C、220 rpm培养。种子培养物以2%(v/v)接种至含50 mL YPD培养基的250 mL摇瓶中,培养基补充TA作为底物。除另有说明外,培养开始时加入1 g/L TA。为此,在甲醇中配制100 g/L TA储备液并经0.22 μm膜过滤除菌;随后向每50 mL YPD培养物中加入500 μL该储备液。生产菌株在非选择性条件下评估。细胞生长通过测定600 nm光密度(OD600)监测。所有摇瓶培养优化实验均使用菌株CA38。TA补充实验在含20 g/L葡萄糖、不含麦芽糖的YPD培养基中进行,TA浓度范围为0.2至1.6 g/L。基于这些结果,选择1.0 g/L TA用于后续优化实验。初始pH实验在补充20 g/L葡萄糖和1.0 g/L TA的YPD培养基中进行。葡萄糖浓度优化时,TA浓度维持1.0 g/L而改变葡萄糖浓度。麦芽糖补充实验在含20 g/L葡萄糖和1.0 g/L TA的培养基中进行,麦芽糖添加浓度为20、40、60和80 g/L。好氧补料分批培养在5 L生物反应器(BIOSTAT B plus,Sartorius Stedim Biotech,Melsungen,德国)中进行。系统采用内径160 mm、总高360 mm的圆柱形硼硅玻璃容器,混合由两个直径55 mm的六平叶Rushton叶轮提供。菌株CA38先在25 mL玻璃试管中5 mL YPD培养基内于30 °C、220 rpm培养18 h。种子培养物以2%(v/v)接种至含50 mL YPD培养基的250 mL摇瓶并再培养18 h。接着,将该种子培养物以2%(v/v)转接至含250 mL YPD培养基的2 L摇瓶。所得250 mL种子培养物于25 °C、1,080 × g离心5 min,弃上清。细胞沉淀重悬于100 mL新鲜YPD培养基并接种入5 L生物反应器,初始OD600为0.85。生物反应器含2.2 L YPD培养基,组成为20 g/L葡萄糖、10 g/L酵母提取物、20 g/L蛋白胨。接种前,加入经pH 5.5中和、0.22 μm膜过滤除菌的100 g/L酒石酸储备液使初始TA浓度为2.0 g/L,培养过程中不再补充TA。培养在30 °C下进行,搅拌400–800 rpm,溶解氧维持在40%以上。pH通过自动添加氨水维持在5.5,通气速率设为2 L/min。葡萄糖耗尽后,使用500 g/L葡萄糖溶液作为补料液。葡萄糖补料速率在11 h时以0.8 g/(L·h)启动,并根据残糖曲线和溶解氧响应逐步调整:19 h为1.0 g/(L·h),23 h为2.0 g/(L·h),31 h为2.4 g/(L·h),41 h为3.0 g/(L·h),84 h至132 h为2.8 g/(L·h),以匹配生物量需求,同时维持相对较低的残糖浓度并限制培养过程中乙醇的过度积累。补入葡萄糖总量达313.8 g/L,加上初始20.0 g/L,总葡萄糖供应量为333.8 g/L。定期取样分析细胞生长、葡萄糖、乙醇、C(原文此处截断)。
【数据】大肠杆菌培养基:LB(5 g/L酵母提取物、10 g/L胰蛋白胨、10 g/L NaCl);大肠杆菌温度:37 °C;抗生素:100 μg/mL氨苄青霉素或卡那霉素;酿酒酵母培养基:YPD(10 g/L酵母提取物、20 g/L蛋白胨、20 g/L葡萄糖);酿酒酵母温度:30 °C;转速:220 rpm;G418:200 μg/mL;种子接种量:2% v/v;TA储备液:100 g/L(甲醇配制,0.22 μm过滤);每瓶TA加入量:500 μL/50 mL;默认TA浓度:1 g/L;TA优化范围:0.2–1.6 g/L;麦芽糖浓度:20、40、60、80 g/L;生物反应器:5 L(BIOSTAT B plus);初始OD600:0.85;初始TA:2.0 g/L;搅拌:400–800 rpm;溶解氧:>40%;pH:5.5;通气:2 L/min;补料葡萄糖:500 g/L;补料速率:0.8(11 h)、1.0(19 h)、2.0(23 h)、2.4(31 h)、3.0(41 h)、2.8(84–132 h)g/(L·h);补入葡萄糖总量:313.8 g/L;总葡萄糖:333.8 g/L;时间:种子18 h + 18 h
研究结果
3.1 从CGA和外源TA构建CA生物合成途径
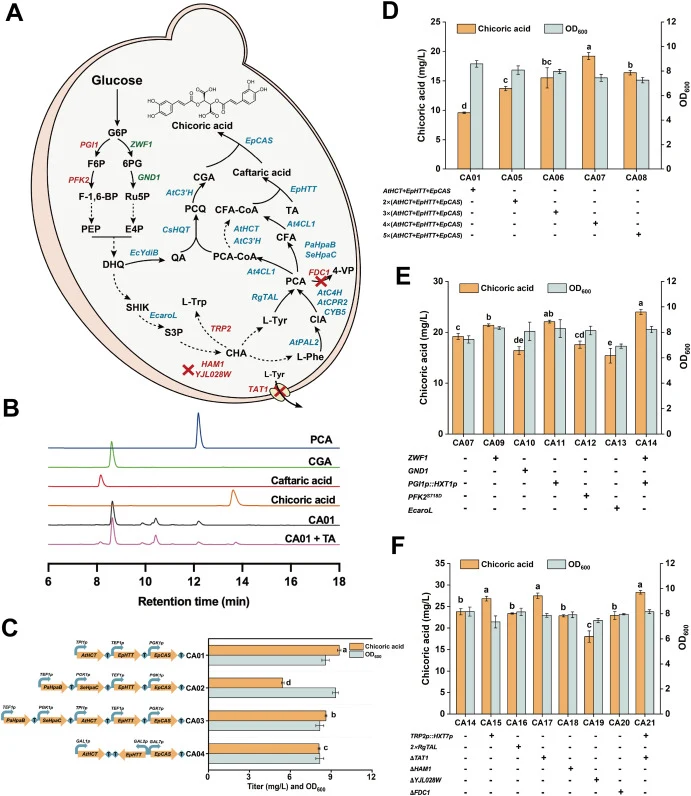
菌株YSC07用作CA途径构建的起始菌株。比较了CFA-CoA生物合成的两条路线(图2A)。第一条路线中,4-香豆酸连接酶(At4CL1)将PCA转化为对香豆酰-CoA(PCA-CoA)。AtHCT随后形成对香豆酰莽草酸,对香豆酸酯3′-羟化酶(AtC3′H)将该中间体羟化为咖啡酰莽草酸,AtHCT通过逆反应再生CFA-CoA。第二条路线中,4-羟基苯乙酸3-单加氧酶(HpaBC)直接将PCA羟化为咖啡酸(CFA),随后由At4CL1活化为CFA-CoA。CFA-CoA与TA由EpHTT转化为caftaric acid,EpCAS随后从caftaric acid和CGA生成CA。将组成型表达的AtHCT、EpHTT和EpCAS引入YSC07生成CA01。向培养物供应1 g/L TA时,对照真实标准品的HPLC分析确认CA01中产生CA(图2B)。CA01在120 h摇瓶培养后产生9.6 ± 0.1 mg/L CA(图2C)。CA02通过引入PaHpaB、SeHpaC、EpHTT和EpCAS构建,而CA03通过将PaHpaB和SeHpaC引入CA01构建。CA02和CA03分别产生5.4 ± 0.1和8.6 ± 0.1 mg/L CA(图2C)。在所评估条件下,AtHCT–EpHTT–EpCAS路线(菌株CA01)产生的CA多于所测试的HpaBC路线(CA02)(校正p < 0.0001)。为测试GAL启动子驱动表达能否改善途径基因表达,在ΔGAL80背景菌株中用GAL启动子表达AtHCT、EpHTT和EpCAS。所得菌株CA04产生8.1 ± 0.1 mg/L CA,低于菌株CA01。因此,在所测试条件下组成型启动子驱动表达更有效(图2C)。CA01因此被选用于AtHCT、EpHTT和EpCAS的逐步表达盒整合。每轮将一个完整的AtHCT–EpHTT–EpCAS表达盒引入一个额外的预定基因组位点:CA01中为X4,CA05中为XIII-9,CA06中为XVI-1,CA07中为XI-7,CA08中为V3。相应地,这些菌株分别含有一个、两个、三个、四个和五个独立靶向的途径表达盒。每个整合事件通过位点特异性菌落PCR验证,相应菌株获得预期大小的诊断产物(图S1)。CA滴度从CA01的9.6 ± 0.1 mg/L增至CA05、CA06和CA07的13.7 ± 0.4、15.5 ± 1.7和19.2 ± 0.6 mg/L(图2D)。随后在五拷贝菌株CA08中滴度降至16.4 ± 0.4 mg/L(图2D)。菌株CA07的菊苣酸滴度显著高于CA08(校正p = 0.0148)。这可能是高水平异源蛋白生产破坏了细胞蛋白稳态并超出酿酒酵母的蛋白折叠能力所致(Wu et al., 2016)。因此,菌株CA07用于后续工程。
【数据】菌株:CA01、CA02、CA03、CA04、CA05、CA06、CA07、CA08;CA滴度:CA01 9.6 ± 0.1 mg/L、CA02 5.4 ± 0.1 mg/L、CA03 8.6 ± 0.1 mg/L、CA04 8.1 ± 0.1 mg/L、CA05 13.7 ± 0.4 mg/L、CA06 15.5 ± 1.7 mg/L、CA07 19.2 ± 0.6 mg/L、CA08 16.4 ± 0.4 mg/L;TA浓度:1 g/L;培养时间:120 h;统计值:CA01 vs CA02 校正p < 0.0001;CA07 vs CA08 校正p = 0.0148;整合位点:X4、XIII-9、XVI-1、XI-7、V3
3.2 碳通量向莽草酸途径的平衡
CA生物合成需要磷酸烯醇式丙酮酸(PEP)和赤藓糖-4-磷酸(E4P)进入莽草酸途径。此前一项研究表明,酿酒酵母中PEP的胞内浓度至少比E4P高一个数量级(Liu et al., 2019)。在酿酒酵母中,E4P主要由戊糖磷酸途径(PPP)供应(Gottardi et al., 2017)。为平衡PEP与E4P之间的碳分配,测试了氧化性PPP增强和糖酵解减弱。PPP途径中的ZWF1(葡萄糖-6-磷酸脱氢酶)和GND1(6-磷酸葡萄糖酸脱氢酶)对酿酒酵母中E4P供应和NADPH再生很重要(Kwak et al., 2020)。作为氧化性PPP的初始限速步骤,ZWF1过表达有效地将碳通量从糖酵解拉入PPP,扩大下游E4P前体供应(Liu et al., 2019)。在CA07中增强ZWF1表达生成CA09,其产生21.4 ± 0.3 mg/L CA(图2E)。相反,单独过表达GND1(菌株CA10)将CA产量降至16.4 ± 0.8 mg/L(图2E)。随后通过靶向PGI1和PFK2测试糖酵解减弱。PGI1编码磷酸葡萄糖异构酶,将葡萄糖-6-磷酸导向果糖-6-磷酸和糖酵解。P HXT1此前曾用于通过替换工程酿酒酵母中ERG9的天然启动子来动态下调竞争性甾醇分支,本研究选择其在CA07中减弱PGI1表达(Scalcinati et al., 2012)。在CA07中用P HXT1替换天然PGI1启动子生成CA11,并将CA产量提高至22.1 ± 0.3 mg/L(校正p = 0.0046,图2E)。为降低PFK2(磷酸果糖激酶)活性,随后将PFK2 S718D突变引入CA07生成CA12(Kwak et al., 2020)。然而,所得菌株CA12显示CA产量降低,滴度为17.6 ± 0.7 mg/L(图2E)。还通过引入EcaroL——一种催化莽草酸磷酸化的大肠杆菌来源莽草酸激酶——探索了增强下游莽草酸途径通量(Liu et al., 2019)。所得菌株CA13产生15.4 ± 1.4 mg/L CA(图2E)。鉴于ZWF1上调和PGI1减弱在单个修饰中表现出最强的正向效应,这些策略被组合构建CA14,与CA09相比进一步将CA滴度提高至24.0 ± 0.5 mg/L(校正p = 0.0105,图2E)。本研究中,菌株CA14中ZWF1上调联合PGI1减弱改善了CA产量,而单独过表达ZWF1和GND1产生相反效果。这一差异可能反映它们在氧化性PPP中不同的控制位置,而非简单的途径强化效应。ZWF1催化G6P进入氧化性PPP并直接与PGI1竞争G6P;因此,增加ZWF1表达连同PGI1减弱预期有利于碳向PPP分配和NADPH生成(Stincone et al., 2015)。相反,GND1在下游发挥作用,单独增加其丰度不一定增加整体氧化性PPP通量。一致地,此前有报道GND1过表达降低酿酒酵母胞内NADPH,而ZWF1过表达则增加它,凸显了PPP通量和氧化还原平衡的非线性调控(Kim et al., 2018)。关于戊糖磷酸途径(PPP)的非氧化分支,转酮醇酶(TKL1)对碳重排生成赤藓糖-4-磷酸(E4P)至关重要(Liu et al., 2019)。值得注意的是,TKL1在我们的亲本底盘菌株YSC07中已在强PGK1启动子下组成型过表达(表1)。与TKL1一起,转醛醇酶(TAL1)代表另一个影响胞内E4P可用性的潜在代谢节点。此前研究已确定TAL1和TKL1连同其他PPP和糖酵解节点是工程酵母中E4P供应和芳香族氨基酸生物合成组合调控的重要靶点(Zhang et al., 2020)。因此,协调调节ZWF1、GND1和TAL1可能为调节戊糖磷酸途径通量和E4P可用性提供额外策略。PFK2 S718D和EcaroL的负面效应进一步支持途径平衡的重要性。尽管PFK2 S718D已在其他酵母背景中用于将上游糖酵解通量重定向至氧化性PPP,但其在此处的不利效应表明,进一步限制糖酵解在CA生产的代谢背景下并无益处(Kwak et al., 2020)。同样,EcaroL表达引起的下降表明莽草酸激酶活性在当前底盘中不是主要通量限制,这与此前产芳香族产物酵母菌株中报道的EcaroL有限益处一致(Liu et al., 2019)。
【数据】菌株:CA07、CA09、CA10、CA11、CA12、CA13、CA14;CA滴度:CA09 21.4 ± 0.3 mg/L、CA10 16.4 ± 0.8 mg/L、CA11 22.1 ± 0.3 mg/L、CA12 17.6 ± 0.7 mg/L、CA13 15.4 ± 1.4 mg/L、CA14 24.0 ± 0.5 mg/L;统计值:CA11 校正p = 0.0046;CA14 vs CA09 校正p = 0.0105;突变:PFK2 S718D;启动子:P HXT1替换PGI1天然启动子;基因:ZWF1、GND1、PGI1、PFK2、EcaroL、TKL1、TAL1
讨论与解读
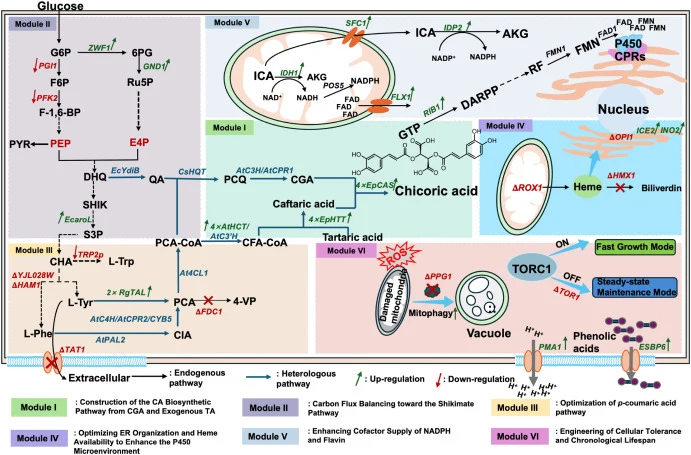
本研究在酿酒酵母中展示了以葡萄糖和外源供应酒石酸为原料的菊苣酸微生物生产。将三个下游途径基因(AtHCT、EpHTT和EpCAS)引入产绿原酸酵母菌株,实现了菊苣酸的形成。通过多模块代谢工程,菌株CA38在摇瓶中产生41.5 ± 0.7 mg/L菊苣酸。随后的培养优化将滴度提高至83.2 ± 1.7 mg/L,5 L补料分批发酵进一步将产量提升至304.4 mg/L。据我们所知,这是首次从葡萄糖和酒石酸生物合成菊苣酸。这项工作为植物提取和化学合成提供了一种替代性酵母生物制造策略,为生产菊苣酸及相关衍生物提供了基础。
编译者解读:该研究的亮点在于把菊苣酸这条植物酚酸途径"拆解"进酵母,并以葡萄糖+外源酒石酸为原料打通全合成,304.4 mg/L为目前微生物报道最高滴度。方法学上,六模块逐步叠加(途径拷贝数、PEP/E4P平衡、P450微环境、辅因子、耐受性/寿命、培养优化)体现了经典"设计-构建-测试-学习"的代谢工程范式,其中ZWF1上调与PGI1减弱组合、以及五拷贝后滴度反降的拐点,为途径通量与蛋白折叠负荷的权衡提供了实证。局限在于酒石酸仍需外源添加、滴度距工业化仍有数量级差距,且P450环节的电子传递效率与产物外排机制尚未深入解析,未来可考虑内源酒石酸途径重构与转运工程。
参考来源
期刊:Food Bioscience, 2026
DOI: 10.1016/j.fbio.2026.110327
DOI: 10.1016/j.fbio.2026.110327