来源:Enhanced CRISPR-Cas3-mediated genome editing using circularized crRNAs(iScience)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
I型-E CRISPR-Cas3可在靶位点引入平均数千碱基的大片段缺失,但其编辑效率因靶序列和细胞类型差异极大,难以获得一致结果。本研究开发了环化crRNA(ccrRNA),通过T4 RNA连接酶2介导的分子内连接实现环化。体外切割实验证实ccrRNA可诱导Cascade复合物组装,在K562细胞中靶向EMX1和B2M基因均获得显著编辑活性,长读长测序未检出脱靶效应。ccrRNA胞内稳定性优于线性crRNA,编辑效率提升约2倍。该策略为长片段缺失系统的广泛应用提供了新工具。
研究背景
CRISPR基因编辑技术能够在活细胞中实现精准DNA修饰,具有极高的可控性和效率。CRISPR-Cas系统最初是原核生物的适应性免疫机制,分为两大类:1类系统通过多蛋白复合物发挥作用,2类系统则依赖单一蛋白。CRISPR-Cas9作为2类系统的代表,因其在多种生物中强大的编辑能力而被广泛采用。然而,Cas9的广泛使用在一定程度上限制了对其他CRISPR系统的探索,包括CRISPR-Cas3。
近年来的研究(包括本研究团队的先前工作)表明,1类CRISPR-Cas3在crRNA引导下,可在靶位点PAM序列上游产生单向的大片段基因组缺失,跨度达数千碱基。与Cas9不同——Cas9诱导局部双链断裂,主要依赖宿主DNA修复通路——Cas3以单向、渐进的方式降解靶DNA,从而从编程的靶位点产生长片段缺失。这种长片段缺失活性为基因组工程提供了一种独特的模式,可有效破坏更广泛的基因组区域,包括lncRNA位点、调控区域、重复序列以及其他延伸的非编码元件。
然而,CRISPR-Cas3的基因组编辑效率仍不理想,且因靶序列不同而差异显著。本研究通过向导RNA工程化——而非改造Cas3蛋白本身——来突破这一瓶颈。研究团队假设效率限制源于crRNA的胞内不稳定性,因此开发了具有环状结构的ccrRNA,已知环状结构可在细胞环境中赋予RNA稳定性。
研究方法
细胞系与培养条件
人胚肾293T(HEK293T)、报告基因-HEK293T、人慢性髓系白血病K562和人T淋巴细胞Jurkat细胞维持在37°C、5% CO₂的加湿培养箱中。HEK293T和报告基因-HEK293T细胞培养于添加10%胎牛血清(FBS)和1% L-谷氨酰胺的Dulbecco改良Eagle培养基(DMEM)中。K562和Jurkat细胞培养于添加10% FBS的RPMI-1640培养基中。草地贪夜蛾Sf9昆虫细胞维持在28°C、130 rpm的PSFM-J1培养基中。本研究所用人细胞系和Sf9细胞未进行进一步鉴定。所有哺乳动物细胞系和Sf9细胞均未进行支原体污染检测。本研究未使用人类参与者或原代人样本。本研究未考虑基于性别和性别的生物学变量,因为所有实验均使用已建立的细胞系进行,未纳入人类参与者或动物模型。
【数据】细胞系:HEK293T、报告基因-HEK293T、K562、Jurkat、Sf9;培养基:DMEM(HEK293T)、RPMI-1640(K562/Jurkat)、PSFM-J1(Sf9);血清:10% FBS;添加物:1% L-谷氨酰胺;温度:37°C(哺乳动物细胞)、28°C(Sf9);CO₂:5%;转速:130 rpm(Sf9)
寡核糖核苷酸合成
61-nt线性RNA寡核苷酸采用标准亚磷酰胺化学法在实验室内部制备。简言之,使用市售RNA合成亚磷酰胺单体(ChemGenes, ANP-3201, ANP-3202, ANP-3203, ANP-3205)和可控孔径玻璃固相载体(ChemGenes, N-3201-10)进行合成。使用含有光可裂解疏水标签的化学磷酸化试剂在序列5′端引入磷酸基团。合成后,经脱保护并通过反相HPLC纯化。其纯度和完整性通过变性PAGE和LC-MS分析确认。
【数据】RNA长度:61-nt;合成方法:标准亚磷酰胺化学法;固相载体:可控孔径玻璃;5′修饰:光可裂解疏水标签磷酸化;纯化方法:反相HPLC;验证方法:变性PAGE、LC-MS
环化RNA的合成与表征
环状crRNA通过T4 RNA连接酶2(NEB, Ipswich, MA, USA)介导的分子内连接合成。典型反应中,5′-磷酸化crRNA(100 μM)与互补连接寡核苷酸(100 μM)以2:5摩尔比混合于4 μL体积中,加入2 μL T4 Rnl2反应缓冲液和9 μL无核酸酶水。混合物在90°C变性3分钟,然后在40分钟内逐渐冷却至24°C。退火后,加入4 μL 50%(w/v)PEG 8000和1 μL T4 RNA连接酶2,反应在37°C孵育2小时。反应产物在15% TBE-Urea凝胶(Novex, Thermo Fisher, Waltham, MA, USA)上分离,用SYBR Green II(TaKaRa, Kusatsu, Japan)染色,切胶后用ZR小RNA PAGE回收试剂盒(Zymo Research, Irvine, CA, USA)纯化。环化通过TapeStation(Agilent Technologies, Santa Clara, CA, USA)确认。
为评估核酸外切酶抗性,将5 μL纯化环化RNA与0.6 μL RNase R、2 μL 10×反应缓冲液(均来自Abcam, Cambridge, UK)和12.4 μL无核酸酶水在37°C孵育15分钟。处理后,取5 μL反应液与15 μL变性凝胶上样缓冲液(DiagnoCine, Hackensack, NJ, USA)混合,70°C加热15分钟。样品在15% TBE-Urea凝胶(Novex, Thermo Fisher)上以恒定电压(180 V)电泳90分钟。RNA用SYBR Green II(TaKaRa)可视化。
【数据】crRNA浓度:100 μM;连接寡核苷酸浓度:100 μM;摩尔比:2:5;变性温度:90°C;变性时间:3 min;冷却:40 min至24°C;PEG 8000浓度:50%(w/v);连接温度:37°C;连接时间:2 h;凝胶浓度:15% TBE-Urea;电泳电压:180 V;电泳时间:90 min;RNase R用量:0.6 μL;RNase R孵育温度:37°C;RNase R孵育时间:15 min;热变性温度:70°C;热变性时间:15 min
RNA的LC-MS分析
LC-ESI-MS分析使用Agilent 1290 Infinity II系统联用6530 LC/Q TOF质谱仪。LC分离采用Acquity UPLC BEH C18柱(130 Å, 1.7 μm, 2.1 × 50 mm; Waters)。样品用甲醇线性梯度(0–30%,12分钟)在8.6 mM三乙胺–100 mM六氟-2-丙醇缓冲液(pH 8.3)中洗脱,流速0.3 mL/min,柱温维持60°C。质谱检测在负离子模式下进行。
【数据】色谱柱:Acquity UPLC BEH C18(130 Å, 1.7 μm, 2.1 × 50 mm);流动相:8.6 mM三乙胺–100 mM六氟-2-丙醇缓冲液(pH 8.3);甲醇梯度:0–30%;梯度时间:12 min;流速:0.3 mL/min;柱温:60°C;离子模式:负离子
Cas3及Cascade组分混合物的表达与纯化
重组大肠杆菌Cas3(EcoCas3)使用杆状病毒表达系统表达,方法如前所述。简言之,含有八聚组氨酸标签和六天冬酰胺-组氨酸重复标签的EcoCas3 cDNA克隆到pFastBac-1质粒中,标签与EcoCas3之间插入TEV蛋白酶识别位点以便去除标签。对于Cascade复合物表达,编码各Cascade组分的基因克隆到pFastBac-1中,两端带有核定位信号(NLS)序列,N端或C端带有His标签,通过2A肽序列连接。使用Bac-to-Bac系统生成重组杆状病毒,感染Sf9昆虫细胞。感染细胞在28°C培养24小时,随后在20°C培养3天以诱导蛋白表达。收集细胞,裂解,Cas蛋白使用镍亲和树脂纯化。
【数据】标签:八聚组氨酸标签、六天冬酰胺-组氨酸重复标签;蛋白酶:TEV蛋白酶;载体:pFastBac-1;NLS:两端;连接肽:2A肽;表达系统:Bac-to-Bac杆状病毒系统;宿主:Sf9昆虫细胞;感染后培养:28°C 24 h,然后20°C 3天;纯化方法:镍亲和树脂
研究结果
环化crRNA的生成及Cascade组装的体外验证
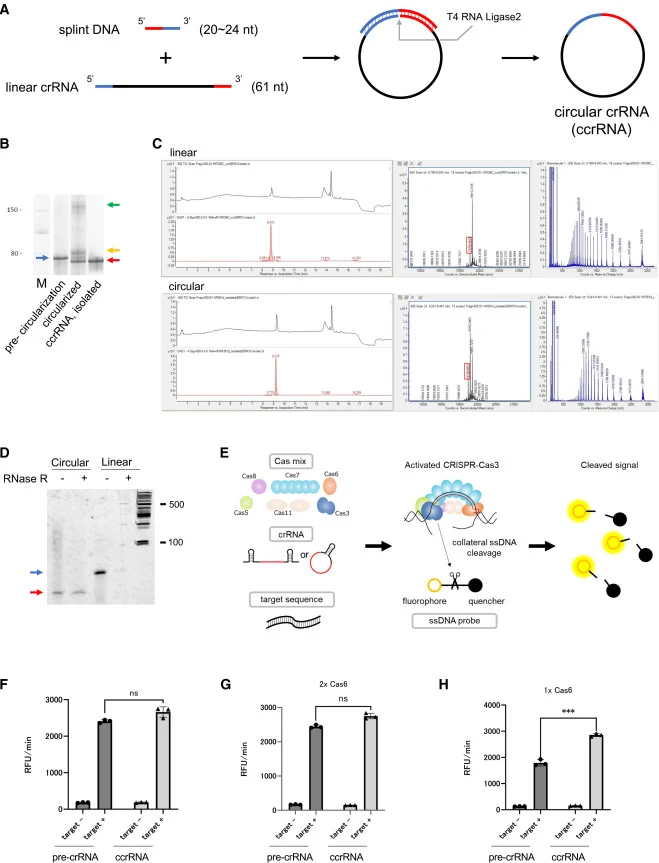
为生成和纯化ccrRNA,我们采用夹板连接法进行环化(图1A)。靶crRNA序列与序列特异性连接寡核苷酸在T4 RNA连接酶2存在下孵育,促进分子内环化。未环化的crRNA(un-ccrRNA,定义为此处环化前的线性形式ccrRNA,由61-nt线性RNA组成)随后被去除,成功的环化通过变性凝胶电泳验证。
片段分析显示,环化处理后线性crRNA条带消失,出现两条迁移条带(图1B)。该模式表明大多数线性crRNA已被环化。两条条带的存在表明,过程中同时生成了单crRNA和由crRNA-夹板DNA二聚体反应产生的双倍长度环化产物。为确保准确的活性测量,切取对应单ccrRNA的较小条带并纯化用于后续分析。液相色谱-质谱(LC-MS)分析显示,环化RNA的分子量比线性RNA小18,这是由于丢失了一个水分子(图1C和图S1)。
RNase R敏感性实验证实非环化对照被有效降解,而环化crRNA对应条带的强度不受RNase R处理影响(图1D)。这些结果证明成功实现了对核酸外切酶活性的保护,确保了高纯度环化。为评估ccrRNA对Cascade组装的功能能力,我们进行了体外旁切切割实验,利用CRISPR-Cas3在功能性Cascade形成后的核酸酶活性(图1E)。Cas蛋白组分以优化Cascade组装的化学计量比重组,使用pre-crRNA或ccrRNA作为向导RNA底物测量旁切切割活性。
实验表明,ccrRNA与CRISPR-Cas3诱导的旁切切割活性与pre-crRNA相当(图1F和1G)。当Cas因子以相对于crRNA的确定摩尔比混合时(Cas6:crRNA = 1:1),ccrRNA表现出比pre-crRNA高约2倍的旁切切割活性。该结果表明ccrRNA能够实现更高效的Cascade组装(图1G和1H)。
【数据】crRNA长度:61-nt;环化RNA分子量差异:比线性RNA小18(丢失一分子水);RNase R处理条件:37°C,15 min;Cas6:crRNA摩尔比:1:1;ccrRNA旁切切割活性:约为pre-crRNA的2倍
ccrRNA在培养人类细胞中增强基因组编辑效率
为评估ccrRNA在哺乳动物细胞中的基因组编辑潜力,我们使用K562 tet-Cas3-cascade细胞,该细胞在多西环素(Dox)诱导下表达CRISPR-Cas3组分。crRNA设计为靶向EMX1基因进行基因组编辑,此前已用pre-crRNA验证。在用Dox预诱导CRISPR-Cas3组分后,通过电穿孔将crRNA转染入细胞(图2A)。初期实验中Dox诱导和crRNA递送同时进行,未能产生可检测的CRISPR-Cas3活性。因此我们推测Cas蛋白表达的时间滞后限制了crRNA功能性。为解决此问题,在crRNA电穿孔前6小时加入Dox,使转染前Cas充分表达,从而产生了强劲的CRISPR-Cas3活性。
转染后2天的基因组PCR分析显示,ccrRNA转染细胞中出现了CRISPR-Cas3活性特征性的大片段缺失,与pre-crRNA观察到的结果相似。相比之下,mat-crRNA未显示可检测的基因组编辑活性,证实观察到的活性可特异性归因于环化(图2B)。电泳结果的定量分析表明,ccrRNA的缺失效率比pre-crRNA高约2倍(图2C),随后通过基于测序的定量得到确认。
接下来,我们评估了Cas因子顺序诱导和crRNA转染后的基因组编辑活性,以研究不同crRNA形式的胞内稳定性。修饰pre-crRNA(mod pre-crRNA)在两端掺入2′-O-甲基和硫代磷酸修饰以增强稳定性,纳入比较。当Cas因子表达在crRNA转染前6小时诱导时,所有RNA形式均检测到指示大片段缺失的较短条带。然而,pre-crRNA在诱导与转染同时或之后进行时未显示基因组编辑活性,表明其在细胞中快速降解。mod pre-crRNA和ccrRNA即使在Cas因子转染后24小时诱导时仍维持基因组编辑活性(图2D和2E),证明其具有优越的胞内稳定性。
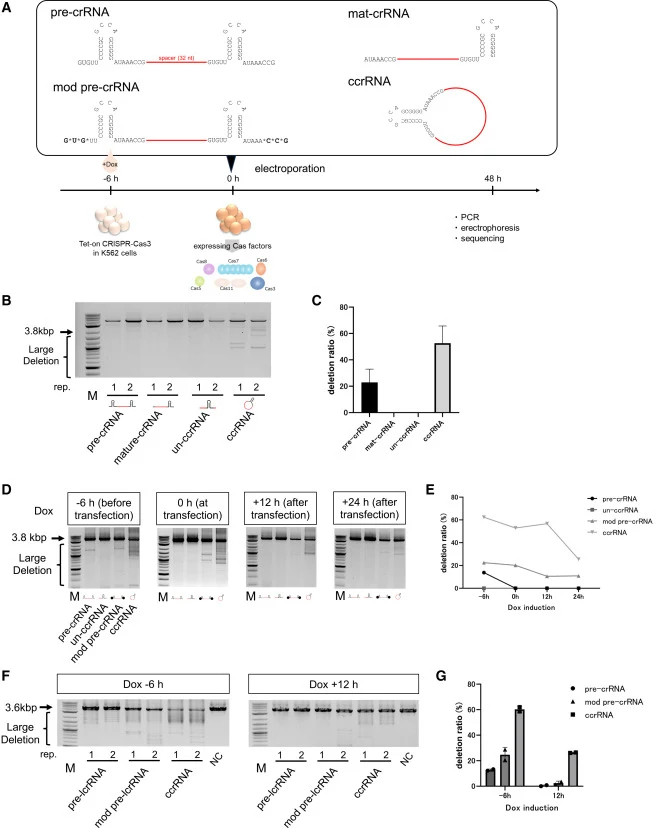
我们进一步使用另一个靶标B2M基因验证了这些发现。与先前实验类似,我们根据Dox诱导时间检查了基因组编辑效率的变化。当Cas蛋白表达在转染前6小时诱导时,所有crRNA形式均检测到基因组编辑活性(图2F)。基于PCR条带强度的定量评估表明,ccrRNA活性最高,其次是mod pre-crRNA和pre-crRNA(图2G)。值得注意的是,当Dox在转染后12小时施加时,ccrRNA维持强劲的基因组编辑活性,而pre-crRNA和mod pre-crRNA显示极低活性,表明使用ccrRNA可维持延长的Cascade形成。此外,靶向CCR5基因时,ccrRNA同样在所测试的crRNA形式中表现出最高的基因组编辑活性(图3A和3B)。
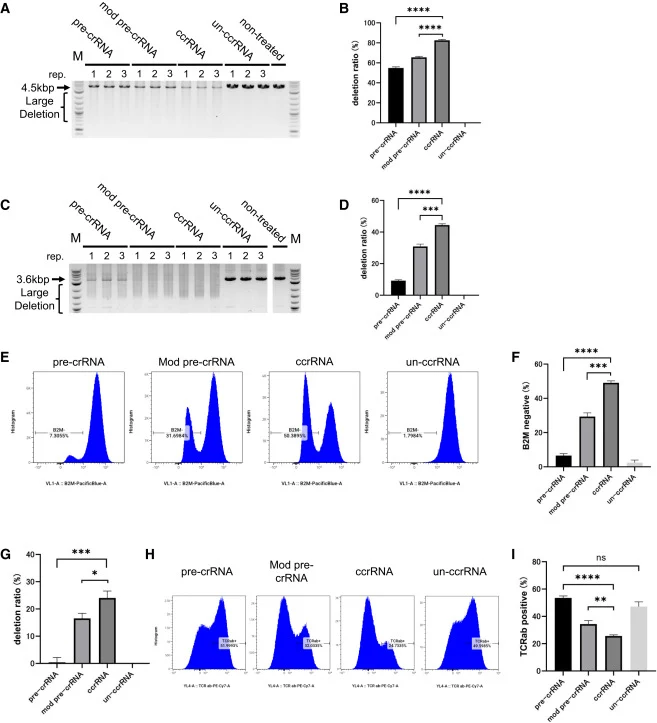
进一步评估与基因组编辑相关的表型变化。将编码CRISPR-Cas3组分的mRNA与靶向B2M或TRAC的crRNA共电穿孔入Jurkat细胞。与先前发现一致,ccrRNA在靶位点诱导基因组缺失的频率高于pre-crRNA和mod pre-crRNA(图3C、3D和3G)。此外,流式细胞术分析显示,B2M和TCRαβ表达细胞的比例在ccrRNA处理组中降低最为显著。该趋势与相应位点观察到的缺失频率一致(图3E、3F、3H和3I)。
最后,为评估ccrRNA在RNA转染系统中的功能,我们使用含有整合mCherry-P2A-EGFP序列的HEK293T报告细胞,将靶向内源EGFP的ccrRNA与编码各Cas因子的Cap1加帽mRNA共转染。荧光激活细胞分选(FACS)分析GFP敲除效率显示,mod pre-crRNA和ccrRNA的基因组编辑表现优于pre-crRNA(图S2A和S2B)。然而,mod pre-crRNA与ccrRNA之间的效率差异在EGFP靶向中不如EMX1或B2M靶向中明显,可能是因为mRNA转染效率成为基因组编辑效率的瓶颈。为进一步验证这些发现,实验重复并通过流式细胞术分析。ccrRNA处理组始终表现出最高比例的GFP阴性细胞(图S2C和S2D)。总之,这些结果清楚表明ccrRNA即使在完全基于RNA的递送系统中也维持优异的基因组编辑效率。
【数据】Dox预诱导时间:6 h(有效);EMX1缺失效率:ccrRNA约为pre-crRNA的2倍;B2M编辑活性排序:ccrRNA > mod pre-crRNA > pre-crRNA;Dox转染后12 h:ccrRNA维持强劲活性,pre-crRNA和mod pre-crRNA极低活性;CCR5:ccrRNA活性最高;Jurkat细胞:ccrRNA缺失频率最高;B2M/TCRαβ表达降低:ccrRNA组最显著;HEK293T报告细胞:mod pre-crRNA和ccrRNA优于pre-crRNA;ccrRNA组GFP阴性细胞比例最高
ccrRNA靶位点突变的综合分析
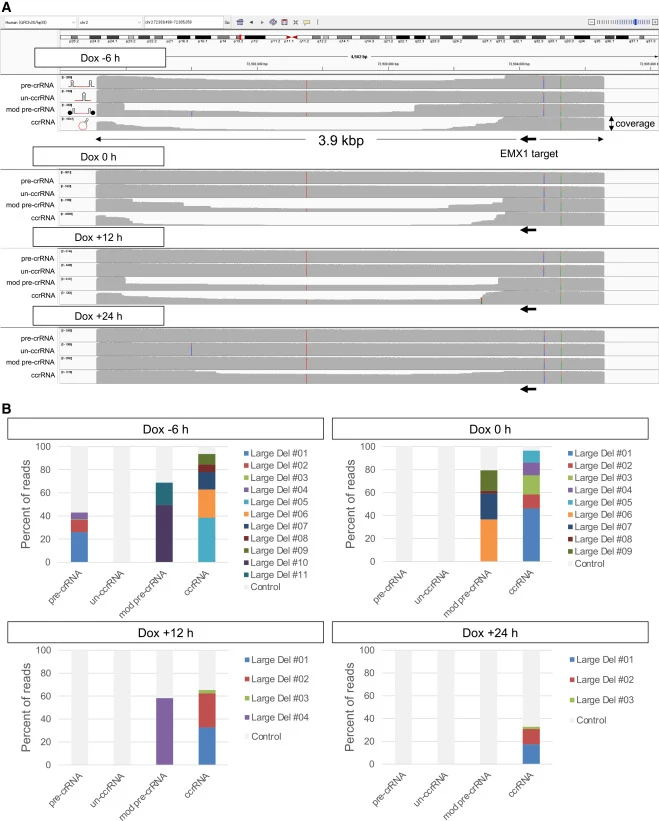
为表征ccrRNA引导的CRISPR-Cas3基因组编辑所诱导的突变图谱,我们使用Nanopore测序平台进行了详细的测序分析。通过Integrative Genomics Viewer(IGV)可视化,除部分样本外,大多数样本在靶位点上游出现显著的覆盖度降低。
【数据】测序平台:Nanopore;分析工具:IGV;观察结果:大多数样本靶位点上游覆盖度显著降低
ccrRNA的脱靶效应评估
为评估ccrRNA介导的CRISPR-Cas3基因组编辑的脱靶效应,对先前报道的EMX1靶向crRNA的脱靶候选位点进行了PCR分析。泳道1–4对应在crRNA转染前6小时加入多西环素(Dox)的样本;泳道5–8对应其他处理条件的样本。
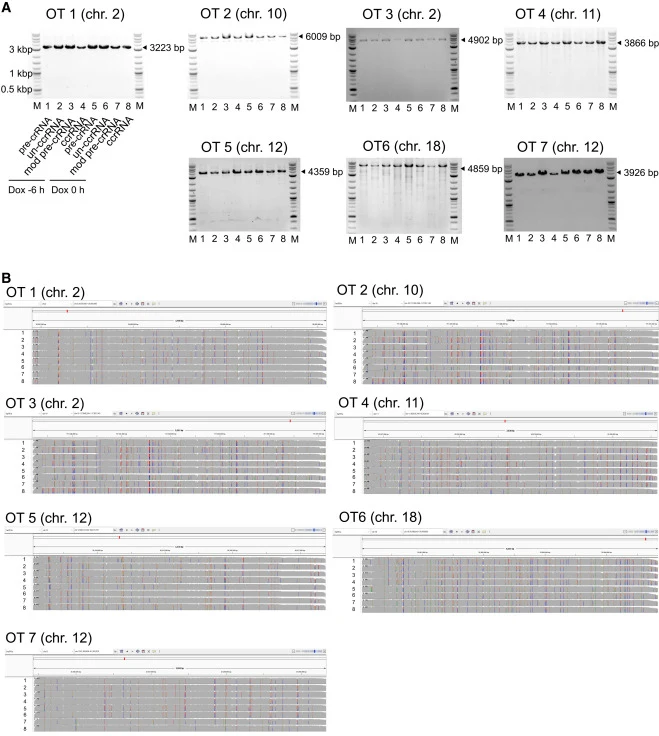
【数据】脱靶分析方法:PCR;靶基因:EMX1;Dox添加时间:转染前6 h(泳道1–4);原文未详述其他处理条件
ccrRNA的胞内稳定性
为定量ccrRNA的胞内稳定性,我们建立了胞内crRNA定量流程(图6A)。转染后6、12和24小时通过RT-qPCR进行胞内crRNA水平的时程分析。数据以平均值±标准差表示(n = 3)。∗∗p < 0.01。进一步比较了不同crRNA形式的胞内水平(图6C)。
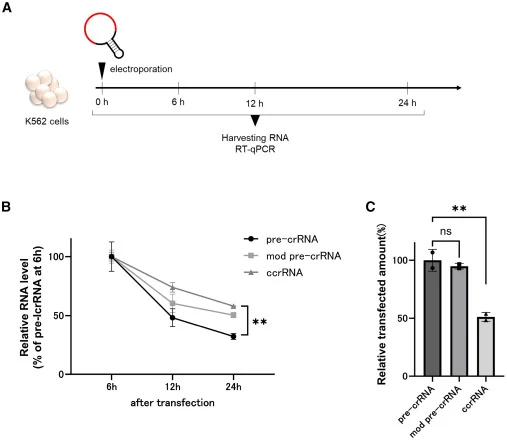
【数据】检测时间点:转染后6、12、24 h;定量方法:RT-qPCR;样本量:n = 3;统计学显著性:∗∗p < 0.01;原文未详述具体crRNA浓度数值
讨论与解读
本研究开发了针对I型-E CRISPR-Cas3系统的ccrRNA,实现了比传统线性crRNA显著更高的基因组编辑效率。增强的编辑效率通过体外实验和细胞基因组编辑实验得到确认,在多个靶标中观察到一致的改善。此外,ccrRNA表现出比化学修饰crRNA更高的基因组编辑效率,表明环状结构是比化学修饰更有效的修饰策略。本研究确立了环化crRNA作为一种向导RNA工程策略,在维持高靶标特异性的同时提高了Cas3长片段缺失系统的效率和可靠性。
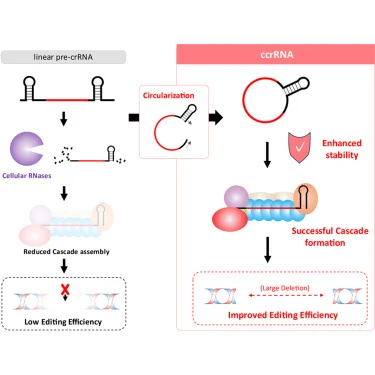
I型-E CRISPR-Cas3基因组编辑系统可诱导靶区域上游跨越数千碱基的大片段缺失,使其在基因敲除应用中极为有效。然而,基因组编辑效率仍不理想,且因靶序列不同而差异显著。本研究通过向导RNA工程化而非改造Cas3蛋白机器本身来解决这一局限。研究团队假设该局限源于crRNA的胞内不稳定性,并开发了具有环状结构的ccrRNA——已知环状结构可在细胞环境中赋予稳定性。Cas3介导的长片段缺失需要Cascade复合物在靶位点的持续存在,而线性crRNA的快速降解限制了这一过程。ccrRNA通过抵抗核酸外切酶降解,延长了Cascade复合物的功能性存在时间,从而在多个靶标和细胞类型中一致地提高了编辑效率。
编译者解读
该研究的亮点在于选择了"向导RNA工程化"而非"蛋白工程化"的策略来提升CRISPR-Cas3效率,路径更简洁、通用性更强。环化crRNA的制备仅需T4 RNA连接酶2和夹板寡核苷酸,合成成本可控,且与现有脂质纳米颗粒或电穿孔递送兼容。从合成生物学应用角度看,ccrRNA解决了Cas3系统"效率不稳定"这一核心痛点,使其更接近可编程长片段删除工具的标准。局限在于:目前仅在少数细胞系和靶标中验证,体内递送效率和免疫原性尚未评估;环化RNA的大规模GMP级生产仍是产业化障碍。未来若能与AAV或LNP递送系统结合,ccrRNA-Cas3有望成为大片段基因组操作的有力工具。
参考来源
期刊:iScience, 2026
DOI: 10.1016/j.isci.2026.117481
DOI: 10.1016/j.isci.2026.117481