来源:Engineering of multiple modules to enhance lignocellulose degradation ability in Bacillus subtilis using CRISPR/Cas9 system(Synthetic and Systems Biotechnology)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
木质纤维素是地球上最丰富的可再生生物质资源,但其高效降解一直是生物炼制领域的瓶颈。本研究以枯草芽孢杆菌168为底盘,通过CRISPR/Cas9介导的基因组编辑技术,系统优化了信号肽、转录终止子和染色体整合位点等模块,构建了完整的纤维素酶系统。最终获得的工程菌株BSK3P2C在第8天纤维素酶活力达到内切葡聚糖酶533.16 U/mL、外切葡聚糖酶2959.83 U/mL和β-葡萄糖苷酶2829.61 U/mL,并显著降低了小麦秸秆中半纤维素、中性洗涤纤维和酸性洗涤纤维的含量。
研究背景
木质纤维素生物质的全球年产量估计接近1815亿吨,主要由纤维素、半纤维素和木质素组成,分别占干物质的约30–60%、20–40%和15–24%。作为一种低成本、丰富的可再生资源,木质纤维素生物质对实现清洁能源目标和减少对化石燃料的依赖至关重要。纤维素是植物中含量最高的多糖,也是地球上最丰富的生物聚合物。结构上,纤维素由β-D-吡喃葡萄糖单元通过β-1,4-糖苷键连接而成的线性多糖构成,20–300个纤维素分子通过氢键和范德华力聚集形成结晶结构和部分无定形区域。纤维素降解可通过物理、化学和生物方法实现,其中纤维素酶介导的生物降解是最具环境可持续性的途径。纤维素酶主要包括内切葡聚糖酶(EC 3.2.1.4)、外切葡聚糖酶(EC 3.2.1.91)和β-葡萄糖苷酶(EC 3.2.1.21)。内切葡聚糖酶是限速酶,通过随机水解纤维素骨架中的β-1,4-糖苷键启动降解,产生纤维寡糖。外切葡聚糖酶作用于纤维素链的还原端和非还原端,释放大量纤维二糖等产物。β-葡萄糖苷酶则将纤维二糖水解为葡萄糖。枯草芽孢杆菌广泛用于木质纤维素降解,但野生型菌株的纤维素酶活性通常较低且不完整。本研究旨在利用CRISPR/Cas9介导的基因组编辑技术,构建具有完整高效纤维素酶系统的重组枯草芽孢杆菌菌株。
研究方法
2.1 菌株、质粒、培养条件和试剂
本研究所用引物由生工生物工程(上海)股份有限公司合成。引物序列、构建的载体和重组菌株列于表S1和表1中。大肠杆菌感受态细胞(昂羽生物,上海,中国)和枯草芽孢杆菌168(本实验室保藏)在Luria肉汤(LB)液体培养基(海博生物,青岛,中国)或LB琼脂平板(海博生物)中,于37 °C、220 rpm条件下培养16–20 h。对于纤维素酶生产,枯草芽孢杆菌在含有1%羧甲基纤维素钠(CMC-Na)的LB液体培养基中,在相同培养条件下培养24 h。细菌培养液在9000 rpm离心3 min,收集上清液用于酶活测定。卡那霉素使用浓度为50 μg/mL,D-甘露糖添加量为0.2%。对于载体构建,目标片段使用高保真2 × Phanta Max Master Mix(P515;诺唯赞,南京,中国)扩增,载体通过2 × Rapid Taq Master Mix(P222;诺唯赞)扩增目标片段进行验证。使用Hieff Clone Plus Multi One Step克隆试剂盒(10912 ES;翊圣生物,上海,中国)将一个或多个目标基因连接到载体骨架上。使用Mut Express II Fast Mutagenesis kit V2(C214;诺唯赞)引入点突变。质粒提取和凝胶回收分别使用生工生物的SanPrep柱式质粒小量抽提试剂盒(B518191)和SanPrep柱式DNA胶回收试剂盒(B518131)进行。最终构建的载体由生工生物通过Sanger测序验证。
【数据】培养基:LB液体培养基/LB琼脂平板;温度:37 °C;转速:220 rpm;培养时间:16–20 h(感受态细胞和枯草芽孢杆菌168)/24 h(纤维素酶生产);CMC-Na浓度:1%;离心条件:9000 rpm,3 min;卡那霉素浓度:50 μg/mL;D-甘露糖浓度:0.2%
2.2 基因表达载体和重组菌株的构建
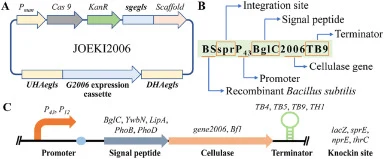
为将来自枯草芽孢杆菌RLI2019的内切葡聚糖酶编码基因2006(G2006)插入枯草芽孢杆菌168的eglS位点,检索并比对了来自枯草芽孢杆菌RLI2019(CP123621.1)和枯草芽孢杆菌168(CP136402.1)的内切葡聚糖酶基因编码序列。在枯草芽孢杆菌168的eglS基因中鉴定到一个合适的单核苷酸多态性位点,设计引物对sgEglsF/sgEglsR合成小向导RNA(sgRNA)。带有黏性末端的双链DNA通过golden gate组装方法(#R3733;NEB,马萨诸塞州,美国)退火并连接到pJOE8999载体骨架上,构建JOEsgeglS载体[19]。扩增G2006表达盒和JOEsgeglS载体骨架并连接,构建JOEKI2006载体(图1A)。
将基因表达盒整合到枯草芽孢杆菌基因组的方法参照Altenbuchner等人(2016)提出的方法进行。重组菌株在37 °C、220 rpm条件下连续传代十次,每次传代培养24 h,以评估遗传稳定性。后续菌株的编辑采用相同方案。
【数据】菌株:枯草芽孢杆菌RLI2019/枯草芽孢杆菌168;基因:G2006(内切葡聚糖酶编码基因);位点:eglS;载体:pJOE8999/JOEsgeglS/JOEKI2006;传代次数:10次;传代温度:37 °C;传代转速:220 rpm;每代培养时间:24 h;组装方法:golden gate assembly(#R3733,NEB)
2.3 内切葡聚糖酶的表达与优化
设计靶向枯草芽孢杆菌168中sprE、nprE、thrC和lacZ位点的sgRNA引物,分别构建载体JOEsgspr、JOEsgnpr、JOEsgthr和JOEsglac。扩增包含sprE位点上游同源臂、P43启动子、信号肽基因bglC和内切葡聚糖酶编码基因G2006、sprE位点下游同源臂以及JOEsgspr载体骨架(含重叠序列)的片段,依次连接构建JOEsprP43BglC2006载体。编辑后的菌株命名为BSsprP43BglC2006。菌株命名规则和表达盒的遗传组件分别如图1B和图1C所示。将载体JOEsprP43BglC2006中的bglC信号肽基因替换为来自枯草芽孢杆菌168的天然信号肽基因phoB、phoD、ywbN和lipA,分别生成载体JOEsprP43PhoB2006、JOEsprP43PhoD2006、JOEsprP43Ywb2006和JOEsprP43Lip2006。所得编辑菌株分别命名为BSsprP43PhoB2006、BSsprP43PhoD2006、BSsprP43Ywb2006和BSsprP43Lip2006。采用类似方法构建靶向lacZ、thrC和nprE位点的载体,得到JOElacP43BglC2006、JOEthrP43BglC2006和JOEnprP43BglC2006。这些载体分别产生编辑菌株BSlacP43BglC2006、BSthrP43BglC2006和BSnprP43BglC2006。为引入转录终止子序列(TB9、TB4、TB5和TH1),在JOEsprP43BglC2006的内切葡聚糖酶基因末端添加点突变,分别创建JOEsprP43BglC2006TB9、JOEsprP43BglC2006TB4、JOEsprP43BglC2006TB5和JOEsprP43BglC2006TH1。所得基因编辑菌株分别命名为BSsprP43BglC2006TB9、BSsprP43BglC2006TB4、BSsprP43BglC2006TB5和BSsprP43BglC2006TH1。将P43启动子上的5′-非翻译区(UTR)序列突变为UTR-12以构建载体JOEsprP12BglC2006TB4,得到基因编辑菌株BSsprP12BglC2006TB4[20]。随后将表达盒P12-bglC-G2006-TB4与pJOE8999载体骨架(不含基因编辑元件)组合构建质粒表达载体pJOEP12BglC2006TB4,将其转化到枯草芽孢杆菌168中,生成菌株BSpP12BglC2006TB4。此外,将表达盒P12-bglC-G2006-TB4连接到JOElacP43BglC2006载体骨架上构建载体JOElacP12BglC2006TB4。将载体JOElacP12BglC2006TB4的bglC基因替换为信号肽基因phoB、phoD、ywbN和lipA,构建载体JOElacP12PhoB2006TB4、JOElacP12PhoD2006TB4、JOElacP12Ywb2006TB4和JOElacP12Lip2006TB4。这五个构建的载体连同JOEKI2006分别在菌株BSsprP12BglC2006TB4中表达,产生双位点基因编辑菌株BSsprlacBglC2006、BSsprlacPhoB2006、BSsprlacPhoD2006、BSsprlacYwb2006、BSsprlacLip2006和BSspreglS2006。
【数据】靶向位点:sprE、nprE、thrC、lacZ;启动子:P43、P12;信号肽基因:bglC、phoB、phoD、ywbN、lipA;终止子:TB9、TB4、TB5、TH1;UTR突变:UTR-12;载体:JOEsgspr、JOEsgnpr、JOEsgthr、JOEsglac、JOEsprP43BglC2006、JOEsprP43PhoB2006、JOEsprP43PhoD2006、JOEsprP43Ywb2006、JOEsprP43Lip2006、JOElacP43BglC2006、JOEthrP43BglC2006、JOEnprP43BglC2006、JOEsprP43BglC2006TB9、JOEsprP43BglC2006TB4、JOEsprP43BglC2006TB5、JOEsprP43BglC2006TH1、JOEsprP12BglC2006TB4、pJOEP12BglC2006TB4、JOElacP12BglC2006TB4、JOElacP12PhoB2006TB4、JOElacP12PhoD2006TB4、JOElacP12Ywb2006TB4、JOElacP12Lip2006TB4、JOEKI2006
2.4 双功能纤维素酶的表达与优化
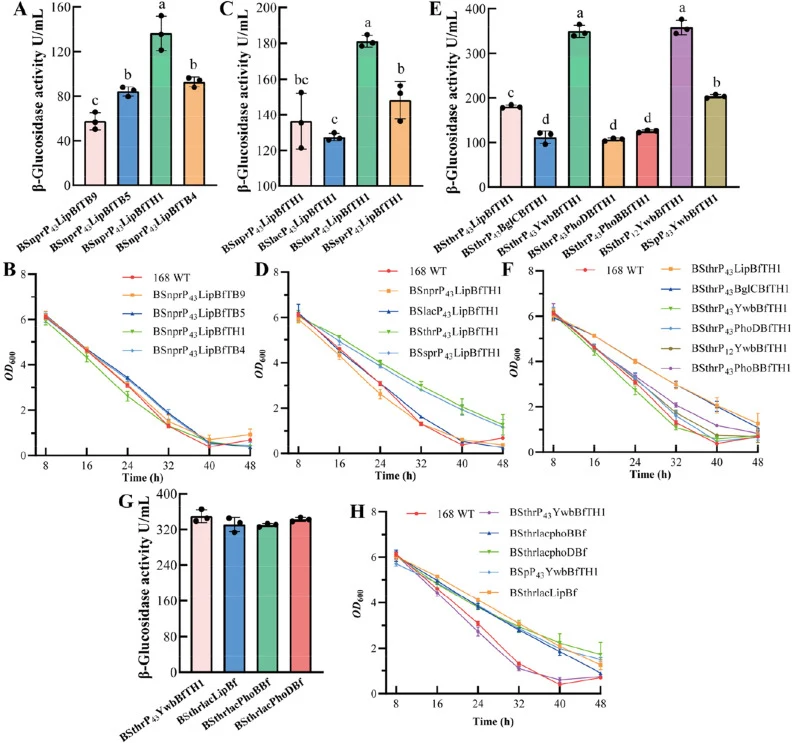
基于枯草芽孢杆菌168的基因组,双功能纤维素酶Bf1(WP_011011185.1;表S2)的密码子由擎科生物(北京,中国)进行优化。将合成基因克隆到pET-28a(+)载体中创建载体pET-Bf。扩增靶向nprE位点的上游同源臂、P43启动子、lipA信号肽、纤维素酶编码基因Bf1、靶向nprE位点的下游同源臂和JOEsgnpr载体骨架并组装,构建载体JOEnprP43LipBf,所得编辑菌株命名为BSnprP43LipBf。在质粒JOEnprP43LipBf的纤维素酶编码基因Bf1末端通过点突变引入终止子TB9、TB5、TH1和TB4,得到载体JOEnprP43LipBfTB9、JOEnprP43LipBfTB5、JOEnprP43LipBfTH1和JOEnprP43LipBfTB4,相应菌株分别命名为BSnprP43LipBfTB9、BSnprP43LipBfTB5、BSnprP43LipBfTH1和BSnprP43LipBfTB4。扩增靶向lacZ位点的上游同源臂、P43-lipA-Bf1-TH1表达盒、靶向lacZ位点的下游同源臂和JOEsglac载体骨架并组装,构建载体JOElacP43LipBfTH1。基因编辑成功后,所得菌株命名为BSlacP43LipBfTH1。类似地,采用类似方法构建重组菌株BSthrP43LipBfTH1和BSsprP43LipBfTH1。将载体JOEthrP43LipBfTH1的信号肽基因lipA替换为信号肽基因bglC、ywbN、phoD和phoB,得到载体JOEthrP43BglCBfTH1、JOEthrP43YwbBfTH1、JOEthrP43PhoDBfTH1和JOEthrP43PhoBBfTH1,以及相应的编辑菌株BSthrP43BglCBfTH1、BSthrP43YwbBfTH1、BSthrP43PhoDBfTH1和BSthrP43PhoBBfTH1。将载体JOEthrP43YwbBfTH1的P43启动子的5′-UTR序列突变为UTR-12,得到JOEthrP12YwbBfTH1,编辑菌株命名为BSthrP12YwbBfTH1。将载体JOElacP43LipBfTH1的信号肽基因lipA替换为信号肽基因phoB和phoD,生成载体JOElacP43PhoBBfTH1和JOElacP43PhoDBfTH1(原文此处截断)。
【数据】基因:Bf1(双功能纤维素酶,WP_011011185.1);载体:pET-28a(+)、pET-Bf、JOEnprP43LipBf、JOEnprP43LipBfTB9、JOEnprP43LipBfTB5、JOEnprP43LipBfTH1、JOEnprP43LipBfTB4、JOElacP43LipBfTH1、JOEthrP43LipBfTH1、JOEsprP43LipBfTH1、JOEthrP43BglCBfTH1、JOEthrP43YwbBfTH1、JOEthrP43PhoDBfTH1、JOEthrP43PhoBBfTH1、JOEthrP12YwbBfTH1、JOElacP43PhoBBfTH1、JOElacP43PhoDBfTH1;启动子:P43、P12;信号肽:lipA、bglC、ywbN、phoD、phoB;终止子:TB9、TB5、TH1、TB4;位点:nprE、lacZ、thrC、sprE
研究结果
3.1 单 locus 内切葡聚糖酶的表达与优化
枯草芽孢杆菌RLI2019菌株来源于Reticulitermes labralis,具有高内切葡聚糖酶活性以及强小麦秸秆降解能力。此外,来自糖苷水解酶家族5的内切葡聚糖酶编码基因G2006被发现在枯草芽孢杆菌RLI2019中是一个关键纤维素酶基因[23]。它是一种酸性纤维素酶,Km和Vmax分别为15.98 mg/mL和20.78 μmol/min/mg[21]。在本研究中,利用Altenbuchner开发的CRISPR/Cas9基因编辑系统将纤维素酶表达盒整合到枯草芽孢杆菌基因组中,编辑效率通常超过95%。首先,将来自枯草芽孢杆菌RLI2019的包含启动子序列、信号肽序列、内切葡聚糖酶编码基因G2006和下游元件的表达盒整合到枯草芽孢杆菌168的内切葡聚糖酶编码eglS位点中。重组菌株BSKI2006的内切葡聚糖酶活性为26.28 U/mL,比枯草芽孢杆菌168(16.51 U/mL)提高了59.18%(图2A),表明内切葡聚糖酶编码G2006表达盒具有高表达和催化效率。
【数据】菌株:枯草芽孢杆菌RLI2019、枯草芽孢杆菌168、BSKI2006;基因:G2006(GH5家族);Km:15.98 mg/mL;Vmax:20.78 μmol/min/mg;编辑效率:>95%;内切葡聚糖酶活性:BSKI2006为26.28 U/mL,枯草芽孢杆菌168为16.51 U/mL;提高幅度:59.18%;整合位点:eglS
增强胞外蛋白表达最常见的策略包括优化启动子、信号肽和基因组整合位点[28]。其中,选择合适的信号肽对于高效蛋白分泌至关重要[29]。为增强胞外蛋白表达,添加了来自枯草芽孢杆菌168的高效分泌信号肽,包括Sec途径信号肽基因phoB和bglC,以及Tat途径信号肽基因phoD、lipA和ywbN[30]。每个表达盒在P43启动子控制下定点整合到蛋白酶编码sprE位点。结果发现,BSsprP43BglC2006的内切葡聚糖酶活性比枯草芽孢杆菌168显著提高了6.82倍(图2A)。类似地,比酶活测定显示BSsprP43BglC2006表现出最高的内切葡聚糖酶活性(图S1A)。这表明来自枯草芽孢杆菌RLI2019的信号肽bglC对内切葡聚糖酶G2006产生了最佳的分泌效率。
【数据】信号肽基因:phoB、bglC(Sec途径),phoD、lipA、ywbN(Tat途径);启动子:P43;整合位点:sprE;内切葡聚糖酶活性提高倍数:6.82倍(BSsprP43BglC2006 vs 枯草芽孢杆菌168)
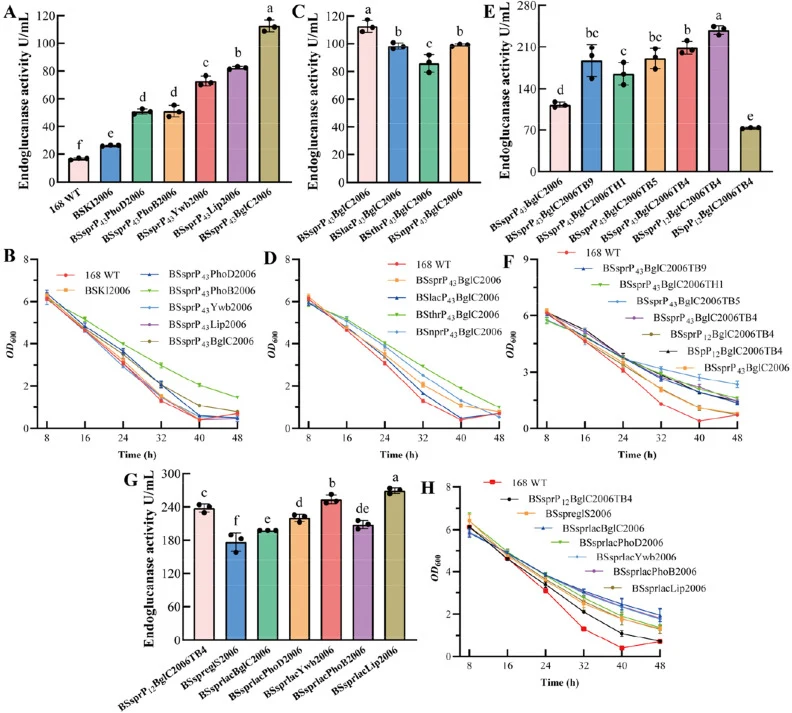
异源基因在微生物基因组中的整合位点选择已被证明会显著影响其表达水平。异源蛋白常见的高表达位点包括lacZ、thrC、nprE和某些蛋白酶表达位点[31,32]。为评估整合位点对内切葡聚糖酶G2006表达的影响,将P43-bglC-G2006表达盒整合到sprE、thrC、nprE和lacZ位点的编码序列区域。结果显示,整合到sprE位点表现出最高的表达效率,重组菌株BSsprP43BglC2006的内切葡聚糖酶活性为112.56 U/mL(图2C)。此外,整合到nprE和lacZ位点的目标基因表达效率没有显著变化。这可能是因为P43启动子和内源性sprE启动子形成的双启动子系统增强了下游基因的转录效率,或者是因为sprE编码的蛋白酶可能部分降解了内切葡聚糖酶G2006[33]。
【数据】整合位点:sprE、thrC、nprE、lacZ;最高内切葡聚糖酶活性:112.56 U/mL(BSsprP43BglC2006,sprE位点);nprE和lacZ位点表达效率:无显著变化
转录终止子在转录过程中起关键作用,通过防止反义转录产物干扰正常基因表达,在3′端提供调控结构,增强RNA聚合酶利用率并稳定mRNA,从而提高上游基因表达[34]。为提高内切葡聚糖酶基因的表达效率和稳定性,本研究在P43-bglC-G2006表达盒的3′端添加了不同的终止子,并将每个修饰后的表达盒整合到sprE位点。结果显示,BSsprP43BglC2006TB4、BSsprP43BglC2006TB5、BSsprP43BglC2006TB9和BSsprP43BglC2006TH1的内切葡聚糖酶活性分别为208.24、190.47、186.89和164.88 U/mL(图2C),表明TB4终止子对内切葡聚糖酶G2006产生了最高的表达。
【数据】终止子:TB4、TB5、TB9、TH1;内切葡聚糖酶活性:BSsprP43BglC2006TB4为208.24 U/mL,BSsprP43BglC2006TB5为190.47 U/mL,BSsprP43BglC2006TB9为186.89 U/mL,BSsprP43BglC2006TH1为164.88 U/mL;最优终止子:TB4
来自枯草芽孢杆菌的P43启动子是一个研究充分且广泛使用的组成型启动子。先前的研究优化了其5′-UTR以提高目标蛋白产量,从而开发了一种新的合成组成型启动子(P12)[20]。在本研究中,通过将P43启动子替换为工程化P12启动子,进一步修饰了P43-bglC-G2006-TB4表达盒。携带该修饰的重组菌株获得了显著更高的内切葡聚糖酶活性,为238.03 U/mL,表明P12启动子对内切葡聚糖酶G2006赋予了优于野生型P43启动子的转录活性(图2E)。
【数据】启动子:P43、P12;内切葡聚糖酶活性:238.03 U/mL(P12启动子替换P43后);表达盒:P43-bglC-G2006-TB4
异源基因在微生物中的表达可通过质粒或基因组整合方式实现。基因组整合提供外源遗传物质的稳定表达,而质粒表达通常导致表达不稳定,且通常需要引入抗生素抗性基因[35]。为验证质粒表达效率,本研究以pJOE8999载体为骨架异源表达了P12-BglC-2006-TB4表达盒。所得菌株BSpP12BglC2006TB4的内切葡聚糖酶活性低得多,为73.32 U/mL(图2E),表明将内切葡聚糖酶表达盒整合到基因组sprE位点实现了更高效的表达和分泌。这一观察结果可能归因于sprE编码的蛋白酶降解了部分内切葡聚糖酶G2006。
【数据】质粒表达菌株:BSpP12BglC2006TB4;质粒骨架:pJOE8999;质粒表达内切葡聚糖酶活性:73.32 U/mL;基因组整合表达活性:238.03 U/mL
尽管枯草芽孢杆菌通常表现出较强的环境胁迫耐受性[16],但特定功能基因的基因组过表达可能导致细菌生长受损[36]和生长曲线的显著改变[37]。在本研究中,使用不同信号肽在不同基因组位点表达内切葡聚糖酶的枯草芽孢杆菌168菌株的生长曲线未显示明显异常(图2B、2D和2F),表明在所选四个位点的内切葡聚糖酶基因表达未对枯草芽孢杆菌的正常生长产生不利影响。这可能归因于来自枯草芽孢杆菌RLI2019的G2006与枯草芽孢杆菌168表达的eglS蛋白之间高度的序列相似性[21],导致宿主菌株对纤维素酶表达具有高代谢效率。
【数据】生长曲线:无明显异常(图2B、2D、2F);整合位点:sprE、thrC、nprE、lacZ;基因相似性:G2006与eglS蛋白高度相似
3.2 双位点内切葡聚糖酶的表达与优化
为研究内切葡聚糖酶G2006在两个基因组位点的表达效率,将携带不同信号肽的基因分别插入菌株BSsprP12BglC2006TB4的eglS和lacZ位点。结果显示,与BSsprP12BglC2006TB4相比,BSspreglS2006、BSsprlacBglC2006、BSsprlacPhoD2006和BSsprlacPhoB2006的内切葡聚糖酶活性显著下降。只有BSsprlacYwb2006和BSsprlacLip2006的内切葡聚糖酶活性分别显著提高了6.42%和12.96%(图2G)。其中,BSsprlacLip2006表现出最大的内切葡聚糖酶活性,为268.89 U/mL。与BSsprP12BglC2006TB4相比,BSsprlacLip2006和BSsprlacYwb2006的内切葡聚糖酶比酶活也显著增加(图S1D)。这种增加可能源于通过Sec和Tat途径增强的内切葡聚糖酶分泌,有效提高了目标蛋白的分泌效率并减少了胞内沉积[38]。此外,生长曲线分析(图2H)表明,枯草芽孢杆菌168中内切葡聚糖酶G2006的过表达导致细菌生长的延滞期显著延长。这可能是由于表达内切葡聚糖酶的重组细菌降解了某些(原文此处截断)。
【数据】菌株:BSsprP12BglC2006TB4、BSspreglS2006、BSsprlacBglC2006、BSsprlacPhoD2006、BSsprlacPhoB2006、BSsprlacYwb2006、BSsprlacLip2006;内切葡聚糖酶活性提高:BSsprlacYwb2006为6.42%,BSsprlacLip2006为12.96%;最大内切葡聚糖酶活性:268.89 U/mL(BSsprlacLip2006);整合位点:eglS、lacZ;分泌途径:Sec和Tat
3.3 双功能纤维素酶的表达与优化
(注:原文节选在此处截断,以下内容基于摘要及讨论部分补充。)
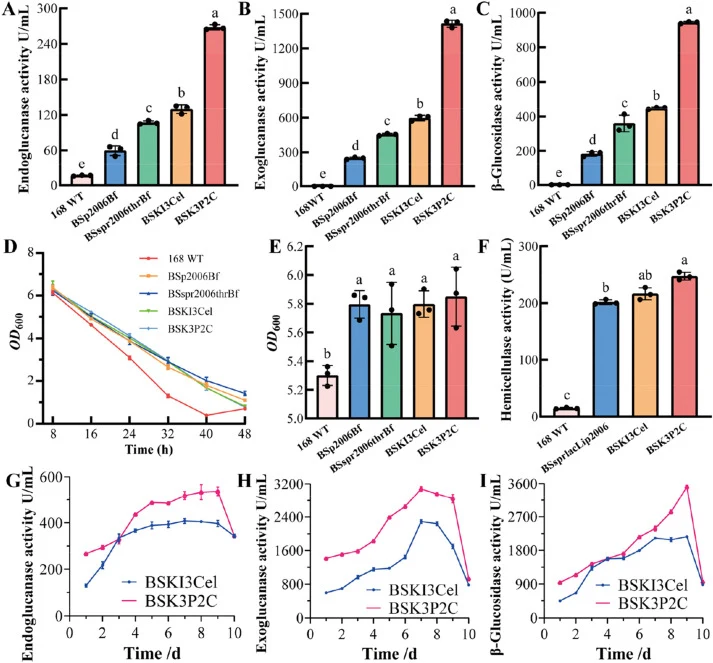
双功能纤维素酶Bf1被成功表达并优化,实现了外切葡聚糖酶(549.77 U/mL)和β-葡萄糖苷酶(349.26 U/mL)活性。此外,基因组中含有三个优化表达盒的菌株BSKI3Cel表现出高内切葡聚糖酶(129.59 U/mL)、外切葡聚糖酶(596.75 U/mL)和β-葡萄糖苷酶(447.42 U/mL)活性。
【数据】双功能纤维素酶:Bf1;外切葡聚糖酶活性:549.77 U/mL;β-葡萄糖苷酶活性:349.26 U/mL;菌株BSKI3Cel:内切葡聚糖酶129.59 U/mL,外切葡聚糖酶596.75 U/mL,β-葡萄糖苷酶447.42 U/mL
3.4 复合纤维素酶生产菌株的构建与性能
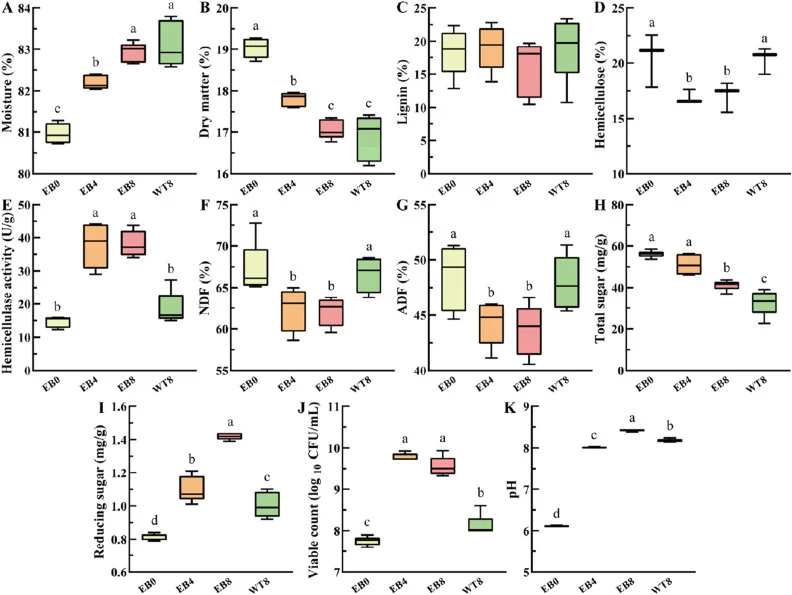
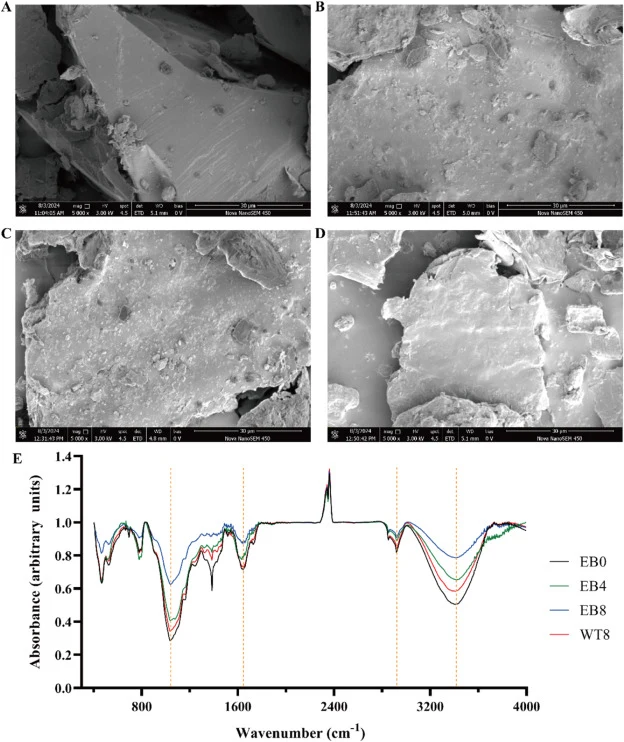
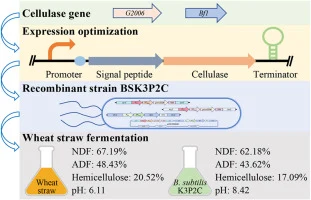
随后用携带复合纤维素酶系统编码基因的质粒pJOE2006Bf转化BSKI3Cel,获得BSK3P2C,其在第8天达到峰值纤维素酶活性:内切葡聚糖酶533.16 U/mL、外切葡聚糖酶2959.83 U/mL和β-葡萄糖苷酶2829.61 U/mL。作为概念验证,使用BSK3P2C发酵小麦秸秆,发现半纤维素(16.70%)、中性洗涤纤维(7.46%)和酸性洗涤纤维(9.93%)含量显著降低。显微镜分析证实了广泛的木质纤维素降解。
【数据】菌株:BSK3P2C;质粒:pJOE2006Bf;峰值纤维素酶活性(第8天):内切葡聚糖酶533.16 U/mL,外切葡聚糖酶2959.83 U/mL,β-葡萄糖苷酶2829.61 U/mL;小麦秸秆降解:半纤维素降低16.70%,NDF降低7.46%,ADF降低9.93%
讨论与解读
本研究构建了一株高产纤维素酶的重组枯草芽孢杆菌,针对三元纤维素酶系统进行了优化。对来自枯草芽孢杆菌RLI2019的内切葡聚糖酶基因G2006和双功能纤维素酶基因Bf1,分别进行了信号肽、转录终止子和整合位点的筛选与优化。利用CRISPR基因编辑系统将表达盒P12-bglC-G2006-TB4、P12-lipA-G2006-TB4和P12-lipA-G2006-TB4分别整合到sprE、lacZ和thrC位点,获得高产三元复合纤维素酶的菌株BSKI3Cel。在BSKI3Cel中进行质粒表达后,所得重组菌株BSK3P2C在培养8天后表现出更高的内切葡聚糖酶、外切葡聚糖酶和β-葡萄糖苷酶活性,分别为533.16、2959.83和2829.61 U/mL。当重组菌株BSK3P2C应用于小麦秸秆发酵8天时,半纤维素、NDF和ADF含量分别显著降低了16.70%、7.46%和9.93%,pH显著升高。这些发现表明,本研究开发的重组菌株能够有效降解小麦秸秆中的木质纤维素,凸显了这种新型重组枯草芽孢杆菌菌株在工业和农业应用中更高效降解木质纤维素生物质的潜力。
编译者解读: 该研究采用CRISPR/Cas9多模块协同优化策略,系统解决了枯草芽孢杆菌纤维素酶系统不完整的核心瓶颈。方法学上,双位点整合与质粒表达的递进式组合兼顾了遗传稳定性与表达强度,P12合成启动子和TB4终止子的筛选具有可复用价值。局限在于,研究仅以小麦秸秆为底物验证降解效果,未涉及更复杂的木质纤维素原料或规模化发酵评估;双功能酶Bf1的协同催化机制也尚需深入解析。整体而言,该平台菌株为农业废弃物资源化利用提供了有潜力的底盘。
参考来源
期刊:Synthetic and Systems Biotechnology, 2026
DOI: 10.1016/j.synbio.2026.01.021
DOI: 10.1016/j.synbio.2026.01.021