来源:Inorganic-organic hybrid engineered covalent organic frameworks with laccase-mimicking activity enabling continuous flow enzymatic catalysis(Separation and Purification Technology)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
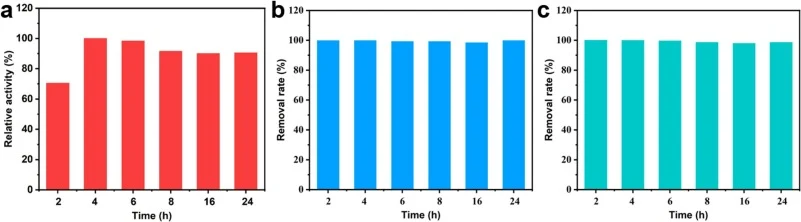
天然酶在苛刻条件下易失活,酶模拟材料虽能部分克服这一局限,却普遍受制于配体配位灵活性与分子间堆积无序,生物催化效率难以媲美天然酶。本研究以离子液体介导催化合成高结晶度BT-Deth COF,再通过原位封装策略将牛血清白蛋白(BSA)与铜离子引入框架,构建了具有多铜活性中心仿生微环境的Cu-BSA@COF。其催化效率(Kcat/Km)接近天然漆酶,较Cu-BSA杂化纳米花提升220%。将该材料集成固定床连续流反应器后,24小时内催化稳定性达90.6%,对2,4-二氯苯酚、刚果红和四环素的去除效率超过98.6%。
研究背景
酶模拟材料相比天然酶具有独特优势,尤其在苛刻条件下仍能保持运作能力。凭借稳定性高、成本低等特点,这类材料已广泛应用于环境保护、生物传感、疾病治疗和食品安全等领域。然而,由于配体配位灵活和分子间堆叠,多数酶模拟材料比表面积低、结构无孔,阻碍了催化活性位点的暴露和反应物的扩散传质,进而降低其生物催化效率(Kcat/Km)。当前酶模拟材料在催化效率上仍无法与天然酶匹敌,这是该领域亟待解决的关键挑战。
为应对这一问题,研究者探索了多种策略:构建介孔界面增强传质、设计限域于介孔二氧化硅中的单原子纳米酶以模拟天然酶的底物通道、对多孔框架进行表面工程以提升多酶级联活性等。这些尝试在一定程度上改善了催化性能,但距离实现与天然酶相当的催化效率仍有显著差距。
研究方法
2.1 BT-Deth COF的合成
在典型合成过程中,将6.6 mg BT(0.02 mmol)和16.94 mg Deth(0.03 mmol)分散于3 mL水中,室温下超声处理10分钟以确保完全分散。随后加入80 μL离子液体([BMIm]N(CN)2),混合物在室温下剧烈搅拌1小时。通过离心获得白色沉淀。沉淀分别用无水乙醇和水各洗涤三次,然后冷冻干燥,得到BT-Deth COF。为进行对比,使用纯HAc作为催化剂合成BT-Deth COF,记为BT-Deth COF (HAc)。反应步骤与上述相同,仅催化剂类型改变。
【数据】单体用量:BT 6.6 mg(0.02 mmol)、Deth 16.94 mg(0.03 mmol);溶剂:3 mL水;超声条件:室温、10 min;离子液体用量:80 μL [BMIm]N(CN)2;搅拌条件:室温、1 h;洗涤:无水乙醇和水各三次;干燥方式:冷冻干燥
2.2 BSA@COF的合成
将BT(6.6 mg)和Deth(16.94 mg)分散于3 mL水中,超声处理以确保完全分散。将BSA(8 mg)溶解于2 mL水中,室温下将BSA溶液加入BT分散液中,随后加入5 μL HAc。孵育10分钟后,将Deth分散液加入上述混合物中。随后加入75 μL离子液体,所得混合物在室温下剧烈搅拌1小时,通过离心收集白色沉淀。沉淀用无水乙醇和水各洗涤三次,最后冷冻干燥,得到BSA@BT-Deth COF。
【数据】BT用量:6.6 mg;Deth用量:16.94 mg;水体积:3 mL;BSA用量:8 mg;BSA溶液体积:2 mL水;HAc用量:5 μL;孵育时间:10 min;离子液体用量:75 μL;搅拌条件:室温、1 h;洗涤:无水乙醇和水各三次;干燥方式:冷冻干燥
2.3 Cu-BSA@COF的合成
将BSA@BT-Deth COF分散于3 mL PBS缓冲液(1×,pH = 7.0)中,随后加入150 μL CuSO4溶液(150 mM)。将所得混合物置于超声浴(100 W)中,30 °C处理10分钟。离心后收集蓝绿色沉淀。沉淀用无水乙醇和水各洗涤三次,然后冷冻干燥,得到Cu-BSA@BT-Deth COF。此外,支持信息中包含了与实验相关的所有具体细节。
【数据】PBS缓冲液:3 mL(1×,pH = 7.0);CuSO4溶液:150 μL(150 mM);超声条件:100 W、30 °C、10 min;洗涤:无水乙醇和水各三次;干燥方式:冷冻干燥
研究结果
3.1 BT-Deth COF的合成与表征
基于COF-42框架的腙连接COFs(如BT-BMTH COF)因其温和的合成条件(室温和水溶液)可作为封装蛋白质的有前景平台,其中COF单体的醛基可与酶中的氨基残基发生共价反应。此外,结晶良好的COF框架提供了理想的孔隙率以促进底物传质。因此,本研究选择BT和Deth作为单体,在室温水溶液中通过离子液体介导催化合成BT-Deth COF材料。作为概念验证,通过0.02 mmol BT与0.03 mmol Deth在室温水中缩合制备BT-Deth COF,使用1-丁基-3-甲基咪唑二氰胺([BMIm]N(CN)2)同时作为催化剂和结构导向剂(图1a)。
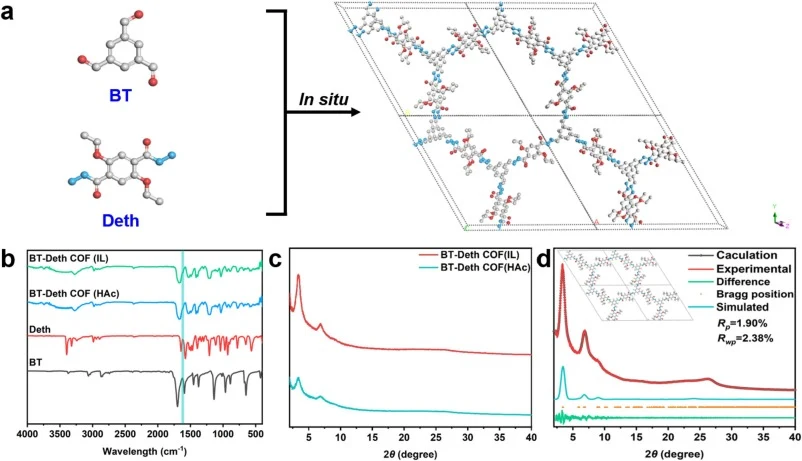
通过傅里叶变换红外光谱仪(FT-IR)对单体及不同催化剂合成的COFs的化学结构进行了表征。无论使用HAc还是IL作为催化剂,BT-Deth COF在1680 cm−1处的特征醛峰消失,同时在1620 cm−1处出现对应于-CH=N-基团的新峰(图1b)。这些结果进一步证实两种催化剂均可促进胺-醛缩合反应。粉末X射线衍射(PXRD)分析表明,在相同合成条件下,通过IL介导催化获得的COF材料相比以HAc为催化剂合成的材料表现出更优异的结晶度(图1c)。所有三种COFs的PXRD图谱在3.42°、6.92°和26.38°处显示明显的衍射峰。3.42°和6.92°处的峰分别归属于(100)和(110)晶面,而26.38°处的峰归因于COF框架内的π-π堆叠相互作用。这些结果表明该材料表现出与A-A堆叠模式一致的优异结晶形态(图1d)。
扫描电子显微镜(SEM)结果表明,BT-Deth COF (IL) 呈现出纠缠交织的纳米带形态。该形态与使用IL催化合成的其他腙连接COFs相似(图S1b)。相比之下,BT-Deth COF (HAc) 仅显示不规则的棒状结构(图S1a)。这些结果表明,IL介导催化合成BT-Deth COF可有效避免质子酸诱导的“动力学缺陷”,同时为后续材料设计提供了具有良好结晶度的有用平台。
【数据】单体:BT 0.02 mmol、Deth 0.03 mmol;催化剂/结构导向剂:[BMIm]N(CN)2;FT-IR特征峰:1680 cm−1(醛峰消失)、1620 cm−1(-CH=N-新峰);PXRD衍射峰:3.42°、6.92°、26.38°;晶面归属:(100)、(110);π-π堆叠峰:26.38°;堆叠模式:A-A堆叠
3.2 Cu-BSA@COF的合成与表征
为使所制备材料具有理想的催化活性,系统讨论了BSA浓度、Cu2+浓度和合成时间对材料催化活性的影响。引入BSA是为Cu2+提供充足的配位位点。结果表明,在其他条件相同的情况下,BSA浓度为1 mg/mL时获得的Cu-BSA@COF表现出最高活性(图S2a)。优化材料中的BSA负载量测定为0.027 mg/mg。BSA浓度过低提供的配位位点不足,而浓度过高则诱导蛋白质聚集,从而遮蔽部分活性位点。Cu2+作为复合材料催化活性的直接来源。结果表明,在其他条件相同的情况下,Cu2+浓度过低不足以与BSA完全配位。一旦所有配位位点被占据,进一步增加Cu2+浓度不会显著改变催化活性。因此,Cu2+浓度为150 mM时产生最高活性(图S2b)。Cu2+与BSA配位的超声时间也影响催化活性。结果表明,配位时间不足会阻止完全配位,导致活性降低。在所有配位位点反应完毕后,未观察到进一步变化。因此,综合考虑成本效益等因素,选择10分钟作为最佳配位时间(图S2c)。
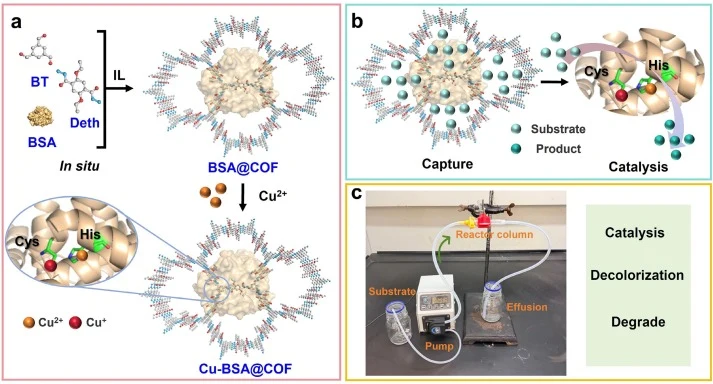
基于优化合成条件(即最终BSA浓度为1 mg/mL、Cu2+浓度为150 mM、超声10分钟),制备了Cu-BSA@COF(图2a)。优化材料表现出0.027 mg/mg的BSA负载量和0.053 mg/mg的总Cu负载量(图S3)。随后采用一系列表征技术验证材料的成功合成。
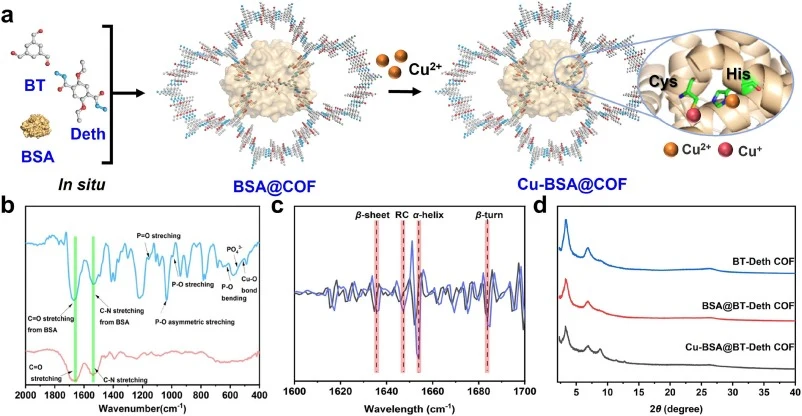
FT-IR用于分析Cu2+与BSA之间的结合,所得光谱与Cu-BSA杂化纳米花(Cu-BSA HNFs)的光谱基本一致。1654 cm−1处的典型吸收带(酰胺I)可归因于BSA肽骨架中CO键的伸缩振动。1531 cm−1处的峰可归因于NH弯曲/C-N伸缩(酰胺II带)和不对称-COO伸缩的综合效应。位于1154 cm−1(PO伸缩)、1050 cm−1(不对称PO伸缩)、988 cm−1(PO伸缩)、625 cm−1(PO弯曲)和554 cm−1(磷酸根离子面内弯曲)的峰可归属于缓冲溶液中的磷酸基团。522 cm−1处的特征峰可归因于CuO键的伸缩振动,表明Cu2+与BSA之间形成了配合物(图2b)。酰胺I和酰胺II带的存在证实有机组分BSA在Cu-BSA@COF中保留了其二级结构。利用酰胺I带的二阶导数FT-IR光谱进一步分析了Cu-BSA@COF中BSA的二级结构。结果显示,BSA的四种特征二级结构,即β-折叠(1633 cm−1)、α-螺旋(1651 cm−1)、无规卷曲(1645 cm−1)和β-转角(1681 cm−1),均得以保留(图2c)。值得注意的是,先前研究报道Cu2+与BSA结合可诱导α-螺旋结构解旋并转化为其他二级结构。这一发现表明,在本系统中BSA的二级结构也可能发生部分变化。然而,由于Cu2+主要与BSA的酰胺骨架配位,只要催化活性得以保持,这种潜在的结构变化是可以接受的。
将COF、BSA@COF和Cu-BSA@COF均匀分散于纯水中,测量其Zeta电位以确认材料的成功合成。COF在水中表现出负表面电荷,Zeta电位为−18.27 mV。随着BSA(在水中也带负电荷)的引入,所得BSA@COF的Zeta电位变为−25.23 mV。最后,在加入带正电荷的铜离子后,复合材料的表面电位从负变为正,达到2.42 mV(图S4)。PXRD分析显示,所有三种材料(COF、BSA@COF和Cu-BSA@COF)在3.42°、6.92°和26.38°处均显示明显的衍射峰。进一步与JCPDS标准卡(No. 00–022-0548)比较发现,Cu-BSA@COF在8.94°、11.42°和12.74°处的额外衍射峰可归因于磷酸铜的形成(图2d)。该磷酸铜相由合成过程中Cu2+与磷酸缓冲液中的磷酸根离子反应形成,以微晶或无定形域形式存在。它作为铜离子的非活性储库,对漆酶样活性直接贡献很小。通过77 K氮气吸附表征材料的孔隙率,计算得到Cu-BSA@COF的BET比表面积为159.70 m2·g−1(图S5)。这些结果证明了复合材料的成功构建。
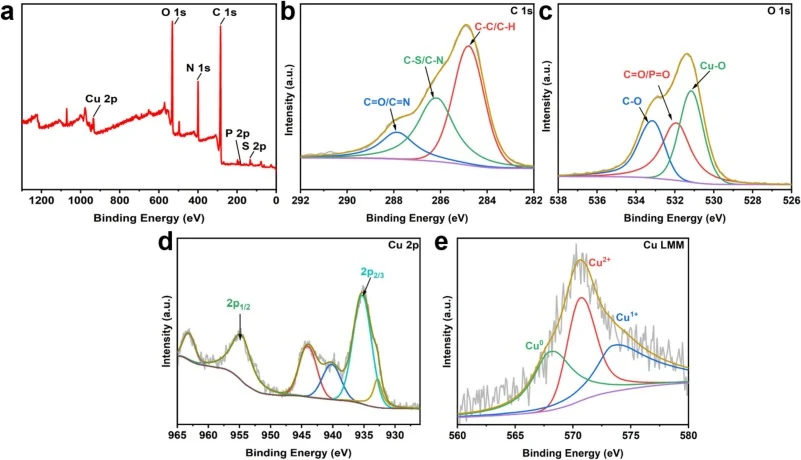
【数据】最优BSA浓度:1 mg/mL;BSA负载量:0.027 mg/mg;最优Cu2+浓度:150 mM;总Cu负载量:0.053 mg/mg;最优超声时间:10 min;FT-IR峰位:1654 cm−1(酰胺I)、1531 cm−1(酰胺II)、522 cm−1(CuO键);二级结构峰位:β-折叠1633 cm−1、α-螺旋1651 cm−1、无规卷曲1645 cm−1、β-转角1681 cm−1;Zeta电位:COF −18.27 mV、BSA@COF −25.23 mV、Cu-BSA@COF 2.42 mV;PXRD额外峰:8.94°、11.42°、12.74°(磷酸铜,JCPDS No. 00–022-0548);BET比表面积:159.70 m2·g−1;氮气吸附温度:77 K
3.3 漆酶样催化性能与稳定性
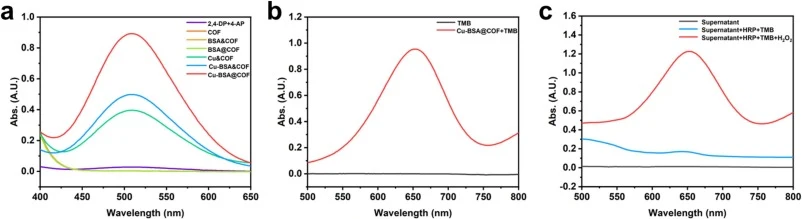
讨论与解读
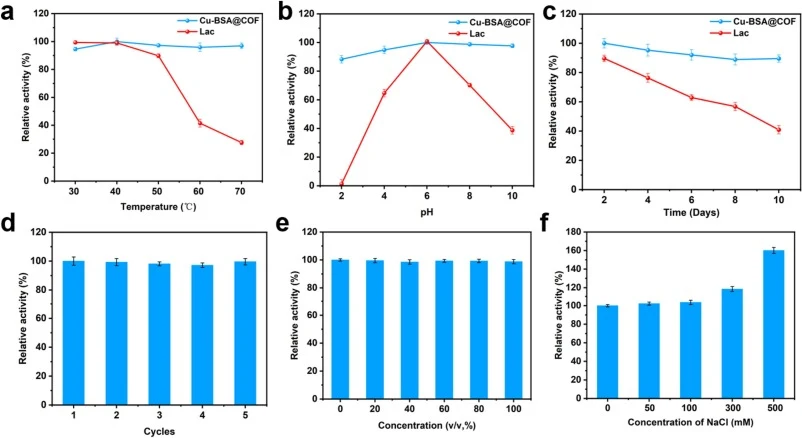
本研究基于IL介导催化合成的高效性,成功合成了BT-Deth COF。在此基础上,将BSA、Cu2+与COF结合,设计了一种具有理想漆酶模拟活性的新型无机-有机杂化COF(Cu-BSA@COF)。得益于三种组分的协同效应,Cu-BSA@COF在高温、极端pH、长期储存、高盐浓度和高乙醇浓度等苛刻操作条件下表现出优异的稳定性。最重要的是,催化动力学分析表明,Cu-BSA@COF的生物催化效率(Kcat/Km)接近天然漆酶。与Cu-BSA HNFs相比,其提升了220%。这些结果进一步凸显了Cu-BSA@COF作为漆酶有前景替代物的潜力。这些优势促进了其与固定床连续流反应器的集成。所构建的酶催化系统相比Cu-BSA HNFs表现出更优异的连续催化能力、脱色能力和药物污染物去除能力。本研究为高性能酶模拟材料的设计和可控构建提供了新策略,并揭示了原位封装策略在指导模拟酶材料仿生构建中的作用和应用前景,从而为新型酶模拟催化系统的开发和结构优化奠定了理论基础。
编译者解读:该研究的方法学亮点在于用离子液体同时充当催化剂与结构导向剂,一步解决了COF结晶度与蛋白封装兼容性的矛盾。原位封装策略让BSA既作为铜离子的配位支架,又维持了框架的有序孔道,这种“一石二鸟”的设计思路值得借鉴。不过,磷酸铜副相作为非活性铜储库的长期稳定性尚需验证;固定床反应器仅测试了24小时,工业场景下的长期运行数据仍有待补充。
参考来源
期刊:Separation and Purification Technology, 2026
DOI: 10.1016/j.seppur.2026.140284
DOI: 10.1016/j.seppur.2026.140284