来源:A Pol III-independent sgRNA expression strategy enables plasmid-compatible CRISPR/Cas9 genome editing in the Pacific oyster (Crassostrea gigas)(Aquaculture)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
基因组编辑是软体动物功能验证与遗传改良的潜在工具,但DNA编码的CRISPR系统在软体动物中一直难以实现,核心瓶颈在于Cas9与sgRNA的表达模块尚未建立。本研究在太平洋牡蛎中系统评估了传统Pol III依赖型与替代性Pol III非依赖型两种sgRNA表达策略,鉴定出适合质粒表达的最小CgEF1α启动子,并发现内源CgU6启动子无法驱动可检测的sgRNA表达。最终通过单转录单元(STU)策略,利用锤头核酶与丁型肝炎病毒核酶自剪切释放成熟sgRNA,实现了6–22%的单靶点编辑效率及多靶点大片段缺失。这是首个在太平洋牡蛎中建立的质粒兼容CRISPR/Cas9框架。
研究背景
基因组编辑是研究海洋无脊椎动物基因功能与改良水产养殖物种的关键工具,已在牡蛎等软体动物中实现靶向突变与表型验证。然而,软体动物中的CRISPR/Cas系统目前主要依赖受精卵显微注射核糖核蛋白复合物或体外转录mRNA,或早期胚胎电穿孔。这些方法虽然可行,但操作窗口狭窄,限制了大规模应用,或成本过高。质粒介导的DNA递送是一种可扩展的基因组编辑策略,质粒易于制备且成本低廉,相比IVT mRNA或RNP复合物更适合大规模生产、运输和长期保存。对软体动物而言,稳定的质粒表达系统可降低基因组编辑的技术门槛。但成功实施此类系统需要Cas9和sgRNA在体内可靠表达。质粒基因组编辑系统依赖两个核心组分的正确表达:Cas9核酸酶及其对应的sgRNA。Cas9通常由RNA聚合酶II启动子表达,其活性受启动子强度、密码子使用等多种因素影响。
研究方法
2.1 动物采集、培养与显微注射
成年牡蛎采集自中国山东省荣成市,实验前在实验室条件下于16 °C–20 °C适应一天。受精与幼虫培养按先前描述的方法进行。显微注射时,根据实验设计将mRNA或质粒构建体以不同浓度制备于注射缓冲液(0.5%酚红、20 mM HEPES和150 mM KCl)中。约1 pL溶液被注射到单细胞期太平洋牡蛎胚胎中。每次显微注射所用的构建体和mRNA详见Table S1。显微注射使用Warner PLI-100 A Pico-Injector(Warner Instruments)进行。胚胎在Olympus IX73倒置显微镜下注射,使用两个显微操纵器(Narishige)分别持握和显微注射移液管。
【数据】温度:16 °C–20 °C;适应时间:1天;注射缓冲液:0.5%酚红、20 mM HEPES、150 mM KCl;注射体积:约1 pL;胚胎阶段:单细胞期
2.2 通用质粒构建
本研究使用的所有质粒均通过CloneExpress Ultra One Step Cloning Kit(Vazyme)同源重组生成。PCR片段使用PrimeSTAR Max DNA Polymerase(Takara)或Phusion High-Fidelity DNA Polymerase(Thermo)扩增,并按制造商说明组装到线性化载体中。重组质粒转化到DH5α感受态细胞中,并通过Sanger测序验证。详细构建体信息、合成片段和引物见Tables S2和S3。
【数据】试剂盒:CloneExpress Ultra One Step Cloning Kit(Vazyme);聚合酶:PrimeSTAR Max DNA Polymerase(Takara)或Phusion High-Fidelity DNA Polymerase(Thermo);感受态细胞:DH5α;验证方法:Sanger测序
2.3 Cas9表达元件优化
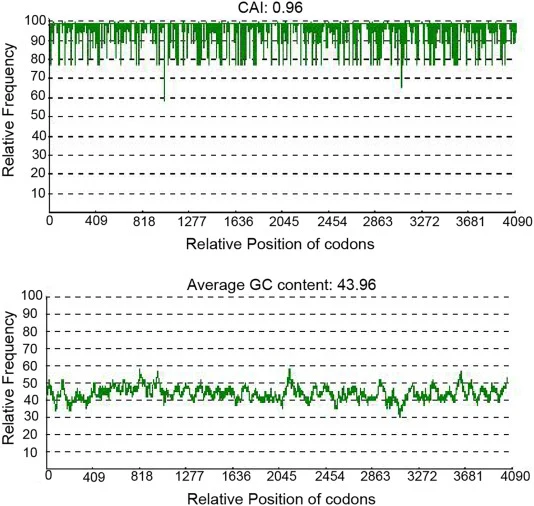
SpyCas9编码序列根据太平洋牡蛎密码子使用进行密码子优化。密码子偏好性通过相对同义密码子使用度(RSCU)从NCBI下载的所有注释蛋白编码序列计算,稀有密码子(RSCU <1)被替换为太平洋牡蛎中的偏好同义密码子。使用GenSmart将GC含量调整至太平洋牡蛎基因组平均水平(约40%),并去除可能影响克隆的隐蔽剪接位点、RNA不稳定基序和常见限制性酶切位点。优化后的Cas9序列由GenScript合成,用于替换Cassette 3中的原始zCas9序列,从而将其转化为Cassette 5(Table S2)。为筛选Pol II启动子,我们首先利用胚胎单细胞转录组数据鉴定广泛活跃的候选启动子。太平洋牡蛎胚胎单细胞转录组从已发表数据集(NCBI登录号PRJNA909306和PRJNA967338)获取,并按相同通用流程处理。所有数据处理和注释方法已在我们之前的发表中描述。这些启动子的转录起始时间主要基于先前的eGFP质粒报告基因实验评估,其中可检测eGFP荧光的出现被用作启动子激活的指标。eGFP荧光使用GFP通道在488 nm激发下评估,所有组使用相同成像设置。增益设为约700,488 nm激发强度为5%,基于对照以最小化背景荧光。基于结果,对CgEF1α启动子进行系列截短以鉴定其最小功能元件。EF1α相关质粒(构建体7–11)以p(−3.4 kb EF1α::EGFP)构建体为骨架生成。截短的EF1α启动子片段通过含同源臂的引物PCR扩增,随后用DpnI消化去除模板质粒。PCR产物随后使用通用质粒构建方法组装。
【数据】密码子优化工具:GenSmart;GC含量目标:约40%;RSCU阈值:<1;启动子:CgEF1α;骨架质粒:p(−3.4 kb EF1α::EGFP);构建体编号:7–11;eGFP检测:488 nm激发,增益约700,激发强度5%;模板去除:DpnI消化
2.4 候选CgU6启动子的鉴定与验证
来自18个物种的U6 snRNA序列(Table S4)用作BLAST查询序列,比对太平洋牡蛎基因组(GCA_902806645.1)以鉴定候选CgU6位点。候选序列基于典型U6特征过滤,包括5′鸟嘌呤、3′ poly-T tract和预期序列长度,并与已知动物U6 snRNA比对以确认保守基序。对每个CgU6位点,选择预测转录起始位点上游0.5–1.7 kb或下游102 bp的基因组片段作为候选启动子区域(Table S2,构建体2–5)。引物使用Primer Premier 5.0设计(Table S3)。所有质粒(构建体2–6)通过修饰peGFP-1骨架生成。构建体随后使用通用质粒构建方法组装。同时,使用组学方法验证U6 snRNA的表达。从NCBI SRA数据库下载成熟二倍体牡蛎性腺链特异性cDNA文库的原始全转录组测序数据集,登录号为SRR13374872、SRR13374887和SRR13374886。原始reads使用fastp(v 0.23.1)进行质量过滤以去除接头和低质量reads。清洁reads随后使用Bowtie2比对到太平洋牡蛎参考基因组(GCA_902806645.1)。比对结果转换为BAM格式,使用SAMtools排序和索引。所得BAM文件加载到IGV中以可视化CgU6位点及其上游区域的转录信号。此外,使用RT-PCR进一步确认U6 snRNA和sgRNA的表达。首先,为检查CgU6的推定转录起始区域,从混合牡蛎幼虫中提取总RNA,并使用HiScript III 1st Strand cDNA Synthesis Kit(Vazyme)按制造商说明逆转录为cDNA。随后使用跨越CgU6预测上游区域的特异性引物进行PCR(Table S3),产物通过琼脂糖凝胶电泳分析。其次,使用RT-PCR评估注射幼虫中的sgRNA表达(每组45只幼虫)。使用MicroElute Total RNA Kit(Omega)从幼虫中提取总RNA,sgRNA特异性引物和U6参考引物列于Table S3。
【数据】基因组版本:GCA_902806645.1;候选启动子区域:上游0.5–1.7 kb或下游102 bp;质粒骨架:peGFP-1;转录组登录号:SRR13374872、SRR13374887、SRR13374886;过滤工具:fastp v0.23.1;比对工具:Bowtie2;排序工具:SAMtools;可视化工具:IGV;RT-PCR试剂盒:HiScript III 1st Strand cDNA Synthesis Kit(Vazyme);RNA提取试剂盒:MicroElute Total RNA Kit(Omega);每组幼虫数:45只
2.5 核酶介导构建体的开发
RGR相关构建体(构建体17–18)基于构建体10生成。RGR片段由商业合成(Sangon)。对于构建体17,合成的RGR-sg片段插入NotI线性化的构建体10中。对于构建体18,相同片段插入AgeI线性化的构建体10中。构建体19通过将合成的密码子优化CgCas9模块插入AgeI和NotI线性化的构建体17中生成。构建体20通过将构建体19中的RGR-sg2片段替换为合成的RGR-sg3 + sg4片段生成。所有含同源臂的引物和商业合成片段列于Tables S2和S3。sgRNA靶向的基因组序列使用CRISPOR工具基于太平洋牡蛎基因组注释(CAWKXY01)选择。靶向CgDNMT1(sg1)、CgCA(sg2)和CgTyrp-2(sg3和sg4)的sgRNA已被验证具有高编辑效率。sgRNA的合成遵循先前建立的方法,引物列于Table S3。为测试核酶是否能释放sgRNA,通过IVT合成RGR-sg1、RGR-sg3和RGR-sg4转录本。IVT模板通过PCR从构建体19和20使用Phusion High-Fidelity DNA Polymerase(Thermo)和引物(Table S3)生成。IVT RNA使用MEGAshortscript T7 kit(Thermo)按制造商说明进行。转录本通过苯酚-氯仿提取纯化,并在10 mM MgCl2和40 mM Tris-HCl(pH 7.5)中于55 °C孵育60分钟。反应用EDTA(终浓度25 mM)终止,切割产物通过2% TBE凝胶电泳分析以验证成熟sgRNA释放。
【数据】构建体编号:17–20;限制性酶:NotI、AgeI;靶基因:CgDNMT1(sg1)、CgCA(sg2)、CgTyrp-2(sg3、sg4);IVT试剂盒:MEGAshortscript T7 kit(Thermo);切割缓冲液:10 mM MgCl2、40 mM Tris-HCl(pH 7.5);切割温度:55 °C;切割时间:60 min;终止液:EDTA终浓度25 mM;凝胶:2% TBE
2.6 Cas9 mRNA与STU-mRNA的制备
来自不同来源的Cas9 mRNA使用四种源自h…(原文此处截断)
【数据】原文未详述
研究结果
3.1 太平洋牡蛎质粒基因组编辑的Cas9表达元件优化
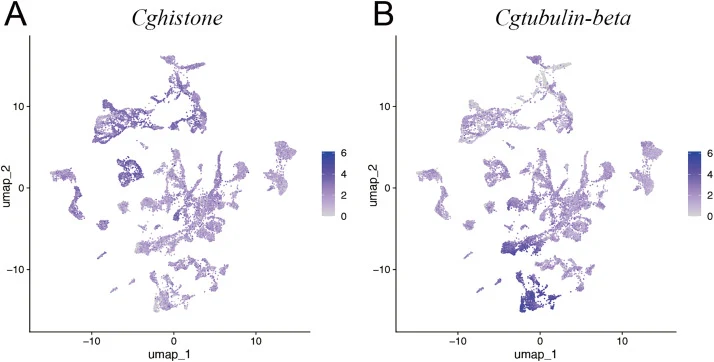
为鉴定最优Cas9模块,我们比较了来自三个物种的四种Cas9 cassette。这些cassette在UTR和内含子的存在与否以及所用核定位信号(NLS)类型上存在差异(图1A)。每种由T3启动子驱动的IVT Cas9 cassette mRNA与sg1或sg2共注射到单细胞期胚胎中。在单靶点,编辑效率排序如下:cassette 3 > cassette 2 > cassette 1 > cassette 4(图1B)。因此,cassette 3被选为后续Cas9优化的骨架。为进一步优化Cas9表达,我们针对太平洋牡蛎进行了密码子优化(cassette 5)(图1C;图S1)。基于先前结果,使用cassette 2或cassette 3的mRNA单靶点编辑效率已超过80%,提升空间有限。因此我们使用多靶点编辑评估密码子优化。Cassette 5产生12–63%的LD率和5/23的GEF,而cassette 3显示17–54%的LD率和6/24的GEF,两者之间无显著差异(图1D)。通过初步筛选,我们获得了若干内源启动子,包括EF1α、β-tubulin和histone启动子,以及外源病毒启动子。综合考虑转录起始时间和广泛细胞活性,EF1α启动子表现出最有利的表达谱(图1E;图S2)。先前结果表明内含子对于高效的CgEF1α驱动转录是必需的,但全长启动子片段为3.4 kb。因此我们进行启动子截短实验以鉴定最小功能区域(图1F)。仅含内含子的构建体p1155显示延迟的发光起始,反映较低的转录效率(图1F)。相比之下,p1580和p3456表现出相似的起始时间,因此选择p1580作为后续质粒构建和STU开发的最小功能EF1α启动子。
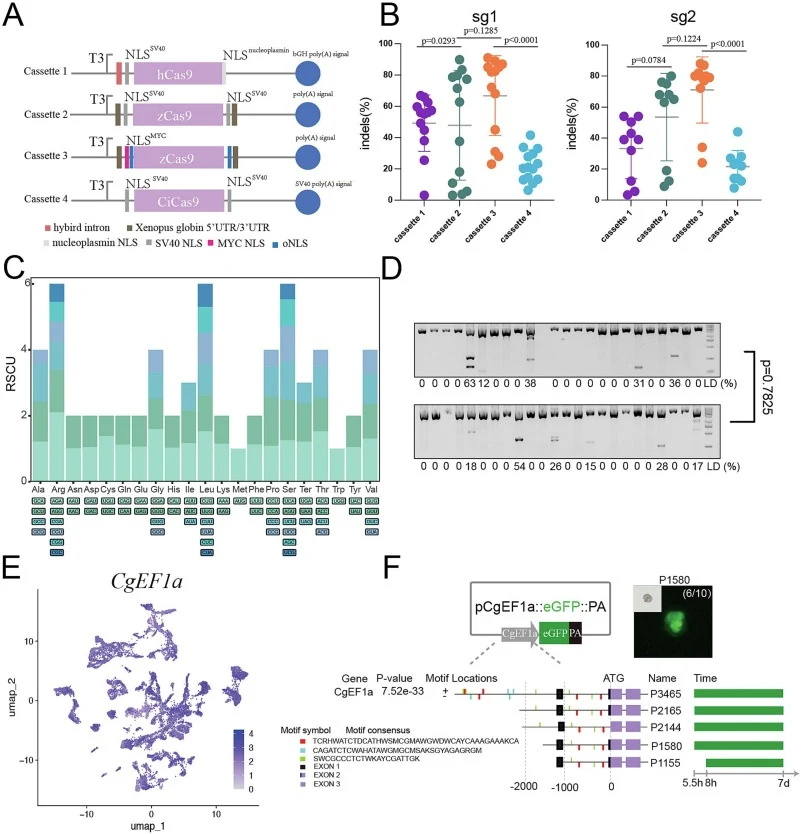
【数据】cassette数量:4种;来源物种:3个;编辑效率排序:cassette 3 > cassette 2 > cassette 1 > cassette 4;单靶点编辑效率:>80%(cassette 2和3);Cassette 5 LD率:12–63%;Cassette 5 GEF:5/23;Cassette 3 LD率:17–54%;Cassette 3 GEF:6/24;全长启动子:3.4 kb;最小功能启动子:p1580;候选启动子:EF1α、β-tubulin、histone
3.2 推定CgU6启动子的鉴定与功能验证
为评估传统Pol III依赖策略是否能在牡蛎胚胎中支持sgRNA表达,我们首先在太平洋牡蛎基因组中搜索内源U6位点。使用来自18个物种的23条U6 snRNA序列作为查询(Table S4),初步鉴定出237条U6样序列,从中基于典型U6序列特征选择了位于同一染色体上的13个串联重复拷贝(图2A)。这13个U6拷贝及其上游区域表现出高度保守的组织结构,排列为串联重复的“-U1-U6”簇(图S3B)。推定CgU6启动子区域的序列分析鉴定出候选RNA聚合酶III启动子元件,包括DSE、PSE和TATA box(图2B)。RT-PCR和转录组数据支持CgU6 snRNA的表达;然而,精确的转录起始位点和启动子的功能边界无法确定(图S3B)。为评估预测启动子区域驱动sgRNA表达的能力,构建了四个pU6质粒并与Cas9蛋白共注射到受精卵中(图2C)。即使增加质粒浓度和延长采样时间,也未检测到sgRNA转录本或靶位点突变(图2D;图S3C)。sg2组中少数个体在靶位点显示重叠测序峰;然而,这些被认为是假阳性信号(图S3D)。总体而言,这些结果表明,此处测试的特定预测CgU6启动子片段和构建体配置无法在牡蛎胚胎中支持可检测的sgRNA表达或基因组编辑。
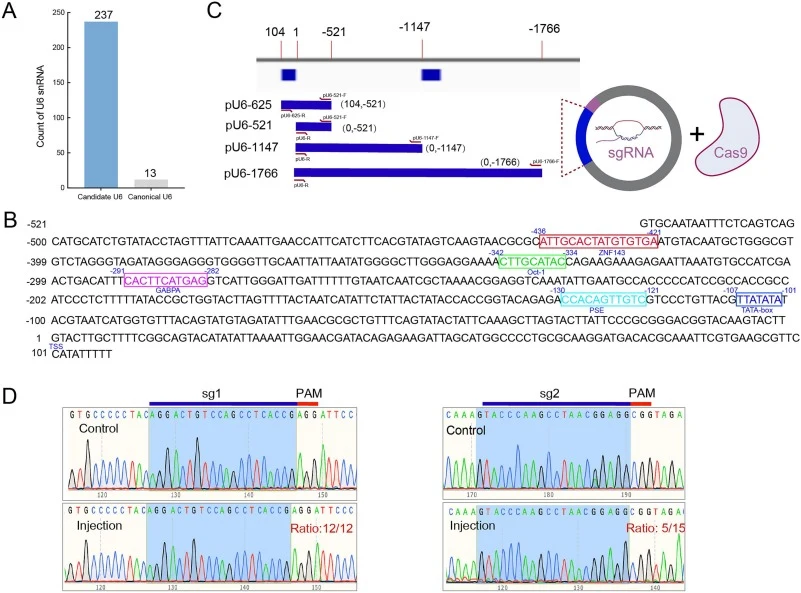
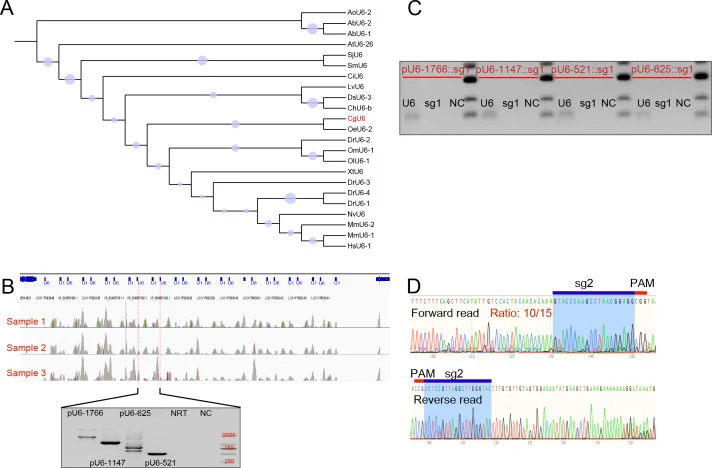
【数据】查询U6序列:来自18个物种的23条;初步鉴定U6样序列:237条;串联重复拷贝:13个;候选启动子元件:DSE、PSE、TATA box;pU6质粒数:4个;sgRNA转录本检测:未检测到;靶位点突变:未检测到
3.3 核酶介导sgRNA表达策略的开发
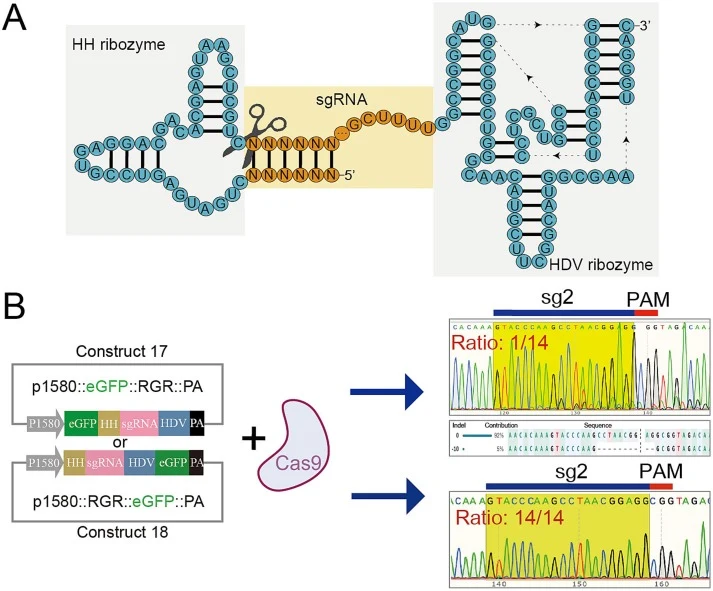
作为sgRNA表达的替代性Pol III非依赖策略,我们设计了核酶-sgRNA-核酶(RGR)结构RNA分子,预期通过自催化加工释放成熟sgRNA(图3A)。RGR包含5′ HH核酶、中央靶向目标基因的sgRNA和3′ HDV核酶。为评估RGR介导的sgRNA释放,RGR-sg2、RGR-sg3和RGR-sg4在T7启动子下进行IVT并接受体外实验。如图S4A所示,初级转录本产生了几种RNA种类,其大小与RGR-sgRNA、HH-sgRNA或sgRNA-HDV中间体、成熟sgRNA以及HDV或HH片段一致。这些结果表明RGR前体在体外经历了核酶介导的自加工。
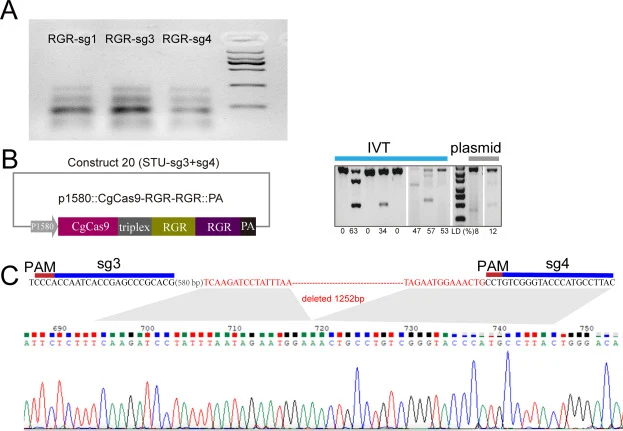
【数据】RGR结构:5′ HH核酶-sgRNA-3′ HDV核酶;测试sgRNA:RGR-sg2、RGR-sg3、RGR-sg4;启动子:T7;检测方法:体外切割实验;切割产物:RGR-sgRNA、HH-sgRNA/sgRNA-HDV中间体、成熟sgRNA、HDV/HH片段
3.4 STU基因组编辑策略
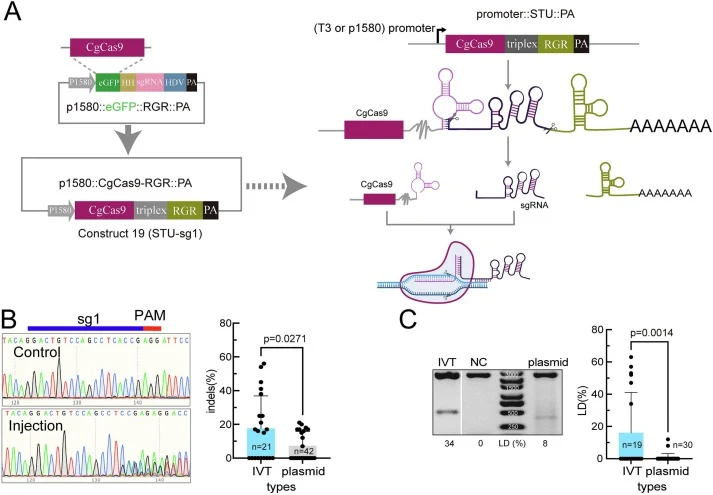
【数据】原文未详述
3.5 基于太平洋牡蛎密码子使用偏好的Cas9密码子优化评估
【数据】原文未详述
讨论与解读
尽管CRISPR/Cas系统已广泛应用于模式生物和部分水产养殖物种,软体动物基因组编辑仍主要依赖RNP复合物或IVT mRNA递送,稳定的质粒系统尚未建立。与RNP和IVT mRNA相比,质粒系统更具成本效益、模块化和可扩展性,适合高通量、多重和大规模基因组编辑。本研究解决了软体动物质粒编辑的两个关键障碍——高效Cas9表达和持续sgRNA释放——并建立了软体动物中首个质粒可递送的STU基因组编辑框架。与聚焦递送效率的传统努力不同,我们的结果表明,异源编辑组件与宿主转录环境之间的不相容性是软体动物质粒基因组编辑的一个重要且此前被低估的障碍。本研究中测试的预测CgU6启动子片段未能在牡蛎胚胎中支持可检测的sgRNA表达或基因组编辑。尽管候选CgU6上游区域的序列分析鉴定出DSE、PSE和TATA-box元件,且相应位点表现出保守的“-U1-U6”串联重复组织,但测试的启动子片段均未支持可检测的质粒sgRNA表达或基因组编辑。这些结果表明U6转录…(原文此处截断)
编译者解读
该研究直面软体动物质粒编辑的核心痛点——宿主与异源元件的转录不兼容性,而非简单追求递送效率。策略选择上,放弃在牡蛎中"水土不服"的Pol III型U6启动子,转而采用核酶自剪切的STU架构,巧妙规避了物种特异性转录调控的壁垒。6–22%的单靶点效率虽不算高,但作为首个质粒兼容框架已具里程碑意义。局限在于:STU系统依赖Pol II转录,核酶切割效率与sgRNA化学计量比可能限制编辑效率上限;且当前验证局限于胚胎期,成体应用尚待检验。对水产养殖基因编辑而言,质粒系统的低成本与可扩展性优势明显,但效率优化与多代稳定表达仍是下一步关键。
参考来源
期刊:Aquaculture, 2027
DOI: 10.1016/j.aquaculture.2026.744557
DOI: 10.1016/j.aquaculture.2026.744557