来源:Design and artificial synthesis of gRNA library for genetic breeding of Saccharomyces cerevisiae(BioDesign Research)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
CRISPR介导的基因组工程为微生物育种带来了革命性工具,但高通量gRNA文库的设计与合成始终是瓶颈——质粒文库构建繁琐、质控困难、拷贝数受限且难以跨物种通用。本研究设计了一种名为AgLAGM的新策略:通过体外转录人工合成含20个简并碱基的随机gRNA文库(gRNA20N),直接电转化进入表达Cas蛋白的细胞,引导全基因组随机双链断裂,在非保真修复过程中产生多样化突变。以产β-胡萝卜素的酿酒酵母C0为模型,经三轮迭代突变将产量提升至原始菌株的5.8倍;对高产菌株C7-143进行一轮突变,获得产量提高26%的突变株AgC8-174。该策略完全绕开了质粒文库的构建限制,显著缩短实验周期,并提升了gRNA文库在不同物种间的通用性。
研究背景
自然条件下,生物基因组碱基突变率极低,难以满足进化育种的需求。自上世纪以来,人工诱变育种技术逐步发展,形成了较为完整的理论与方法体系。物理诱变方面,紫外线诱变、电磁辐射和空间育种等技术相继出现;化学诱变方面,烷基化剂、碱基类似物和移码诱变剂等被广泛应用;生物诱变方面,基因组重排和转座子突变等技术也日趋成熟。这些技术为育种产业的建立与发展提供了重要推动力。然而,传统诱变方法的弊端日益突出:突变类型单一、诱变剂具有致癌性、需要特殊设备等。因此,开发新型基因组诱变技术成为迫切需求。
近年来,酿酒酵母2.0项目快速推进,目标是构建高适用性和通用性的合成微生物菌株。微生物基因组工程技术随之迅速发展,为微生物在全基因组尺度上的快速进化奠定了基础。CRISPR系统凭借高效精准的DNA断裂能力,已发展为基因编辑工具并应用于细菌、放线菌和酵母等多种微生物。Cas蛋白与guide RNA(gRNA)的tracrRNA区域结合,在crRNA区域引导下靶向设计好的基因组位点触发双链断裂(DSB)。因此,利用丰富的gRNA文库,CRISPR系统可用于诱导高频DSB。微生物DSB修复包括同源重组(HR)、非同源末端连接(NHEJ)和微同源介导末端连接(MMEJ)等多种修复系统。除HR修复外,NHEJ和MMEJ不需要同源片段,可在DSB位点触发非保真修复,产生多样化的突变类型。然而,现有CRISPR介导的基因组编辑技术仍面临若干局限:大规模gRNA质粒文库的构建涉及复杂流程且质控困难;质粒拷贝数限制了细胞内gRNA合成的多样性;不同宿主间质粒骨架和gRNA表达盒元件不同,导致为一个宿主构建的gRNA文库难以通用。
研究方法
2.1 菌株与质粒
本研究使用的酿酒酵母菌株包括原始菌株C0和高产β-胡萝卜素突变菌株C7-143(补充表S1)。菌株C0来源于酿酒酵母BY4741,其基因组中整合了甲羟戊酸(MVA)途径关键基因(tHMG1)和β-胡萝卜素合成相关基因(crtE、crtYB和crtI)的表达盒,并携带表达Cas9-NG突变蛋白的质粒pCas9-NG(补充表S2),该蛋白识别NG原间隔序列邻近基序(PAM)序列。
【数据】菌株:C0(来源BY4741)、C7-143;整合基因:tHMG1、crtE、crtYB、crtI;质粒:pCas9-NG;PAM识别:NG;培养基成分:原文未详述
2.2 引物、试剂与培养条件
本研究使用的引物列于补充表S3。设计并合成了含20个简并碱基的长引物文库,序列从5'端到3'端依次为:T7启动子序列、含20个简并碱基的gRNA引导序列、gRNA支架序列。简并区域(N20)由金斯瑞生物科技股份有限公司(中国南京)使用等摩尔混合的亚磷酰胺合成。同时制备了两条用于PCR扩增的特异性引物。T7 RNA聚合酶、PCR试剂盒、RNA纯化试剂盒、NanoDrop分光光度计、琼脂糖凝胶电泳试剂以及β-胡萝卜素提取和检测试剂均购自常规生物试剂供应商。酵母提取物蛋白胨葡萄糖(YPD)培养基组分为:10 g/L酵母提取物、20 g/L蛋白胨和20 g/L葡萄糖。加入20 g/L琼脂制备固体培养基。酿酒酵母菌株在YPD培养基中于30 °C、220 rpm振荡培养。所有实验试剂均为分析纯或生物级。
【数据】简并碱基数:20;YPD培养基:10 g/L酵母提取物、20 g/L蛋白胨、20 g/L葡萄糖;固体培养基琼脂:20 g/L;培养温度:30°C;振荡转速:220 rpm;试剂级别:分析纯或生物级
2.3 含20个简并碱基的长引物文库及gDNA20N模板文库的构建
基于gRNA的结构特征,设计了长引物文库。其序列从5'端到3'端由T7启动子、20个核苷酸简并gRNA靶向区域(N代表A/T/C/G碱基的随机分布)和gRNA支架组成。以长引物文库为模板,使用特异性上游和下游引物进行PCR扩增,构建gDNA20N模板文库。50 μL PCR反应体系包含:1 μL模板引物文库、上下游引物各1.5 μL、25 μL PCR Mix和21 μL无菌去离子水。PCR反应条件设定为:98 °C初始变性5 min;30个循环的98 °C变性10 s、40.6 °C退火5 s、68 °C延伸10 s;68 °C最终延伸5 min,随后4 °C保存。经琼脂糖凝胶电泳验证后,PCR产物经纯化回收,获得纯化的gDNA20N模板文库。
【数据】PCR体系:50 μL(模板1 μL、上下游引物各1.5 μL、PCR Mix 25 μL、无菌去离子水21 μL);变性:98°C 5 min;循环数:30;变性:98°C 10 s;退火:40.6°C 5 s;延伸:68°C 10 s;最终延伸:68°C 5 min;保存:4°C
2.4 随机gRNA20N文库的体外转录与纯化
以纯化的gDNA20N模板文库为模板,通过T7 RNA聚合酶催化的体外转录生成随机gRNA20N文库。转录反应体系按照T7 RNA聚合酶试剂盒的制造商说明配置,混合物在37 °C孵育4小时以确保充分转录。反应结束后,使用RNA纯化试剂盒去除残留的模板DNA和杂质,获得纯化的gRNA20N。通过琼脂糖凝胶电泳检测gRNA文库的均一性,并使用NanoDrop分光光度计测定纯度(OD260/OD280比值)和浓度。合格文库需满足以下标准:OD260/OD280 = 2.0–2.2,浓度 ≥ 1000 ng/μL。同时,进行克隆和测序分析gDNA20N文库中20个简并碱基的随机分布,验证其随机性。
【数据】转录温度:37°C;转录时间:4 h;纯度标准:OD260/OD280 = 2.0–2.2;浓度标准:≥ 1000 ng/μL
2.5 酵母感受态细胞的制备与电转化
将酿酒酵母菌株C0和C7-143培养至对数生长期(OD600=0.6–0.8)。离心收集细胞,用预冷的无菌水洗涤两次,再用预冷的1 mol/L山梨醇溶液洗涤两次,最后重悬于预冷的1 mol/L山梨醇溶液中制备感受态细胞,置于冰上备用。取100 μL感受态细胞与纯化的gRNA20N文库混合,冰上孵育30 min,然后转移至预冷的电击杯中。在2.5 kV电压、25 μF电容和400 Ω电阻的参数下进行电转化。电击后立即加入0.5 mL YPD液体培养基,在30 °C、200 rpm条件下培养2小时进行恢复。菌株C0和C7-143在相同条件下进行电转化。
【数据】OD600:0.6–0.8;山梨醇浓度:1 mol/L;感受态体积:100 μL;冰上孵育:30 min;电压:2.5 kV;电容:25 μF;电阻:400 Ω;恢复培养基:YPD 0.5 mL;恢复条件:30°C、200 rpm、2 h
2.6 电转化条件优化与菌株死亡率检测
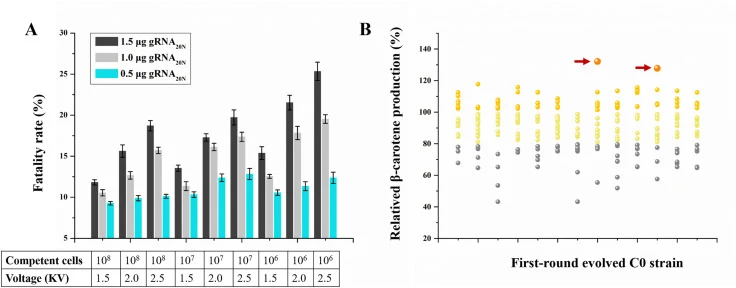
为确定gRNA20N文库的最佳电转化剂量,设置了剂量梯度(0.5 μg、1.0 μg和1.5 μg)电转化进入C0感受态细胞。恢复后,将菌液梯度稀释并涂布于YPD固体培养基上,30 °C培养48小时。计数菌落数以计算菌株死亡率,计算公式如下:死亡率=[(空白对照组菌落数-gRNA处理组菌落数)/空白对照组菌落数]×100%。选择死亡率最高对应的gRNA剂量作为后续迭代突变的最佳条件。
【数据】gRNA剂量梯度:0.5 μg、1.0 μg、1.5 μg;培养温度:30°C;培养时间:48 h;死亡率公式:[(空白对照菌落数-gRNA处理组菌落数)/空白对照菌落数]×100%
2.7 AgLAGM介导的酿酒酵母迭代突变与突变体筛选
将优化剂量的gRNA20N文库(1.5 μg)转化进入C0感受态细胞。恢复后,将菌液涂布于YPD固体培养基上,30 °C培养48 h,每板菌落数控制在200–300个以便于单菌落挑取。根据菌落的橙黄色深浅进行初步筛选,因为β-胡萝卜素产量与菌落颜色深浅正相关。选择颜色明显深于原始菌株的单菌落进行摇瓶发酵。通过HPLC定量β-胡萝卜素产量。产量比原始菌株提高20%以上的突变体定义为有效正突变体,并计算正突变率。每轮选择最优突变体作为下一轮突变的起始菌株,共进行三轮迭代突变,检测每轮最优突变体的β-胡萝卜素产量。对于高产菌株C7-143,在相同的优化电转化条件下将gRNA20N文库导入其感受态细胞。30 °C培养48小时后,通过肉眼观察菌落颜色初步筛选超过10⁴个菌落。选取216株进行试管发酵初步筛选。β-胡萝卜素产量高于C7-143的菌株进一步通过摇瓶发酵验证,测定其产量以筛选最终的高产突变体。
【数据】gRNA剂量:1.5 μg;培养温度:30°C;培养时间:48 h;每板菌落数:200–300;正突变标准:产量提高>20%;迭代轮数:3轮;初筛菌落数:>10⁴;试管发酵筛选株数:216株
2.8 β-胡萝卜素产量分析
将筛选的突变体和原始菌株接种到50 mL YPD液体培养基中,30 °C、220 rpm培养72小时。离心收集细胞,用无菌水洗涤两次,冻干至恒重以计算细胞干重(CDW)。取1 mL菌液至1.5 mL离心管中,4 °C、8000 r/min离心2 min,弃上清。用1 mL无菌水洗涤细胞沉淀,8000 r/min离心2 min,去除上清。加入1 mL 3 mol/L HCl充分重悬细胞,沸水浴3 min,然后立即置于冰上2 mi
【数据】培养基体积:50 mL;培养温度:30°C;振荡转速:220 rpm;培养时间:72 h;离心条件:4°C、8000 r/min、2 min;HCl浓度:3 mol/L;沸水浴:3 min;冰浴:2 min
研究结果
3.1 用于微生物遗传育种的gRNA20N体外设计
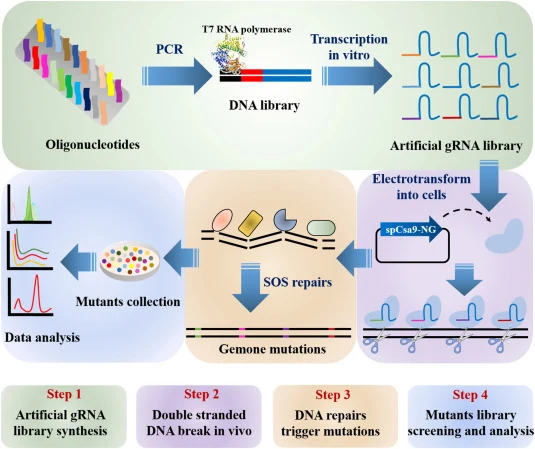
微生物双链断裂(DSB)修复包括多种修复系统,如同源重组(HR)、非同源末端连接(NHEJ)和微同源介导末端连接(MMEJ)。除HR修复外,NHEJ和MMEJ不需要同源片段,可在DSB位点触发非保真修复,产生多样化的突变类型。因此,DSB修复适用于微生物基因组的高频多样化突变。微生物基因组在重大损伤下才能触发DSB,这通过传统物理化学诱变技术难以实现,因此高频诱导微生物基因组DSB的技术对微生物育种至关重要。过去十年间,CRISPR系统凭借高效精准的DNA断裂能力,已发展为基因编辑工具并应用于细菌、放线菌和酵母等多种微生物。在CRISPR系统中,Cas蛋白作为一种核酸酶,与guide RNA(gRNA)的tracrRNA区域结合,在gRNA的crRNA区域引导下靶向设计好的基因组位点触发DSB。因此,CRISPR系统可用于利用丰富的gRNA文库诱导高频DSB。在此,提出了一种通过CRISPR系统实现全微生物基因组随机突变的策略。核心思路如下:使用含20个简并碱基(对应gRNA引导区域)的gRNA文库引导Cas蛋白随机断裂微生物基因组,在非保真DNA修复过程中产生多样化的基因组突变。作为概念验证,在前期工作中,使用含20个简并碱基的长引物进行PCR扩增,获得了理论复杂度为4²⁰(约10¹²)的随机gRNA表达盒文库,可靶向整个微生物基因组。以产β-胡萝卜素的酿酒酵母菌株为模型,我们证明了随机gRNA表达盒文库可与质粒骨架共电转化循环为随机gRNA质粒文库并转录为gRNA文库。此外,随机gRNA文库可引导Cas蛋白随机切割模型基因组,在非保真修复过程中诱导包括碱基插入、缺失、重复、倒位和染色体重排等多种突变。如此广泛的突变类型不仅克服了传统基因组诱变技术突变类型单一的局限,还具有操作安全简便、无需专用诱变设备的优势。尽管有这些优势,该突变系统仍存在若干缺点:(1)需要构建大规模gRNA质粒文库,流程复杂且质控困难。例如,实现完整文库需要4²⁰的质粒克隆规模,这在实际中不可行。(2)质粒拷贝数限制了细胞内gRNA合成的多样性,从而限制了可突变的基因组位点数量。(3)不同宿主间质粒骨架和gRNA表达盒元件不同,因此为一个宿主构建的gRNA文库在其他宿主中不通用。为解决这些问题,本研究通过体外转录策略实现了gRNA文库的人工合成。首先,通过含20个简并碱基的长引物池进行PCR扩增,获得位于T7启动子下游的随机gRNA文库表达盒。其次,扩增的gRNA文库表达盒在T7 RNA聚合酶作用下体外转录为随机gRNA文库。然后,通过电转化将随机gRNA文库导入表达Cas蛋白的微生物菌株,建立了新型基因组突变系统(图1),命名为AgLAGM(Artificial gRNA Library Assisted Genome Mutation)。最终,Cas蛋白可在多个位点触发基因组DSB,在非保真修复过程中产生多样化的基因组突变,并通过筛选获得突变体。与其他CMGE方法相比,AgLAGM直接在体外合成人工随机gRNA文库(人工gRNA20N),规避了构建大规模质粒文库的诸多限制。此外,该gRNA文库对不同宿主具有通用性。
【数据】简并碱基数:20;理论复杂度:4²⁰(约10¹²);突变类型:碱基插入、缺失、重复、倒位、染色体重排;迭代轮数:原文未详述
3.2 人工gRNA20N的体外合成
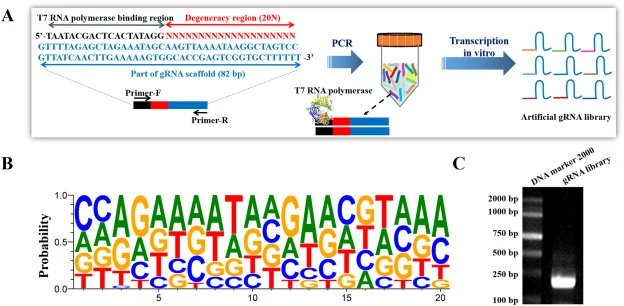
目前,体外合成随机gRNA文库的策略尚未见报道。因此,创建一种合成高丰度人工gRNA20N的新策略对建立AgLAGM系统至关重要。考虑到SELEX(指数富集配体系统进化)技术广泛用于核糖开关文库的构建,其长度可达60–150个碱基,随机区域为20–50个碱基,因此SELEX完全适用于人工gRNA20N的体外合成。在此,我们设计并合成了长引物文库(图2A),包含T7 RNA聚合酶结合区域、简并碱基区域和gRNA支架区域。使用正向和反向引物对合成的引物文库进行PCR扩增后,获得了用于体外转录人工gRNA20N的模板——gDNA20N文库。为确保转录的gRNA20N的丰度,在体外转录前应验证gDNA20N中20个简并碱基的随机性。通过构建约30个克隆并进行测序分析,证明20个简并碱基的出现概率接近均匀(图2B,补充表S4),从而合成了高丰度的人工gRNA20N。如图2B所示,某些位点观察到的非均匀随机性源于样本数量有限,而足够的样本量将在所有位点产生完全均匀的随机性。T7 RNA聚合酶可在T7启动子下游启动与模板DNA一条链互补的RNA合成,能够快速产生大量RNA分子。转录的RNA可广泛应用于多个研究领域,包括RNA结构与功能研究、RNase保护实验、探针杂交、RNA干扰、显微注射和体外翻译等。在此,以合成的随机gDNA20N文库为模板,采用T7 RNA聚合酶的体外转录策略合成人工gRNA20N。电泳结果显示单一条带,表明合成的人工gRNA20N具有高度均一性(图2C)。使用NanoDrop分光光度计分析纯化的随机gRNA20N文库,得到OD260/OD280比值为2.11,浓度为1739 ng/μL,表明纯化的人工gRNA20N具有高纯度和高浓度。这些结果证实,通过基于T7 RNA聚合酶的体外转录策略合成高质量gRNA文库完全可行,为引导Cas蛋白在体内诱导微生物基因组突变奠定了基础。
【数据】克隆数:约30;OD260/OD280:2.11;浓度:1739 ng/μL;SELEX文库长度:60–150碱基;随机区域:20–50碱基
3.3 AgLAGM在酿酒酵母中的进化能力验证
在前期研究中,我们已经证明随机gRNA表达质粒文库转录的gRNA文库可引导Cas蛋白在酿酒酵母中触发包括插入缺失、重复、倒位和染色体重排在内的基因组多样化突变。在此,构建了具有β-胡萝卜素生产能力的微生物模型——酿酒酵母C0。该菌株来源于酿酒酵母BY4741,通过整合MVA途径关键基因tHMG1的表达盒
【数据】菌株:C0(来源BY4741);整合基因:tHMG1;突变类型:插入缺失、重复、倒位、染色体重排;其余数据:原文未详述
3.4 迭代进化突变体的β-胡萝卜素产量分析
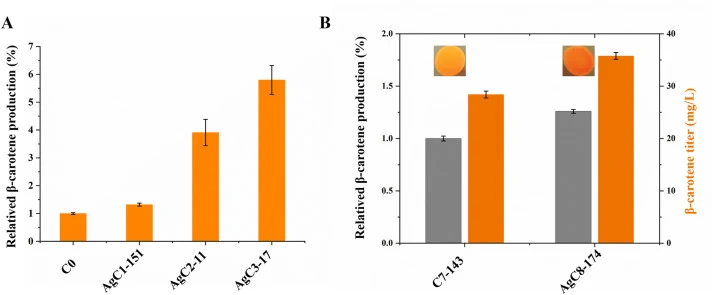
对筛选获得的C0突变体进行三轮迭代进化的β-胡萝卜素产量分析(图4A)。对高产β-胡萝卜素菌株C7-143的筛选突变体进行β-胡萝卜素产量分析(图4B)。所有菌株均在YPD培养基中培养
【数据】迭代轮数:3轮;菌株:C0突变体、C7-143突变体;培养基:YPD;其余数据:原文未详述
3.5 进化菌株AgC8-174的遗传稳定性分析
对进化菌株AgC8-174进行遗传稳定性测定(图5A)。AgC8-174连续传代(G1至G10)的相对β-胡萝卜素产量分析(图5B)。AgC8-174的β-胡萝卜素产量标准化为1。误差棒代表标准差
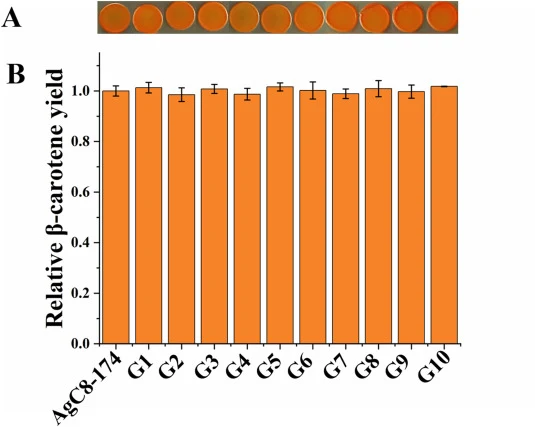
【数据】传代数:G1至G10;β-胡萝卜素产量标准化:1;其余数据:原文未详述
讨论与解读
本研究针对传统CRISPR介导的基因组编辑技术的核心局限——高通量gRNA文库的设计与合成复杂、经济性差、通用性受限——设计并建立了名为AgLAGM的新型基因组突变策略,该策略基于人工合成随机gRNA文库(人工gRNA20N)的体外转录。以酿酒酵母菌株C0为模型菌株,经过三轮迭代突变,菌株C0的β-胡萝卜素合成能力提高至原始菌株的5.8倍,验证了AgLAGM系统在微生物遗传育种中的有效性。对于高产β-胡萝卜素酿酒酵母突变菌株C7-143,通过一轮AgLAGM突变和筛选获得了突变菌株AgC8-174,其β-胡萝卜素产量为35.78 mg/g CDW,比原始高产菌株提高26%,达到了目前报道的酿酒酵母单细胞β-胡萝卜素合成的最高水平,表明该系统对高产菌株仍具有高效进化能力。与传统CRISPR介导的基因组编辑技术相比,AgLAGM策略完全避免了质粒文库构建的缺点,如流程复杂、质控困难、拷贝数限制等,显著缩短了实验周期,并解决了兼容性差的问题。
编译者解读: AgLAGM的核心创新在于将gRNA文库的构建从"体内质粒克隆"转移到"体外酶促合成",用T7 RNA聚合酶一步反应替代了费时费力的质粒文库构建,理论复杂度达4²⁰。这一思路对合成生物学中需要全基因组尺度多样性的育种场景尤为实用——尤其是当目标宿主缺乏成熟质粒工具时,体外转录的gRNA文库可跨物种直接使用。不过,当前策略依赖Cas蛋白的组成型表达和NHEJ/MMEJ修复活性,对于修复机制以HR为主的宿主,突变效率可能受限。此外,文库递送仍依赖电转化,对转化效率低的工业菌株可能构成瓶颈。
参考来源
期刊:BioDesign Research, 2026
DOI: 10.1016/j.bidere.2026.100123
DOI: 10.1016/j.bidere.2026.100123