来源:Profiling heterologous 3′ terminator-dependent expression variation in Aspergillus oryzae(Synthetic and Systems Biotechnology)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
转录终止子是定义转录单元边界、保障mRNA成熟与表达稳定性的关键顺式调控元件,但在丝状真菌中研究甚少。本研究在米曲霉(Aspergillus oryzae)中系统基准测试了15个异源3′终止子,通过mCherry荧光测量蛋白输出、RT-qPCR衍生的通读指数(RTI)量化转录通读。结果显示mCherry表达差异超过5倍,RTI跨度超过50倍;表达强度与终止效率仅弱相关(Spearman ρ = −0.39,p = 0.165),表明二者可独立优化。TactA、Txyn1、TmutA和TtrpC兼具良好表达与低通读。短合成序列(≤70 bp)表现不佳。广泛使用的Ttef1和Tcyc1在米曲霉中表现差,提示经验表征优于假定可移植性。3′RACE揭示高效终止子具有聚焦切割位点、连续poly(A)尾和可识别的A[AT]TAAA类似基序及中度AU富集上游区域。TactA中经典AATAAA六聚体的靶向破坏未显著损害表达或终止效率。
研究背景
米曲霉是公认安全(GRAS)的丝状真菌,在食品发酵中历史悠久,并越来越多地用作酶和代谢物生产的底盘。它能耐受工业条件、高效分泌蛋白,并有现代基因组工程工具支持。这些特性使其成为异源蛋白生产和多基因途径构建的吸引力宿主。然而,该生物中多基因构建体的理性工程仍受限于表征良好的调控元件库不足——尤其是在转录终止子层面。
转录终止子是定义转录单元3′边界的关键顺式调控元件。在真核生物中,终止与pre-mRNA 3′端加工机制耦合:在确定的poly(A)位点切割和加尾触发RNA聚合酶II暂停并最终解离,同时poly(A)尾的添加稳定成熟转录本并促进其输出和翻译。除了在转录本成熟中的作用外,终止子直接影响mRNA丰度和蛋白输出,其未能有效终止转录可导致通读进入下游基因——这在多基因构建体中尤为关键,因为每个盒的独立表达是必需的。在酿酒酵母中,系统性终止子研究已建立其作为表达调控变量的重要性,但丝状真菌中类似系统分析仍然缺乏。
研究方法
2.1 菌株、培养基和培养
本研究所用亲本菌株为米曲霉JBx_236462(RIB40,ΔpyrG;chro1-2CP_An_008-Bm3R1-NLS-VP16-TamyB),其在chro1-2位点整合了合成转录因子(sTF)。编码乳清酸核苷-5′-磷酸脱羧酶的pyrG基因在该菌株中被删除并作为选择标记。pyrG缺失赋予5.0 g/L尿苷(Sigma–Aldrich)和2.0 g/L尿嘧啶(Sigma–Aldrich)营养缺陷型,允许通过功能性pyrG等位基因互补进行转化子正选择,以及使用1.0 mg/mL 5-氟乳清酸(5-FOA,ThermoFisher)进行反选择,后者对pyrG+细胞有毒。除非另有说明,所有米曲霉菌株均在30 °C下在琼脂平板或液体培养基中培养5天,液体培养以200 rpm振荡。用于转化和常规培养的培养基包括:PDB(g/L),马铃薯葡萄糖肉汤24.0,pH = 5.5。PDA(g/L),马铃薯葡萄糖琼脂39.0,pH = 5.5。底层琼脂+甲硫氨酸(BA + Met,g/L),NH4Cl 2.0;(NH4)2SO4 1.0;KCl 0.5;NaCl 0.5;KH2PO4 1.0;MgSO4·7H2O 0.5;FeSO4 0.02;山梨醇218.6;葡萄糖20.0;甲硫氨酸1.5;琼脂15.0,pH = 5.5。最小培养基琼脂+甲硫氨酸(MMA + Met),与BA + Met相同,但不含山梨醇作为渗透稳定剂。基于发酵的液体(FBL)培养基根据先前报道的曲霉属硝酸盐生产培养基配制如下:KNO3 11.5;K2SO4 1.0;CaCl2·2H2O 1.0;KH2PO4 3.0;MgSO4·7H2O 0.6,pH = 5.5。培养基补充微量元素溶液并用100 mM MES缓冲。按指示添加20 g/L碳源(葡萄糖、麦芽糖、糊精)。商业可得的One Shot Top 10大肠杆菌感受态细胞(Invitrogen #C404003)用作克隆宿主。转化子选择在含100.0 μg/mL氨苄青霉素的LB(10.0 g/L胰蛋白胨,5.0 g/L酵母提取物,10.0 g/L NaCl,15.0 g/L琼脂)平板上于37 °C进行。
【数据】菌株:米曲霉JBx_236462(RIB40,ΔpyrG);尿苷:5.0 g/L;尿嘧啶:2.0 g/L;5-FOA:1.0 mg/mL;培养温度:30°C;培养时间:5天;振荡转速:200 rpm;PDB:24.0 g/L,pH 5.5;PDA:39.0 g/L,pH 5.5;山梨醇:218.6 g/L;葡萄糖:20.0 g/L;甲硫氨酸:1.5 g/L;KNO3:11.5 g/L;KH2PO4:3.0 g/L;MES:100 mM;碳源:20 g/L;氨苄青霉素:100.0 μg/mL;大肠杆菌培养温度:37°C
2.2 构建体设计和基因组整合
mCherry、eGFP和NanoLuc的编码序列从UniProt检索,并使用Twist Bioscience优化工具针对米曲霉进行密码子优化。具体而言,NanoLuc融合在Ginkgo信号肽(GinkgoSP)下游以实现分泌。候选终止子序列从NCBI检索并由Twist Bioscience合成。DNA片段使用NEBuilder® HiFi DNA Assembly Master Mix(New England Biolabs)组装以生成以下转录单元:UAS-Ptef1–mCherry–TAG–[测试终止子]–eGFP–TGA–TamyB,UAS-Ptef1–GinkgoSP–NanoLuc–TGA–[代表性测试终止子]。每个盒两侧为靶向chro2-2位点的1-kb同源臂,用于CRISPR/Cas9介导的同源重组,遵循已建立的曲霉方案。构建体完整性通过纳米孔测序(Unveil Bio)验证。编码序列和终止子见Table S4,克隆引物见Table S5。
【数据】同源臂长度:1 kb;靶 locus:chro2-2;方法:CRISPR/Cas9介导同源重组;验证方法:纳米孔测序;原文未详述其他参数
2.3 转化
米曲霉JBx_236462的原生质体介导转化使用CRISPR–Cas9核糖核蛋白(RNP)复合物和PCR扩增的修复DNA片段进行,遵循我们已建立的方案并稍作修改。简言之,预培养在PDB + UU中生长。收获菌丝体生物量并酶解消化以产生原生质体。RNP复合物由重组Cas9核酸酶和靶向chro2-2位点5′和3′区域的合成sgRNA组装。这些RNP通过PEG–CaCl2转化与修复模板共递送到原生质体中。在补充甲硫氨酸的BA + Met上进行再生,转化子在MMA + Met上重新划线。正确整合通过使用同源臂侧翼引物的菌落PCR验证。对于标记回收,菌株在PDA + 5-FOA + UU上反选择,随后重新划线并作为甘油储液冷冻保存。
【数据】预培养:PDB + UU;Cas9:重组Cas9核酸酶;sgRNA:靶向chro2-2位点5′和3′区域;转化方法:PEG–CaCl2;再生培养基:BA + Met(补充甲硫氨酸);验证:菌落PCR;反选择:PDA + 5-FOA + UU;原文未详述其他参数
2.4 菌落荧光成像
使用iBright™ FL1500成像系统(Thermo Fisher Scientific)对真菌菌落成像,配备530–550 nm激发滤光片和标准荧光检测通道。在PDA + UU平板上30 °C生长5天后采集图像。样品间曝光时间和增益保持恒定以确保荧光强度可比性。
【数据】仪器:iBright™ FL1500;激发滤光片:530–550 nm;培养温度:30°C;培养时间:5天;培养基:PDA + UU;原文未详述其他参数
2.5 mCherry表达的流式细胞术
丝状真菌的流式细胞术先前已在确定的基于孢子的条件下得到证明。具体而言,收获米曲霉孢子并悬浮在磷酸盐缓冲盐水(PBS)中,通过70 μm EASYstrainer(Greiner Bio-One)过滤以去除菌丝片段和聚集体。所得孢子悬浮液使用配备Y615–H(PE–Texas Red)通道的NovoCyte Quanteon流式细胞仪分析。为避免偏差,数据采集期间不应用门控。每个构建体分析三个生物学重复,每个重复包含>10,000个单细胞事件。对于单细胞荧光分布的可视化,将流式细胞术数据(FCS文件)导入FlowJo™ v10.8软件(BD Life Sciences),并将对应于相同构建体的重复分组并连接(“Group → Concatenate”)以生成组合数据集。每个重复最多随机子采样10,000个事件以确保构建体间的平衡代表性。原始荧光值在绘图前进行log10转换[log10(value + 1)]。小提琴图显示每个构建体的完整单细胞荧光分布,内部箱线图表示中位数和四分位距。为量化总体表达水平,首先基于FSC-A vs. FSC-H对单细胞群体进行门控以排除双联体和聚集体。PBS用作阴性背景对照。使用WT(阴性)和阳性(ΔT)参考菌株定义Y615通道上的荧光门,并统一应用于所有构建体。对于每个生物学重复,计算亲本事件的频率(%阳性细胞)和几何平均荧光强度(MFI),然后将荧光值汇总为积分平均荧光强度(iMFI)指标:iMFI = MFI × (%阳性细胞/100)。该指标同时捕获表达强度和群体一致性,提供流式细胞术研究中广泛使用的稳健集中趋势度量。条形图汇总重复iMFI值的均值±SD(n = 3),成对统计比较使用Welch双样本t检验,将每个构建体与阳性(ΔT)对照菌株进行比较。
【数据】孢子过滤:70 μm;流式细胞仪:NovoCyte Quanteon;通道:Y615–H(PE–Texas Red);生物学重复:n = 3;每个重复事件数:>10,000;软件:FlowJo™ v10.8;荧光转换:log10(value + 1);子采样:每重复最多10,000事件;统计方法:Welch双样本t检验;原文未详述其他参数
2.6 RNA提取、cDNA合成和RT-qPCR通读分析
从琼脂平板刮取菌丝体并转移到预冷的研钵和研杵中,然后充分匀浆以破坏真菌细胞壁。使用RNeasy Plant Mini Kit(Qiagen)按照制造商对丝状真菌的说明从研磨的菌丝材料中提取总RNA。该程序包括柱上DNase I处理以消除残留基因组DNA。经过连续洗涤步骤后,RNA在无RNase水中洗脱,使用NanoDrop分光光度计定量,评估纯度,并在−80 °C保存直至使用。cDNA合成使用100 ng总RNA和iScript cDNA Synthesis Kit(Bio-Rad)按照制造商说明进行。mCherry、eGFP和内参基因β-微管蛋白的转录水平通过TaqMan qPCR使用定制寡核苷酸探针(IDT,见Table S6)和TaqMan Gene Expression Assays(Applied Biosystems,Thermo Fisher Scientific)定量。反应在96孔板中组装并在QuantStudio实时PCR系统(Thermo Fisher Scientific)上在标准循环条件下运行。包括无RT和无模板对照以监测基因组污染。
【数据】RNA提取试剂盒:RNeasy Plant Mini Kit;DNase I:柱上处理;cDNA合成RNA量:100 ng;cDNA合成试剂盒:iScript cDNA Synthesis Kit;qPCR方法:TaqMan;内参基因:β-微管蛋白;qPCR仪器:QuantStudio;保存温度:−80°C;原文未详述其他参数
研究结果
3.1 米曲霉中3′终止子的实验评估
为捕获与米曲霉相关的3′端结构的多样性,我们组装了15个终止子的面板(Table 1),并根据它们与宿主的系统发育相关性及其预期设计角色进行分组。(i) 密切相关的曲霉终止子:来自构巢曲霉的Ttef1、TtrpC和TxlnA,其中Ttef1和TtrpC广泛用于丝状真菌生物技术。(ii) 中等相关的丝状真菌终止子:来自产黄青霉的TactA、Toat1、TpenDE和Ttif35;来自里氏木霉的Tpdc和Txyn1;以及来自Hypocrea lixii的TmutA。这些代表与曲霉进化距离中等的丝状子囊菌终止子。大多数这些元件(除Ttif35外)源自氨基酸代谢、碳水化合物加工或次级代谢途径中高表达的基因,并作为活跃转录位点的代表性3′区域纳入。(iii) 远缘真菌终止子:来自酿酒酵母的Tcyc1提供了跨物种可移植性的远系统发育比较器。(iv) 合成最小终止子:Tsyn07、Tsyn15、Tsyn25和Tsyn27,最初在酿酒酵母中开发为短AT富集基序,在此测试以探究紧凑、序列最小化元件在米曲霉中的表现。
为量化体内终止子性能,我们设计了模块化双报告构建体(图1)。强组成型启动子(Ao_0583)及其上游激活序列(UAS)驱动单个转录单元,包含mCherry、候选终止子(T_test)和eGFP,随后是表征良好的TamyB终止子。启动子–UAS模块和TamyB终止子先前已有描述。该布局允许独立量化蛋白表达(通过mCherry荧光)和转录通读(通过eGFP转录本/mCherry转录本)。作为对照,我们使用(i)野生型菌株(阴性对照),(ii)缺少测试终止子的构建体(ΔT,阳性对照)。所有盒均作为单拷贝整合在米曲霉的同一位点(chro2-2)以最小化位置变异。
【数据】终止子数量:15个;启动子:Ao_0583;报告基因:mCherry、eGFP;对照终止子:TamyB;整合位点:chro2-2;拷贝数:单拷贝;对照菌株:WT(阴性)、ΔT(阳性);原文未详述其他参数

3.2 终止子的功能表征揭示表达和转录终止的协调控制
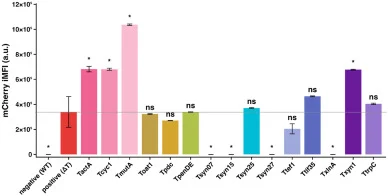
所有菌株在PDA–UU琼脂平板上30 °C培养5天后成像并收获分生孢子悬浮液以确保可比的发育阶段。在530–550 nm激发下的菌落荧光成像显示终止子构建体间报告信号存在显著差异(Fig. S1)。为量化这些差异,来自相同菌落的分生孢子悬浮液通过流式细胞术分析(原始散点图见Fig. S2)。完整(未门控)Y615–H荧光分布的小提琴图展示菌株间的总体荧光景观(Fig. S3),iMFI值用于量化mCherry表达(图2,Table S1)。终止子身份强烈影响报告表达,在整个集合中产生超过五倍的iMFI变异(单因素方差分析,p < 10−4)。使用ΔT构建体作为功能基线(iMFI ≈ 3.40 × 10⁵),根据相对iMFI值将终止子分为三个表达类别:高、中(ΔT水平)和低。高表达组包括TmutA(H. lixii)、TactA(P. chrysogenum)、Txyn1(T. reesei)和Tcyc1(S. cerevisiae)。其中,TmutA显示最高表达水平(∼1.05 × 10⁶),而TactA、Txyn1和Tcyc1显示相当的荧光强度(∼6.8–7.0 × 10⁵),均明显超过其他构建体观察到的水平。中等表达组包括TpenDE(P. chrysogenum)、Tsyn25、TtrpC(A. nidulans)、Ttif35(P. chrysogenum)和Toat1(P. chrysogenum),产生高于ΔT基线的中等荧光信号(∼3.0–4.7 × 10⁵)。相反,Ttef1(A. nidulans)和Tpdc(T. reesei)显示相对较低的荧光水平(∼2.0–3.0 × 10⁵),因此被归类为低表达终止子。TxlnA(A. nidulans)和最小合成终止子(Tsyn07、Tsyn15、Tsyn27)产生的荧光值接近野生型背景,表明在测试条件下几乎没有可检测活性。值得注意的是,Tsyn25是唯一显示可检测活性的合成终止子,产生清晰的mCherry阳性群体和中等表达(∼3.8 × 10⁵),表明紧凑合成终止子尽管序列长度减少仍可保留可测量的终止活性。有趣的是,常用的真菌终止子如TtrpC和Ttef1在该系统中并未排名最强。
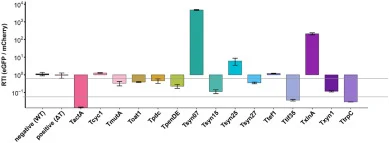
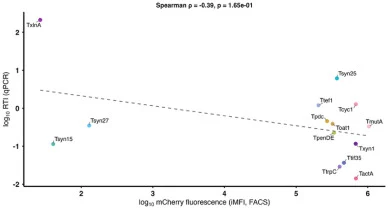
除贡献于mRNA稳定性和总蛋白产量外,终止子还应确保完全转录终止并防止转录通读进入相邻基因——这是多基因构建体中的关键要求,其中每个盒的独立表达是必需的。为理解这一点,我们最初尝试从下游量化GFP荧光。然而,大多数构建体中GFP信号接近背景。这反映了报告架构的约束:mCherry开放阅读框(ORF)后的终止密码子导致核糖体脱离,且在mCherry和eGFP之间未包含任何翻译重起始(例如内部核糖体进入位点、IRES样元件),即使下游ORF被转录也阻止其翻译。迄今为止尚未报道米曲霉的实验验证真菌IRES。因此,终止效率在RNA水平使用RT-qPCR而非GFP荧光量化。因此,我们进行RT–qPCR以检查转录终止效率。归一化转录水平的条形图(Fig. S4,Table S2)揭示终止子间上游(mCherry)和下游(eGFP)丰度的显著差异,RTI计算并显示在图3中。如预期,缺少终止子的ΔT构建体显示可比的mCherry和eGFP转录水平,产生RTI ≈ 0.95,与盒的架构完全一致。野生型对照对mCherry和eGFP转录本均保持背景水平,表达与无RT/无模板对照相当。基于RTI分布,终止子分为三类:高效(RTI < 0.1)、中等高效(0.1 ≤ RTI < 1)和弱(RTI ≥ 1)。高效终止组包括TactA(P. chrysogenum)、TtrpC(A. nidulans)和Ttif35(P. chrysogenum),所有这些产生高上游mCherry转录水平且下游eGFP积累极少,有效阻止RNA聚合酶进入下游基因。第二组显示中等终止,具有中等上游表达和有限但可检测的下游转录本积累,包括Tsyn15(∼0.11)和Txyn1(T. reesei;∼0.12),它们处于该组下边界并接近高效阈值,随后是TpenDE(P. chrysogenum)、TmutA(H. lixii)、Tsyn27、Toat1(P. chrysogenum)和Tpdc(T. reesei)。相反,Ttef1(A. nidulans)、Tcyc1(S. cerevisiae)和Tsyn25观察到通读,显示GFP相对于mCherry升高(RTI ≥ 1)。TxlnA(A. nidulans)和Tsyn07显示极高的RTI值(分别约212和约4150)。这些终止子允许大量聚合酶进展进入下游ORF。值得注意的是,表达强度和终止效率在终止子间并非严格相关。相关分析(图4)揭示RTI与荧光之间仅存在弱的、不显著的负相关关系(Spearman ρ = −0.39,p = 0.165)。例如,Tcyc1支持强报告表达但终止效率弱,而TactA结合了强表达和高效终止。
【数据】培养温度:30°C;培养时间:5天;培养基:PDA–UU;激发波长:530–550 nm;ΔT基线iMFI:3.40 × 10⁵;TmutA iMFI:∼1.05 × 10⁶;TactA/Txyn1/Tcyc1 iMFI:∼6.8–7.0 × 10⁵;中等表达组iMFI:∼3.0–4.7 × 10⁵;低表达组iMFI:∼2.0–3.0 × 10⁵;Tsyn25 iMFI:∼3.8 × 10⁵;ΔT RTI:≈0.95;高效终止阈值:RTI < 0.1;中等终止阈值:0.1 ≤ RTI < 1;弱终止阈值:RTI ≥ 1;Tsyn15 RTI:∼0.11;Txyn1 RTI:∼0.12;TxlnA RTI:∼212;Tsyn07 RTI:∼4150;Spearman ρ:−0.39;p值:0.165;单因素ANOVA p值:< 10−4
3.3 终止子在不同报告系统和碳源中的性能
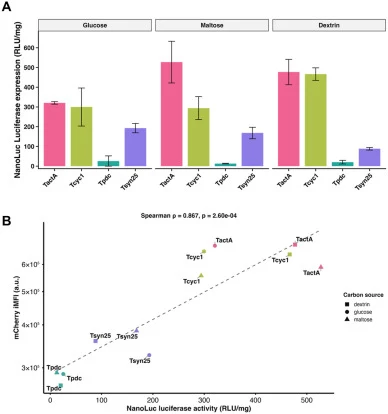
为评估终止子性能是否依赖于报告系统,我们使用分泌型NanoLuc荧光素酶报告基因测试了代表性终止子(TactA、Tcyc1、Tsyn25、Tpdc)。在三种碳源(葡萄糖、麦芽糖、糊精)下,携带不同终止子的米曲霉菌株培养上清液中分泌型NanoLuc荧光素酶活性如图5A所示。值报告为相对于ΔT对照的倍数变化。在葡萄糖条件下,TactA和Tpdc显示低分泌活性(分别为ΔT的∼0.3和∼0.5倍),而Tcyc1和Tsyn25显示较高活性(分别为∼1.2和∼1.0倍)。在麦芽糖条件下,TactA保持低活性(∼0.3倍),Tpdc增加至∼0.8倍,Tcyc1和Tsyn25分别显示∼1.5和∼1.3倍。在糊精条件下,TactA仍低(∼0.4倍),Tpdc为∼0.7倍,Tcyc1和Tsyn25分别为∼1.4和∼1.1倍。这些结果表明终止子性能排名在三种碳源间基本稳健,尽管绝对活性因碳源而异。
【数据】报告基因:分泌型NanoLuc;碳源:葡萄糖、麦芽糖、糊精(20 g/L);葡萄糖下TactA:∼0.3倍ΔT;葡萄糖下Tpdc:∼0.5倍ΔT;葡萄糖下Tcyc1:∼1.2倍ΔT;葡萄糖下Tsyn25:∼1.0倍ΔT;麦芽糖下TactA:∼0.3倍ΔT;麦芽糖下Tpdc:∼0.8倍ΔT;麦芽糖下Tcyc1:∼1.5倍ΔT;麦芽糖下Tsyn25:∼1.3倍ΔT;糊精下TactA:∼0.4倍ΔT;糊精下Tpdc:∼0.7倍ΔT;糊精下Tcyc1:∼1.4倍ΔT;糊精下Tsyn25:∼1.1倍ΔT
3.4 通过3′RACE进行polyadenylation位点定位
通过3′快速扩增cDNA末端(3′RACE)进行polyadenylation位点定位,揭示高效终止子具有聚焦切割位点、连续poly(A)尾和可识别的A[AT]TAAA类似基序及中度AU富集上游区域,而弱终止子显示分散切割和稀疏上游序列元件。TactA中经典AATAAA六聚体的靶向破坏未显著损害表达或终止效率,表明当存在AU富集上游序列元件时,经典PAS并非严格必需。终止子性能排名在三种碳源间稳健,并使用分泌型NanoLuc荧光素酶报告基因确认,表明功能行为在很大程度上是序列内在的。
【数据】方法:3′RACE;基序:A[AT]TAAA类似基序;突变:TactA中AATAAA六聚体靶向破坏;碳源:三种(葡萄糖、麦芽糖、糊精);原文未详述其他具体数值
讨论与解读
本研究证明异源3′终止子在米曲霉中具有功能。15个终止子面板中观察到的mCherry表达超过5倍变异和RTI超过50倍范围表明,终止子选择是真菌表达构建体中的重要设计变量——其影响与启动子选择相当,而后者在米曲霉合成生物学文献中受到更多关注。终止效率仅与蛋白水平荧光弱相关,而其影响更强烈地通过mRNA丰度传递。这表明高蛋白输出和高效转录终止并非必然关联的特性,终止子可被选择以独立优化任一参数。例如,来自酿酒酵母的Tcyc1支持强mCherry表达但表现出差的终止效率,使其适用于单基因构建体但在多盒配置中可能有问题。相反,来自构巢曲霉的TtrpC实现了高效终止和中等表达。TmutA、TactA和Txyn1被鉴定为兼具高表达和高效终止的终止子,使它们对米曲霉多基因途径工程特别有价值,其中两种特性同时需要。通过3′RACE获得的polyadenylation图谱为这些功能观察提供了机制支持。
编译者解读:该研究填补了丝状真菌终止子系统性表征的空白,方法学上双报告+RTI的设计巧妙解耦了表达与终止两个维度。最实用的发现是TmutA/TactA/Txyn1可作为多基因途径的优选终止子,而Ttef1/Tcyc1的"翻车"提醒我们跨物种元件不能想当然。局限在于仅测试15个元件、单一整合位点,且未验证多盒串联场景下的实际效果。对合成生物学家而言,这意味着终止子应像启动子一样被纳入标准化元件库进行经验表征。
参考来源
期刊:Synthetic and Systems Biotechnology, 2026
DOI: 10.1016/j.synbio.2026.04.033
DOI: 10.1016/j.synbio.2026.04.033