来源:Metabolic engineering of Yarrowia lipolytica Po1f for efficient production of citric acid(Chemical Engineering Science)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
柠檬酸是全球需求量最大的生物基产品之一,年市场规模约259万吨。传统生产依赖黑曲霉发酵蔗糖和糖蜜,而解脂耶氏酵母因碳源谱广、耐低pH和耐杂质等优势成为有潜力的替代宿主。本研究在解脂耶氏酵母Po1f线粒体中构建反向乙醛酸分流(rGS),通过理性设计苹果酸硫激酶连接肽、迭代筛选高拷贝异柠檬酸裂解酶、以及四条代谢工程优化策略,最终使柠檬酸滴度较出发菌株提高9.1倍,并在玉米秸秆水解液中展现出优异的生产性能。
研究背景
柠檬酸在化妆品、制药、食品、聚合物生产和环境修复等领域应用广泛。2022年全球柠檬酸市场约达259万吨,且呈逐年增长趋势。目前商业柠檬酸主要由黑曲霉以蔗糖和糖蜜为底物生产。解脂耶氏酵母同样可用于柠檬酸生产,且可利用甘油和油脂等更广泛的碳源,对低pH、高浓度碳源和杂质的耐受性也优于黑曲霉,其培养过程更易于放大和自动化。
柠檬酸主要通过糖酵解和TCA循环合成。然而,过表达糖酵解和TCA循环中的限速酶(如丙酮酸激酶、磷酸果糖激酶和柠檬酸合酶)并不能提高柠檬酸产量。原因在于这些途径受到严格调控——柠檬酸和ATP对磷酸果糖激酶产生反馈抑制,从而限制柠檬酸合成。相比之下,构建TCA循环补充途径是绕过这些调控瓶颈的可行策略。
反向乙醛酸分流(rGS)通过三步酶促反应将苹果酸和琥珀酸转化为异柠檬酸:苹果酸硫激酶(MTK)将苹果酸转化为苹果酰-CoA,苹果酰-CoA裂解酶(MCL)将其裂解为乙醛酸和乙酰-CoA,异柠檬酸裂解酶(ICL)则催化乙醛酸与琥珀酸缩合生成异柠檬酸。本研究以解脂耶氏酵母Po1f为宿主,验证该策略增强柠檬酸合成的可行性。
研究方法
2.1 菌株与生长培养基
大肠杆菌DH5α用于质粒构建和扩增。大肠杆菌的培养基和生长条件已有文献描述。酵母生长所需的营养丰富培养条件使用YPD培养基,组成为10 g/L酵母提取物、20 g/L蛋白胨和20 g/L葡萄糖。该培养基也用于rGS构建过程中的菌株筛选。转化子的筛选使用YNBD(0.67%无氨基酸酵母氮源基础培养基)补充20 g/L葡萄糖。固体培养基通过加入20 g/L琼脂制备。需要时,亮氨酸和尿嘧啶以终浓度各100 mg/L添加到培养基中。柠檬酸生产培养基命名为YNBDca,组成为YNB(0.17%无氨基酸和无硫酸铵的酵母氮源基础),补充适当浓度的硫酸铵和葡萄糖或甘油。YNBDca培养基通过添加三种不同浓度的金属离子进行优化,即Co²⁺、Mn²⁺和Ca²⁺。其终浓度如下:Co²⁺ 0.25、0.5、0.75 mmol/L;Mn²⁺ 1.5、2、2.5 mmol/L;Ca²⁺ 1.5、2、2.5 mmol/L。同时,以不添加金属离子的培养基作为对照。优化碳氮比(C/N)时,硫酸铵的添加量分别为0.5、1、1.5、2和2.5 g/L。实验在250 mL摇瓶中进行,装液量50 mL,接种预培养物(初始OD600 = 0.01)。摇瓶在220 rpm、30°C的旋转摇床中培养。预培养在装有5 mL YPD培养基的试管中启动。每个菌株独立培养三个重复。
【数据】培养基:YPD(10 g/L酵母提取物、20 g/L蛋白胨、20 g/L葡萄糖);筛选培养基:YNBD+20 g/L葡萄糖;CA生产培养基:YNBDca;金属离子浓度:Co²⁺ 0.25/0.5/0.75 mmol/L,Mn²⁺ 1.5/2/2.5 mmol/L,Ca²⁺ 1.5/2/2.5 mmol/L;硫酸铵:0.5/1/1.5/2/2.5 g/L;初始OD600:0.01;转速:220 rpm;温度:30°C;装液量:50 mL/250 mL
2.2 DNA操作
用于rGS构建的基因包括:来自Methylococcus capsulatus的苹果酸硫激酶(MTK)编码基因sucC和sucD,来自Rhodobacter sphaeroides的苹果酰-CoA裂解酶(MCL)编码基因mcl1,以及来自解脂耶氏酵母的异柠檬酸裂解酶(YICL)编码基因icl1或来自大肠杆菌的aceA(EICL)。为进一步增强柠檬酸生产,选取了来自解脂耶氏酵母的柠檬酸转运蛋白(Yhm2p)编码基因YALI0B10736g和腺苷单磷酸脱氨酶(AMPD)编码基因amd1,以及来自酿酒酵母的苹果酸转运蛋白(Dic1p)编码基因YLR348C、丙酮酸羧化酶(PYC)编码基因pyc2和苹果酸脱氢酶(MDH)编码基因mdh3。异源目标基因片段经密码子优化后由上海生工生物工程有限公司(中国)合成。来自解脂耶氏酵母的天然目标基因片段通过PCR以菌株Po1f基因组为模板扩增。PCR反应使用Yeasen(上海,中国)提供的2 × Hieff Canace Plus PCR Master Mix(含染料)。质粒pINA1312和pINA1269携带强hp4d启动子和XPR2终止子。限制性酶切位点Pml I和BamHⅠ位于启动子和终止子之间。质粒rDNA-HUH作为解脂耶氏酵母的整合型表达载体。该质粒携带的rDNA序列可在解脂耶氏酵母基因组的特定位点发生同源重组,实现目标基因的稳定整合和后续表达。其结构还包括hisG-URA3-hisG循环型标记(图S1)。rDNA 5′端与hisG之间的EcoR I限制性位点用于基因表达。通过构建具有相同启动子和终止子的表达盒来表达一个或多个基因,随后将其串联插入上述质粒的限制性位点。所有质粒通过一步克隆法将载体骨架与相应片段组合而成,使用ClonExpress II One Step Cloning Kit(诺唯赞,南京,中国)。所得质粒经线性化后使用Frozen-EZ Yeast Transformation II Kit(Zymo Research, Orange, CA)导入解脂耶氏酵母感受态细胞。其中,质粒pINA1312和pINA1269通过Not I、Spe I或EcoR Ⅰ线性化,质粒rDNA-HUH通过Ned Ⅰ线性化。转化子在YNBD平板上筛选,并使用克隆的基因组DNA作为模板进行诊断PCR验证。为回收URA3筛选标记以进行进一步的菌株工程,在补充2 g/L 5-氟乳清酸的YPD平板上进行反向筛选。本研究中使用的引物和质粒见表S1和S2。本研究中使用的菌株见表1。
【数据】菌株:大肠杆菌DH5α(质粒构建)、解脂耶氏酵母Po1f(表达宿主);质粒:pINA1312、pINA1269、rDNA-HUH;启动子:hp4d;终止子:XPR2;筛选标记:URA3、Hygr;反向筛选:2 g/L 5-氟乳清酸;限制性位点:Pml I、BamHⅠ、Not I、Spe I、EcoR Ⅰ、Ned Ⅰ
2.3 荧光定量PCR
细胞用1.5 mL无菌水洗涤2–3次,用滤纸吸去多余水分。随后将细胞沉淀转移至离心管中。向管中加入预先浸泡在无菌无酶水中的小钢珠,随后在液氮中快速冷冻。样品在高通量组织研磨仪(宁波新芝生物科技股份有限公司,中国)中以35 Hz研磨40 s,立即转移至液氮中快速冷冻,该过程重复五次。使用RNA提取纯化试剂盒(上海生工生物工程有限公司,中国)提取RNA。cDNA合成体系(20 μL)通过混合1 μL总RNA、4 μL 5 × TransScript Uni All-in-One Super Mix和1 μL gDNA Remover制备。PCR程序包括50°C孵育5 min生成单链cDNA,随后85°C加热5 sec使酶失活。所得单链cDNA作为定量分析的模板。qPCR反应体系(20 μL)包括1 μL cDNA、正反向引物各0.4 μL和10 μL 2 × perfectStart Green qPCR SuperMix。热循环条件如下:94°C初始变性30 sec,随后42个循环,包括94°C变性5 sec、55°C退火15 sec和72°C延伸10 sec。qPCR数据采用2−△△Ct方法分析以确定相对倍数变化。肌动蛋白基因作为内参。引物列表见表S3。上述分析进行三次重复以确保技术可重复性。
【数据】研磨频率:35 Hz;研磨时间:40 s;重复次数:5次;cDNA合成:50°C 5 min,85°C 5 sec;qPCR:94°C 30 sec初始变性,42个循环(94°C 5 sec,55°C 15 sec,72°C 10 sec);分析方法:2−△△Ct;内参基因:肌动蛋白
2.4 荧光分析
为筛选和成像目的,将细胞置于显微镜载玻片上,使用配备双通道光电倍增管的Leica DMi8显微镜(CLSD-2SS, Thorlabs)共聚焦系统进行可视化。样品使用1.4NA × 100油浸物镜在488 nm或520 nm波长下照明。荧光发射在500–530 nm或595–635 nm范围内捕获。
【数据】激发波长:488 nm或520 nm;发射范围:500–530 nm或595–635 nm;物镜:1.4NA × 100油浸
2.5 线粒体蛋白和胞质蛋白的提取
酵母线粒体提取使用市售专用试剂盒(百浩生物科技有限公司,中国)。操作步骤如下:收集1∼5 mL新鲜酵母培养物(含≤ 5 × 10⁷细胞),4°C、1000 × g离心5 min。酵母细胞依次用双蒸水和山梨醇缓冲液各洗涤一次,弃上清。然后将细胞重悬于0.5 mL山梨醇缓冲液中,加入10 mg蜗牛酶和5 μL β-巯基乙醇,充分混匀。细胞在30°C水浴中孵育1–2 h,随后离心收集原生质体。所得原生质体重悬于0.5 mL原生质体裂解缓冲液中,转移至小体积玻璃匀浆器中,在冰上0°C研磨10至20次。在前述条件下离心后,取上清液,然后在4°C、16,000 × g离心10 min。上清液(原文此处截断)
【数据】培养物体积:1∼5 mL;细胞数:≤ 5 × 10⁷;离心条件:4°C、1000 × g、5 min;蜗牛酶:10 mg;β-巯基乙醇:5 μL;水浴温度:30°C;水浴时间:1–2 h;研磨次数:10–20次;超速离心:4°C、16,000 × g、10 min
研究结果
3.1 苹果酸硫激酶(MTK)和苹果酰-CoA裂解酶(MCL)在线粒体中的表达
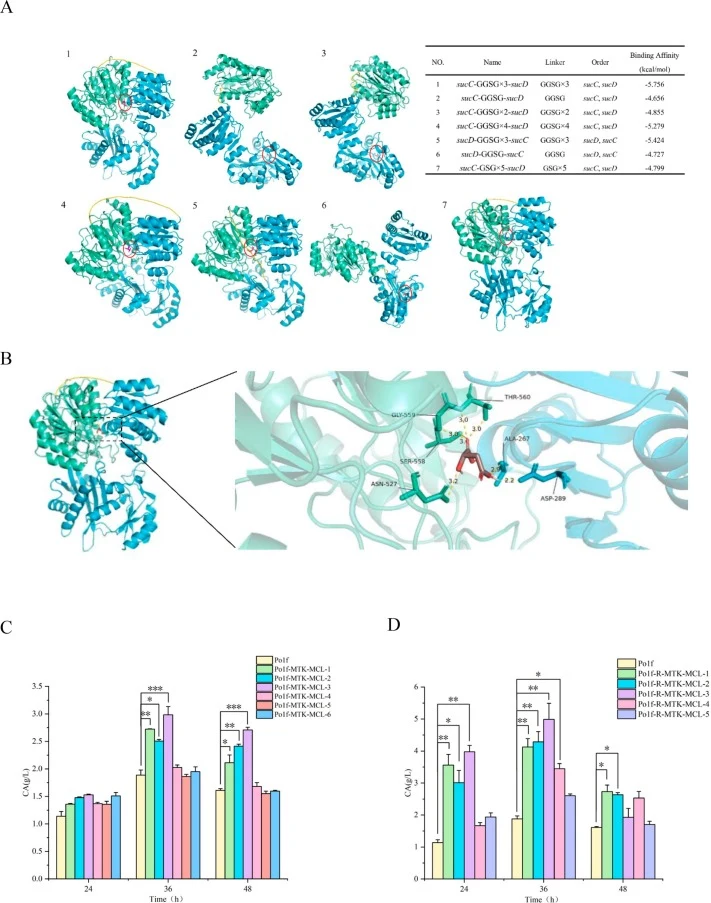
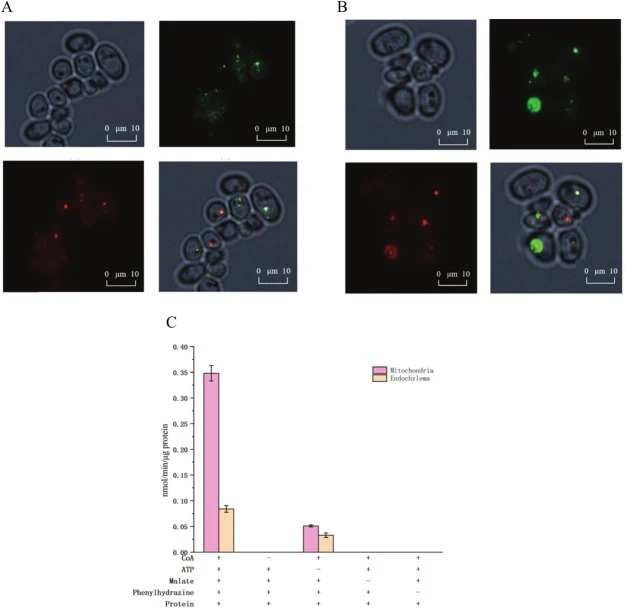
rGS的构建首先需要异源表达MTK和MCL。MTK由两个亚基sucC和sucD组成。为实现这两个亚基在解脂耶氏酵母中的融合表达,基于“GGSG”和“GSG”结构设计了多个不同长度的连接肽(图2A,连接肽设计的详细信息请参考Wang et al., 2025a)。对整个蛋白质分子进行了预测,然后分别与底物苹果酸进行对接。结果表明,当连接肽长度不足时,如少于三个“GGSG”重复,两个亚基无法充分接近以协同与底物分子相互作用。然而,当“GGSG”连接肽恰好由三个重复组成时,改变sucC和sucD的顺序仍能使它们协同与底物相互作用。此外,根据结合亲和力,选择了三种连接肽配置进行实验:sucC-GGSG × 3-sucD、sucC-GGSG × 4-sucD和sucD-GGSG × 3-sucC。所有这些配置的结合亲和力均低于−5 kcal/mol,并具有相似的底物结合位点和催化残基,包括ASN、THR等(图2B和图S2)。在MTK的N端添加了26个氨基酸的线粒体信号肽(Uniprot登录号:Q6C5F0)(以sucC-GGSG × 3-sucD为例),并在末端连接报告基因GFP。类似地,来自R. sphaeroide的MCL连接到相同的信号肽和报告基因RFP。使用两种不同的表达载体pINA1312和rDNA-HUH作为载体骨架。将MTK-GFP和MCL-RFP基因一起插入表达载体,构建了质粒pINA1312-MTK-MCL和rDNA-HUH-MTK-MCL(图S3)。将pINA1312-MTK-MCL线性化并转化到解脂耶氏酵母Po1f感受态细胞中。共选取24个单菌落进行验证,其中22个显示清晰的目标条带(图S4A)。将22个转化子全部在摇瓶中培养,在这些转化子中均可检测到绿色和红色荧光信号(数据未显示)。选取绿色和红色荧光强度均较高的6个菌株,命名为Po1f-MTK-MCL-1∼6。类似地,将质粒rDNA-HUH-MTK-MCL线性化并转化。选取24个单菌落进行验证,其中12个显示明显目标条带(图S4B),所有菌株均可检测到绿色和红色荧光信号(数据未显示)。选取绿色和红色荧光强度均较高的5个菌株,命名为Po1f-R-MTK-MCL-1∼5。为研究MTK-MCL表达是否影响柠檬酸生产,将上述菌株接种到YPD培养基中培养。如图2C和D所示,所有菌株的柠檬酸积累在36 h达到最大值,不同转化菌株之间观察到显著差异。在pINA1312-MTK-MCL转化子中,菌株Po1f-MTK-MCL-3在36 h的柠檬酸滴度达到2.9 g/L,是对照组1.9 g/L的1.5倍(图2C)。Po1f-MTK-MCL-3菌株重命名为Po1f-MTC。在rDNA-HUH-MTK-MCL转化子中,Po1f-R-MTK-MCL-3菌株在36 h的柠檬酸滴度为5.0 g/L,比对照菌株高1.6倍(图2D)。Po1f-R-MTK-MCL-3菌株重命名为Po1f-R-MTC。另外两种MTK(sucC-GGSG × 4-sucD和sucD-GGSG × 3-sucC)同样使用pINA1312进行测试;然而,它们各自转化子的柠檬酸滴度始终低于Po1f-MTC(图S5)。MTK-MCL表达如何促进柠檬酸积累增加?为解决这个问题,研究了MTK和MCL的亚细胞定位和活性。将活化培养24 h后的菌株Po1f-MTC和Po1f-R-MTC在共聚焦荧光显微镜下观察。结果显示,绿色和红色荧光斑点区域均可清晰检测到(图3A和B),表明MTK和MCL被运输到线粒体。然而,在细胞质中也观察到荧光信号。此外,验证了线粒体和细胞质中MTK-MCL的活性。如图3C所示,加入ATP后,在线粒体和细胞质中均清晰观察到MTK-MCL偶联活性。尽管细胞质活性相对较低,但上述菌株中观察到的柠檬酸积累增加表明rGS可能在细胞质中已功能性建立。ICL是rGS中的第三个关键酶,是一种可逆酶。虽然ICL主要定位在过氧化物酶体中,但其在细胞质中的存在可能通过过氧化物酶体自噬和降解等过程产生。然而,细胞质rGS对柠檬酸生产的有限贡献表明,需要将ICL靶向表达在线粒体中,以增强通过该途径的代谢通量。
【数据】连接肽配置:sucC-GGSG×3-sucD、sucC-GGSG×4-sucD、sucD-GGSG×3-sucC;结合亲和力:< −5 kcal/mol;信号肽:26个氨基酸(Uniprot: Q6C5F0);pINA1312转化子验证:24个单菌落中22个有目标条带;rDNA-HUH转化子验证:24个单菌落中12个有目标条带;Po1f-MTK-MCL-3 CA滴度:2.9 g/L(36 h),对照1.9 g/L,提高1.5倍;Po1f-R-MTK-MCL-3 CA滴度:5.0 g/L(36 h),提高1.6倍;培养时间:24 h(荧光观察)、36 h(CA最大积累)
3.2 异柠檬酸裂解酶(ICL)在线粒体中的表达
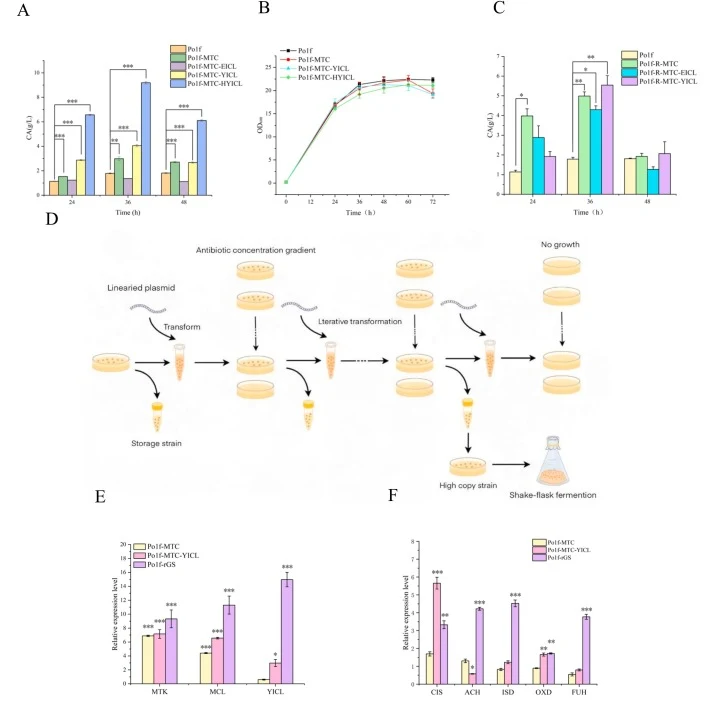
分别过表达或异源表达了来自解脂耶氏酵母(YICL)和大肠杆菌(EICL)的异柠檬酸裂解酶基因。使用的线粒体信号肽与上述MTK和MCL表达所用的相同。对于ICL表达载体的构建,同样使用pINA1312和rDNA-HUH作为载体骨架,同时表达潮霉素抗性基因(Hygr)作为高拷贝筛选标记。质粒构建过程见材料与方法及补充材料图S6–7。将构建的质粒pINA1312-YICL-Hygr和pINA1312-EICL-Hygr分别转化到菌株Po1f-MTC中,获得菌株Po1f-MTC-YICL和Po1f-MTC-EICL。将构建的质粒rDNA-HUH-YICL-Hygr和rDNA-HUH-EICL-Hygr分别转化到菌株Po1f-R-MTC中,获得菌株Po1f-R-MTC-YICL和Po1f-R-MTC-EICL。菌株构建过程见材料与方法及补充材料图S8。结果显示,Po1f-MTC-YICL在36 h的柠檬酸滴度为4.0 g/L,比Po1f-MTC高0.3倍(图4A)。然而,EICL的异源表达并未如预期增加柠檬酸产量。利用质粒上Hygr标记的特性,继续构建高拷贝表达YICL的菌株Po1f-MTC-YICL。目标基因的拷贝数与转化菌株耐受的抗生素浓度成正比。因此,本研究采用迭代转化方法筛选高拷贝表达YICL的菌株,如图4D所示(详细步骤请参考补充材料)。经过多轮迭代和筛选,菌株Po1f-MTC-HYICL的潮霉素抗性从300 µg/mL提高到1200 µg/mL,其在YDP培养基上36 h的柠檬酸积累达到9.2 g/L,比Po1f-MTC-YICL高1.3倍,比初始菌株Po1f高4.2倍(图4A)。此外,OD600值略有下降(图4B)。这些结果表明,ICL的高表达导致rGS的更好改善,因此解脂耶氏酵母的代谢更倾向于柠檬酸合成。Po1f-MTC-HYICL重命名为Po1f-rGS用于后续实验。与pINA1312/Po1f-MTC系统不同,在rDNA-HUH/Po1f-R-MTC系统的高ICL拷贝筛选过程中,最高潮霉素浓度仅达到500 mg/mL。菌株Po1f-R-MTC-YICL在36 h的柠檬酸滴度为5.2 g/L(图4C)。尽管与菌株Po1f-R-MTC相比显示出轻微改善,但其性能不及菌株Po1f-MTC-HYICL。类似地,EICL的异源表达(原文此处截断)
【数据】YICL来源:解脂耶氏酵母;EICL来源:大肠杆菌;Po1f-MTC-YICL CA滴度:4.0 g/L(36 h),比Po1f-MTC高0.3倍;Po1f-MTC-HYICL潮霉素抗性:从300 µg/mL提高至1200 µg/mL;Po1f-MTC-HYICL CA滴度:9.2 g/L(36 h),比Po1f-MTC-YICL高1.3倍,比Po1f高4.2倍;Po1f-R-MTC-YICL CA滴度:5.2 g/L(36 h);rDNA-HUH系统最高潮霉素浓度:500 mg/mL
3.3 代谢途径优化策略与结果
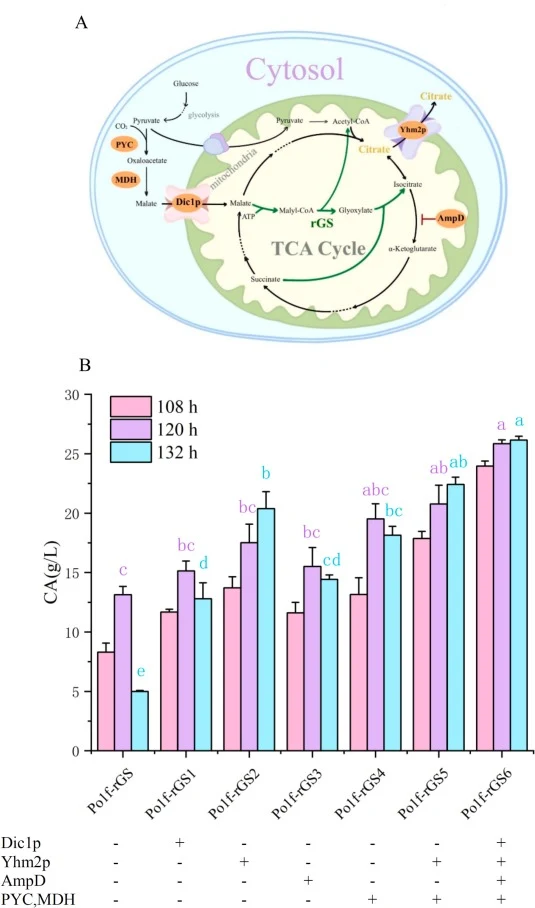
在成功建立rGS的基础上,采用了四种代谢工程策略进一步提高柠檬酸产量(图5A):促进苹果酸进入线粒体、促进柠檬酸从线粒体输出、增强TCA循环通量以及减少副产物积累。具体而言,选取了来自酿酒酵母的苹果酸转运蛋白Dic1p编码基因YLR348C、丙酮酸羧化酶编码基因pyc2和苹果酸脱氢酶编码基因mdh3,以及来自解脂耶氏酵母的柠檬酸转运蛋白Yhm2p编码基因YALI0B10736g和腺苷单磷酸脱氨酶AMPD编码基因amd1。通过在不同组合中过表达这些基因,构建了一系列工程菌株。图5B显示了不同代谢途径优化后菌株的柠檬酸滴度。经过多轮代谢工程改造,最终获得菌株Po1f-rGS6,其柠檬酸产量较Po1f-rGS进一步提升。
【数据】优化策略数:4种;目标基因:YLR348C(Dic1p)、pyc2(PYC)、mdh3(MDH)、YALI0B10736g(Yhm2p)、amd1(AMPD);最终菌株:Po1f-rGS6
3.4 菌株Po1f-rGS6的发酵性能
以70 g/L葡萄糖为底物,在摇瓶发酵中比较了Po1f-rGS6与原始菌株Po1f的柠檬酸产量(图6A)和OD600(图6B)。以甘油为底物时,同样比较了Po1f-rGS6与原始菌株Po1f的柠檬酸产量(图6C)和OD600(图6D)。最终菌株Po1f-rGS6在葡萄糖上培养时柠檬酸滴度比Po1f菌株高9.1倍,在甘油上培养时高7.9倍。通过优化发酵条件,实现了83.3 g/L的柠檬酸滴度和0.62 g/g的产率。
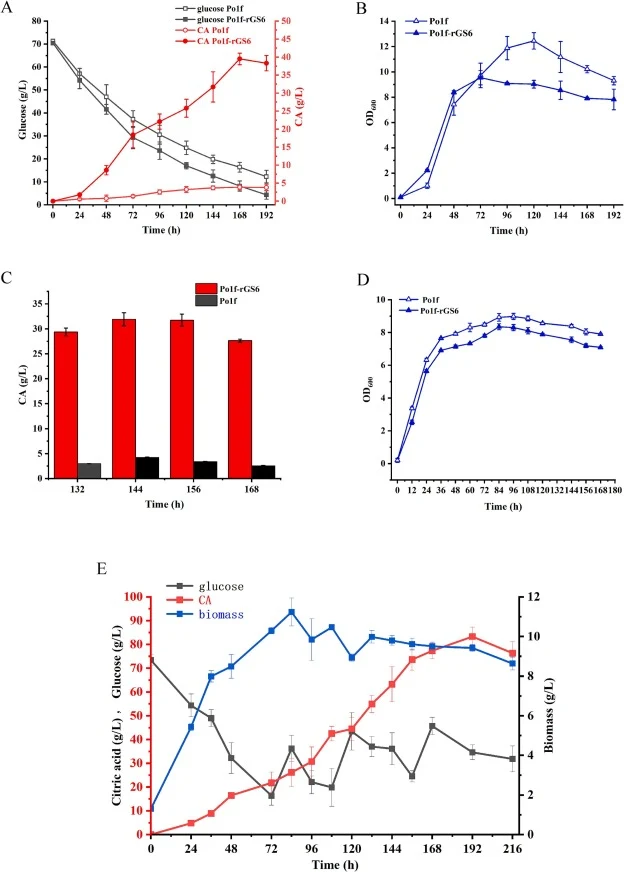
【数据】底物:70 g/L葡萄糖或甘油;Po1f-rGS6 vs Po1f CA滴度倍数:葡萄糖上9.1倍,甘油上7.9倍;优化后CA滴度:83.3 g/L;产率:0.62 g/g
3.5 以玉米秸秆水解液为底物的发酵
同时,经过适应性进化后,Po1f-rGS6在玉米秸秆水解液中也展现出优异的生产性能。图7A显示了Po1f-rGS6以玉米秸秆水解液为底物在摇瓶发酵中的表现。图7B比较了适应性进化菌株ad-rGS6与原始菌株as-rGS6以玉米秸秆水解液为底物的发酵参数。
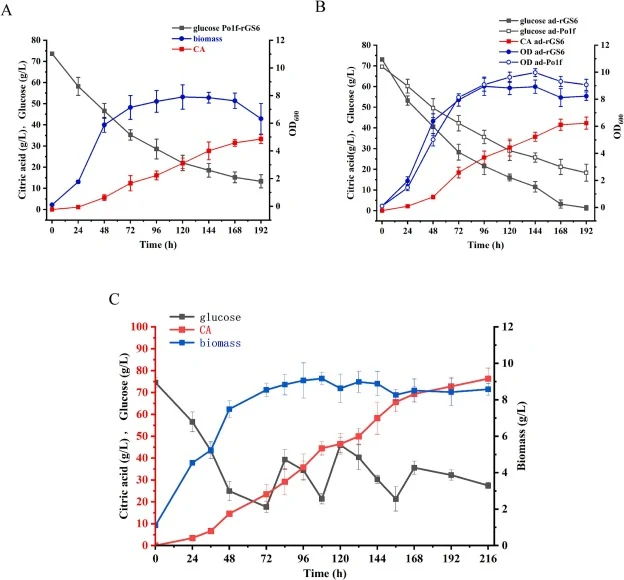
【数据】底物:玉米秸秆水解液;菌株:ad-rGS6(适应性进化)vs as-rGS6(原始);具体数值:原文未详述
讨论与解读
rGS的第一个关键酶是MTK,负责将苹果酸转化为苹果酰-CoA。自然界中许多微生物具有该酶活性,但极少表现出高水平活性。Mainguet等在大肠杆菌中表达了20多种MTK同源蛋白,仅来自M. capsulatus的蛋白显示出高活性。在真菌中,MTK对苹果酸的降解作用在T. reesei中已得到证实,其敲除被应用于苹果酸生产。本研究通过融合表达策略在解脂耶氏酵母中共表达了来自M. capsulatus的MTK两个亚基SucC和SucD。连接肽通常可分为柔性、刚性和可切割三种类型,每种类型包含多种特定连接肽,连接肽内的重复单元可进一步增加其多样性。不同类型的连接肽对蛋白质功能产生不同影响。连接肽长度和柔性的理性设计不仅能增强蛋白质稳定性,还能提高催化效率和蛋白质表达水平。本研究主要考察了七种柔性连接肽配置对MTK的影响,证明连接肽长度可影响SucC和SucD对底物的协同作用。
本研究的核心贡献在于首次在解脂耶氏酵母Po1f线粒体中成功建立了完整的rGS途径。通过理性设计MTK连接肽实现两个亚基的融合表达、迭代转化筛选高拷贝ICL、以及四条代谢工程优化策略的叠加,最终使柠檬酸滴度较出发菌株提高9.1倍(葡萄糖)和7.9倍(甘油),并在玉米秸秆水解液中验证了实际应用潜力。
编译者解读:该研究在解脂耶氏酵母中构建rGS绕过TCA循环的反馈调控瓶颈,思路清晰。连接肽理性设计与迭代筛选高拷贝基因的组合策略具有较强的可移植性。不过,rGS的碳原子计量学决定了其本身不产生净碳增益——其价值在于绕过调控节点而非提高理论得率。83.3 g/L的滴度和0.62 g/g的产率距工业黑曲霉工艺仍有差距,未来需在发酵工艺放大和碳源成本优化上持续发力。
参考来源
期刊:Chemical Engineering Science, 2026
DOI: 10.1016/j.ces.2026.124512
DOI: 10.1016/j.ces.2026.124512