来源:A rapid and efficient genome editing tool in Lactococcus lactis through the coupling of CRISPR/Cas9 and homologous recombination(Food Bioscience)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
乳酸乳球菌是乳制品发酵的核心菌株,但菌株间基因组多态性导致发酵性能差异显著。现有高效编辑方法依赖乳链菌肽诱导型重组酶表达,仅适用于NICE兼容菌株。本研究将CRISPR/Cas9与天然同源重组耦合,在乳酸乳球菌中建立了快速高效的基因组编辑平台。通过比较三种递送策略,确定两步法效率最高(83.3%),并系统优化了同源臂长度、质粒用量、感受态细胞密度和恢复时间等关键参数,进而实现了精确点突变、大片段插入和连续基因敲除。
研究背景
乳酸菌在食品发酵中应用已有数百年历史,涵盖奶酪、酸奶、酸面团、发酵肉制品和蔬菜等。除贡献防腐、风味和质构外,乳酸菌还能产生生物活性短肽、抗菌肽和胞外多糖等有益人体健康的活性化合物。乳酸乳球菌是研究最为深入的乳酸菌物种之一,广泛用作奶酪生产的发酵剂,驱动快速产酸并促进风味形成。凭借GRAS安全status、约2.5 Mb的较小基因组、简单的中心代谢和无内毒素等优势,乳酸乳球菌已被用作微生物细胞工厂,生产膜蛋白、酶和高价值代谢物。
随着基因组测序技术的进步,研究发现乳酸乳球菌基因组因水平基因转移和基因间变异而高度多态。然而,当前用于验证这些差异基因的高效基因组编辑方法依赖于乳链菌肽诱导型重组酶表达,这限制了其在NICE兼容菌株中的应用。因此,亟需开发一种不依赖外源重组酶、适用范围更广的快速高效基因组编辑工具。
研究方法
2.1 菌株与生长条件
本研究所用菌株和质粒见表1。大肠杆菌菌株在37°C、有氧条件下于Luria-Bertani(LB)培养基中培养。乳酸乳球菌菌株常规在M17培养基(Oxoid,Basingstoke,英国)中补充0.5%(w/v)葡萄糖(GM17),于30°C静置培养。改良SA(SC)培养基按此前描述的方法制备(Jensen & Hammer,1993)。需要时,乳酸乳球菌在补充0.5%(w/v)半乳糖的M17培养基和SC培养基中于30°C静置培养。必要时,氯霉素(Sangon,中国)对乳酸乳球菌使用浓度为5 μg/mL,红霉素(Sangon,中国)对乳酸乳球菌为10 μg/mL或对大肠杆菌为250 μg/mL,壮观霉素(Sangon,中国)对乳酸乳球菌为200 μg/mL。
【数据】培养基:LB、M17、GM17、SC;温度:大肠杆菌37°C、乳酸乳球菌30°C;葡萄糖:0.5%(w/v);半乳糖:0.5%(w/v);氯霉素:5 μg/mL(乳酸乳球菌);红霉素:10 μg/mL(乳酸乳球菌)、250 μg/mL(大肠杆菌);壮观霉素:200 μg/mL(乳酸乳球菌)
2.2 分子操作
细菌基因组DNA提取使用TIANamp Bacteria DNA试剂盒(TIANGEN,中国)。大肠杆菌和乳酸乳球菌质粒提取使用SPARKeasyMiniPlasmidUltra-FastKit(SparkJade,中国)。限制性内切酶BsaI、T4多核苷酸激酶和T4 DNA连接酶按New England Biolabs(NEB)标准程序使用。其他限制性内切酶、DNA聚合酶和DNA凝胶回收试剂盒购自TransGen Biotech(北京,中国)。克隆用PCR扩增使用2×TransStart FastPfu Fly PCR SuperMix,筛选用PCR反应使用2×EasyTaq PCR SuperMix。引物由Sangon Biotech(上海)有限公司(中国)提供,列于表2。无缝克隆使用2×MultiF Seamless Assembly Mix(ABclonal Technology Co.,Ltd.,武汉,中国),按制造商方案操作。电转化入乳酸乳球菌前,无缝克隆混合物用TaKaRa MiniBEST DNA Fragment Purification Kit纯化以去除金属离子。DNA测序由Sangon Biotech(上海)有限公司(中国)完成。
【数据】试剂盒:TIANamp Bacteria DNA kit、SPARKeasyMiniPlasmidUltra-FastKit、2×TransStart FastPfu Fly PCR SuperMix、2×EasyTaq PCR SuperMix、2×MultiF Seamless Assembly Mix、TaKaRa MiniBEST DNA Fragment Purification Kit;酶:BsaI、T4多核苷酸激酶、T4 DNA连接酶
2.3 电感受态细胞的制备
将乳酸乳球菌单菌落接种至5 mL GM17中过夜培养。过夜培养物按1:50稀释至500 mL新鲜GM17中(含0.5 M蔗糖和1%(w/v)甘氨酸),培养至OD600达到0.4–0.6。随后培养物在冰上冷却10 min,4°C、6000 × g离心5 min收集菌体。菌体沉淀用25 mL冰冷电转化缓冲液(0.5 M蔗糖、10%甘油)洗涤三次,最终重悬于5 mL相同缓冲液中。50 μL分装后立即用于电转化或于−80°C保存。
【数据】接种比例:1:50;培养基体积:5 mL→500 mL;蔗糖:0.5 M;甘氨酸:1%(w/v);OD600:0.4–0.6;冰浴时间:10 min;离心条件:6000 × g、5 min、4°C;洗涤次数:3次;洗涤体积:25 mL;电转化缓冲液:0.5 M蔗糖、10%甘油;重悬体积:5 mL;分装体积:50 μL;保存温度:−80°C
2.4 电转化
电转化时,将50 μL电感受态细胞与适量供体DNA混合,若为共电转化则加入1 μg pTHCas9-galK质粒。混合物转移至预冷的2 mm电转化杯(Bio-Rad,Hercules,CA,美国)中,使用Gene Pulser Xcell(Bio-Rad)在2.5 kV、25 μF、200 Ω条件下施加单次脉冲。脉冲后3 min,向电转化杯中加入1 mL恢复培养基(GM17补充0.5 M蔗糖、20 mM MgCl₂和2 mM CaCl₂)。细胞转移至1.5 mL微量离心管中,于30°C孵育指定恢复时间。序贯电转化时,先电转化供体DNA,恢复2 h;随后细胞用1 mL冰冷电转化缓冲液洗涤三次,离心沉淀,重悬于50 μL新鲜缓冲液中,之后电转化pTHCas9并进行第二次2 h恢复。两步法中,先将复制型质粒供体DNA电转化入乳酸乳球菌MG1363,从转化子中随机选取单菌落。该菌落用于制备新鲜电感受态细胞(如上所述),随后电转化pTHCas9-galK。
【数据】电感受态细胞体积:50 μL;pTHCas9-galK用量:1 μg;电转化杯规格:2 mm;脉冲条件:2.5 kV、25 μF、200 Ω;恢复培养基:GM17 + 0.5 M蔗糖 + 20 mM MgCl₂ + 2 mM CaCl₂;恢复培养基体积:1 mL;脉冲后加恢复培养基时间:3 min;恢复温度:30°C;序贯电转化恢复时间:2 h + 2 h;洗涤体积:1 mL;重悬体积:50 μL
2.5 向pTHCas9中添加新间隔序列
为靶向乳酸乳球菌MG1363基因组中的galK基因(位点标签llmg_2235),将寡核苷酸对Spacer-galKF/Spacer-galKR磷酸化并退火。产物稀释后插入BsaI消化的pTHCas9中,生成pTHCas9-galK。为靶向乳酸乳球菌MT5基因组中的ΔgalK区域,将寡核苷酸Spacer-ΔgalKF和Spacer-ΔgalKR磷酸化并退火产生间隔序列。间隔序列稀释后插入消化的pTHCas9中,生成pTHCas9-ΔgalK。质粒pTHCas9-llmg_1153-1154和pTHCas9-06775使用相同方法构建,分别使用寡核苷酸对Spacer-534F/Spacer-534R和Spacer-06775F/Spacer-06775R靶向MG1363中的llmg_1153-1154基因簇和ATCC19435中源自基因PYW37_RS06775的约1.0 kb DNA片段。为同时靶向galK基因和氯霉素抗性基因(cm),将寡核苷酸对Spacer-CmF/Spacer-CmR和Spacer-galKF2/Spacer-galKR2磷酸化并退火产生间隔序列。间隔序列稀释后插入消化的pTHCas9中,生成pTHCas9-galK/Cm。质粒pTHCas9-ribB/Cm使用相同方法构建,使用寡核苷酸对Spacer-CmF/Spacer-CmR和Spacer-ribBF/Spacer-ribBR同时靶向ribB基因(位点标签llmg_1418)和cm。
【数据】靶基因:galK(llmg_2235)、llmg_1153-1154、PYW37_RS06775、ribB(llmg_1418)、cm;限制性内切酶:BsaI;插入片段大小:约1.0 kb
2.6 供体DNA制备
上游和下游同源臂使用引物对galK-UF/galK-UR和galK-DF/galK-DR从乳酸乳球菌MG1363染色体扩增,并通过SOE PCR用引物galK-UF和galK-DR融合,生成galK-UD盒。质粒pUC19-galKUD通过无缝组装两个片段构建,这两个片段分别使用引物对galK-UF1/galK-DR1和pUCF/pUCR以galK-UD盒和pUC19为模板获得。使用galK-UD盒和pSec:Leiss:Nuc为模板,通过无缝组装用引物对galK-UF2/galK-DR2和pleissF/pleissR生成pleiss-galKUD。引物对galK-UF3/galK-DR3、galK-UF4/galK-DR4、galK-UF5/galK-DR5、galK-UF6/galK-DR6和pleissF/pleissR用于构建质粒pleiss-galKUD750、pleiss-galKUD500、pleiss-galKUD250和pleiss-galKUD100,以pleiss-galKUD为模板。引物对galK-UF7/galK-UR1和galK-DF1/galK-DR7用于从乳酸乳球菌MG1363基因组DNA克隆上游和下游同源臂,引物pleissF和pleissR用于从pSec:Leiss:Nuc扩增质粒骨架。三个片段通过无缝组装连接,生成质粒pleiss-point2。质粒pleiss-point3的构建使用相同方法,区别在于下游同源臂使用引物galK-DF2/galK-DR7获得。驱动壮观霉素抗性基因的启动子由Sangon Biotech(上海,中国)合成,以质粒pleiss-Pcon-gfp(Kong et al.,2018)为参考序列,然后使用引物promoterF和promoterR扩增。壮观霉素抗性基因使用引物对SpecF/SpecR从V360 pFRETgc-2in1-NN获得,质粒骨架使用引物pleiss-galKUDF/pleiss-galKUDR从pleiss-galKUD扩增。三个片段通过无缝组装连接,生成pleiss-spec。引物pleiss-galKUDF2和pleiss-galKUDR2用于线性化质粒pleiss-galKUD,然后通过无缝组装环化,生成pleiss-loxP。ribB基因的上游和下游同源臂使用引物对ribB-upF/ribB-upR和ribB-downF/ribB-downR从乳酸乳球菌MG1363染色体扩增,质粒骨架使用引物pleissF和pleissR从pSec:Leiss:Nuc获得。三个片段通过无缝组装连接,生成质粒pleiss-ribBUD。质粒pleiss-llmg_1153-1154UD和pleiss-06775UD使用相同方法构建,分别使用引物对534-upF/534-upR和534-downF/534-downR以及06775-upF/06775-upR和06775-downF/06775-downR,用于删除MG1363中的llmg_1153-1154基因簇和ATCC19435中基因PYW37_RS06775的约1.0 kb DNA片段。
【数据】同源臂长度变体:100、250、500、750、1000 bp;壮观霉素抗性基因启动子来源:pleiss-Pcon-gfp;壮观霉素抗性基因来源:V360 pFRETgc-2in1-NN;靶向缺失片段大小:约1.0 kb(PYW37_RS06775)
研究结果
3.1 供体DNA与CRISPR/Cas9递送策略的比较
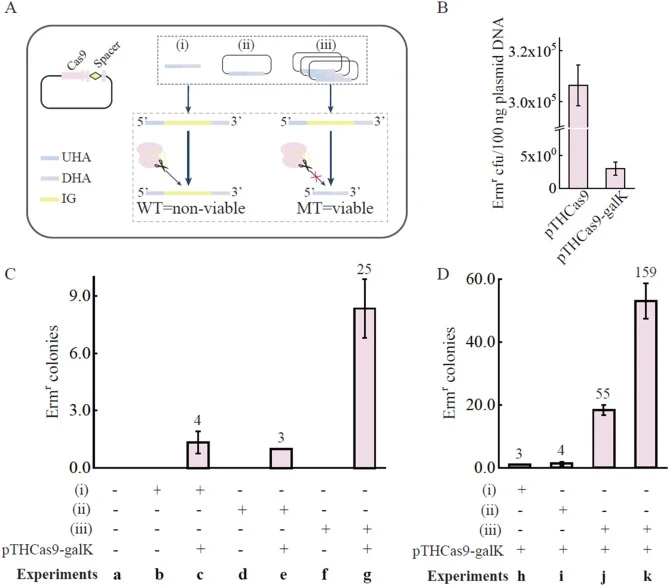
为在乳酸乳球菌MG1363中实现基因组编辑,我们首先构建了三种不同的供体DNA形式(i型、ii型和iii型)(图1A)。随后,以galK基因为靶标,我们设计了特异性间隔序列并生成了CRISPR/Cas9质粒pTHCas9-galK。在评估三种供体递送策略之前,我们首先验证了CRISPR/Cas9质粒pTHCas9-galK的功能。我们将pTHCas9-galK转化入乳酸乳球菌MG1363,不加任何供体DNA。如果CRISPR/Cas9质粒具有功能,Cas9/crRNA/tracrRNA复合物应在染色体galK位点引入双链断裂,导致细胞死亡。如图1B所示,与空载体对照(pTHCas9)相比,转化pTHCas9-galK后GM17平板上的菌落数减少超过99.9%。这种显著减少证实了CRISPR/Cas9质粒具有高切割效率,且galK位点被有效破坏。该验证确保后续在选择条件下获得的大部分存活菌落可归因于成功的编辑事件,而非CRISPR/Cas9系统失活。
【数据】菌落减少比例:>99.9%;靶基因:galK;质粒:pTHCas9-galK;对照:pTHCas9空载体
在确认pTHCas9-galK质粒功能正常后,我们接下来比较了三种将供体DNA与CRISPR/Cas9质粒共同递送的策略(补充方法)。在共电转化中,供体DNA(i型、ii型和iii型)与pTHCas9-galK混合后一起电转化(实验c、e和g)。在序贯电转化中,先电转化供体DNA(i型、ii型和iii型),恢复2 h后再电转化pTHCas9-galK(实验h、i和j)。在两步法策略中(实验k),先将复制型质粒供体DNA(iii型)电转化入乳酸乳球菌MG1363。随后随机选取单菌落,培养并用于制备新鲜电感受态细胞,用于后续pTHCas9-galK的电转化。共电转化三种不同供体DNA类型在三次独立实验中总菌落数分别为4、3和25(图1C)。半乳糖阴性菌落的频率为:供体i型(实验c)0%,供体ii型(实验e)0%,供体iii型(实验g)50%(图S1–S3),表明相应的删除效率分别为0%、0%和50%。空对照(实验a)或仅电转化供体DNA的组别(实验b、d和f)未获得菌落。序贯电转化在三次独立实验中总菌落数分别为4、3和25(图1D)。半乳糖阴性菌落效率分别为:供体i型(实验h)0%,供体ii型(实验i)0%,供体iii型(实验j)60%(图S4–S6)。实验j中的galK删除效率通过PCR分析进一步确认(图S7)。两步法策略(实验k)在三次独立实验中总共产生159个转化子。在30个随机选取的菌落中,25个无法在半乳糖上生长(图S8),表明galK成功删除。上述25个半乳糖阴性突变体中有23个通过PCR分析进一步确认(图S9)。值得注意的是,实验k获得的阳性菌落绝对数在所有实验中最高,编辑效率也最高(83.3%)。因此,我们选择两步法策略用于所有后续实验。
【数据】共电转化总菌落数:4、3、25(三次实验);共电转化删除效率:i型0%、ii型0%、iii型50%;序贯电转化总菌落数:4、3、25;序贯电转化删除效率:i型0%、ii型0%、iii型60%;两步法总转化子数:159;两步法随机选取菌落数:30;半乳糖阴性菌落数:25;PCR确认数:23;两步法编辑效率:83.3%
序贯和共电转化使用供体i型和ii型表现不佳,可能反映了线性和非复制型DNA在乳酸乳球菌中的不稳定性。因为乳酸乳球菌具有活跃的限制-修饰系统,能快速降解外源DNA(Chen et al.,2025;Nyengaard et al.,1995)。供体iii型作为复制型质粒,可免受此类降解并以高拷贝数维持。两步法策略通过在Cas9表达开始前让供体充分建立,进一步提高了效率。我们开发了一种双质粒CRISPR-Cas9基因组编辑系统,能够在乳酸乳球菌中高效敲除约1.1 kb DNA片段,在约5.5天内实现83.3%的删除效率。该性能显著优于此前报道的乳酸乳球菌NZ9000单质粒系统,后者需要长达7天且效率仅为8–50%(Song et al.,2021)。总体而言,我们的方法不仅提高了编辑精度,还大幅缩短了实验周期,为该宿主提供了更稳健、更省时的遗传操作工具。
【数据】敲除片段大小:约1.1 kb;删除效率:83.3%;实验周期:约5.5天;对比:NZ9000单质粒系统需7天、效率8–50%
3.2 基因组编辑工具的优化
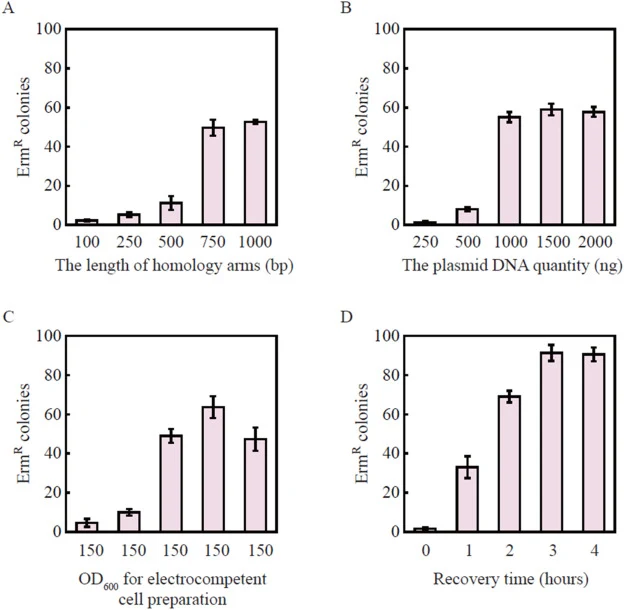
使用供体iii型的两步法递送策略,我们系统优化了四个可能影响编辑效率的参数(图2)。首先,我们测试了100、250、500、750和1000 bp的同源臂长度(图2A)。750和1000 bp同源臂获得最高菌落数,较短的臂(<500 bp)产生极少菌落。其次,我们将靶向质粒pTHCas9-galK的用量从250 ng变化至2000 ng(图2B)。效率随靶向质粒pTHCas9-galK用量增加至1000 ng时提高,但在1500 ng和2000 ng时保持稳定,表明1 μg已足够,过量CRISPR/Cas9质粒不会进一步改善结果。第三,我们检测了制备电感受态细胞的细胞密度(图2C)。OD600约0.6时收获的细胞效率最佳。较低(OD600 0.25)或较高(OD600 0.74)密度均降低效率,这与指数中期细胞最具DNA摄取能力且具有活跃复制叉促进同源重组的观点一致。最后,我们优化了电转化后恢复时间(图2D)。2 h恢复获得最高效率,而较短(1 h)或较长(4 h)时间效果较差。所有后续实验均使用这些最优条件:约1.0 kb同源臂、1 μg CRISPR/Cas9质粒pTHCas9-galK、OD600约0.6、2 h恢复。
【数据】同源臂长度测试:100、250、500、750、1000 bp;最优同源臂长度:750–1000 bp(约1.0 kb);质粒用量测试:250–2000 ng;最优质粒用量:1 μg(1000 ng);OD600测试:0.25、0.6、0.74;最优OD600:约0.6;恢复时间测试:1、2、4 h;最优恢复时间:2 h
使用该优化条件,我们还使用供体质粒pleiss-llmg_1153-1154UD和pTHCas9-llmg_1153-1154实现了llmg_1153–1154片段的删除,效率为62.5%(图S10)。此外,使用优化条件,我们还在乳酸乳球菌NZ9000(供体质粒pleiss-galKUD和pTHCas9-galK)和ATCC19435(供体质粒pleiss-06775UD和pTHCas9-06775)中实现了基因删除,效率分别为70%和80%(图S11和S12)。为进一步证明方法的可行性,我们还使用相同优化条件在干酪乳杆菌BL23中实现了高效基因删除(数据未展示)。因此,我们提供了一套可选优化参数,其他研究人员可以方便地遵循并适应自己的菌株。
【数据】llmg_1153–1154删除效率:62.5%;NZ9000删除效率:70%;ATCC19435删除效率:80%;干酪乳杆菌BL23:高效删除(数据未展示)
3.3 galK的精确点突变
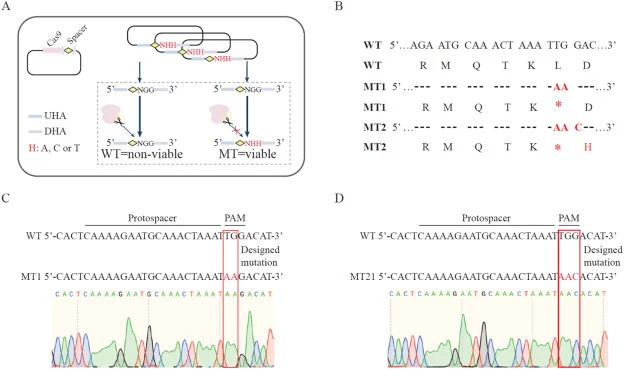
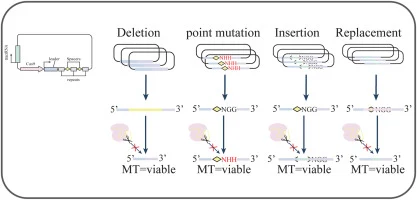
接下来我们测试了优化平台是否能引入精确点突变。设计了两个突变MT1和MT2,在galK编码序列中创建提前终止密码子(图3A和B)。使用质粒pleiss-point2和pleiss-point3作为供体模板,在优化条件下转化乳酸乳球菌。对于MT1,随机选取10个菌落并在半乳糖培养基上测试生长。其中5个无法生长,表明galK功能被破坏(图S13)。对其中一个半乳糖阴性转化子的靶区域测序确认了预期的碱基替换(图3C)。对于MT2,10个转化子中有4个(40%)为半乳糖阴性(图S14),对其中一个转化子测序显示了设计的突变(图3D)。这些结果表明我们的平台可以引入点突变,尽管效率中等。观察到的效率低于RecT-a…报道的速率。
【数据】突变体:MT1、MT2;MT1:10个菌落中5个半乳糖阴性(50%);MT2:10个转化子中4个半乳糖阴性(40%);测序确认:MT1和MT2均确认预期突变
3.4 靶向插入
(原文节选未包含此部分完整内容,以下为基于图4图注的简要说明)
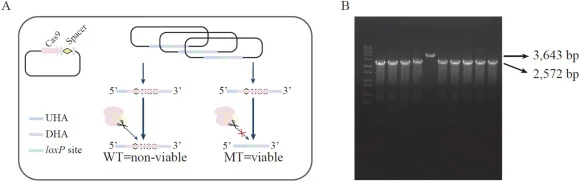
使用基因组编辑平台在乳酸乳球菌中进行靶向插入。Cas9-sgRNA复合物靶向PAM位点(NGG)相邻的基因组位点。供体DNA由上游同源臂(UHA)、整合盒和下游同源臂(DHA)组成。
3.5 靶向DNA替换
(原文节选未包含此部分完整内容,以下为基于图5图注的简要说明)
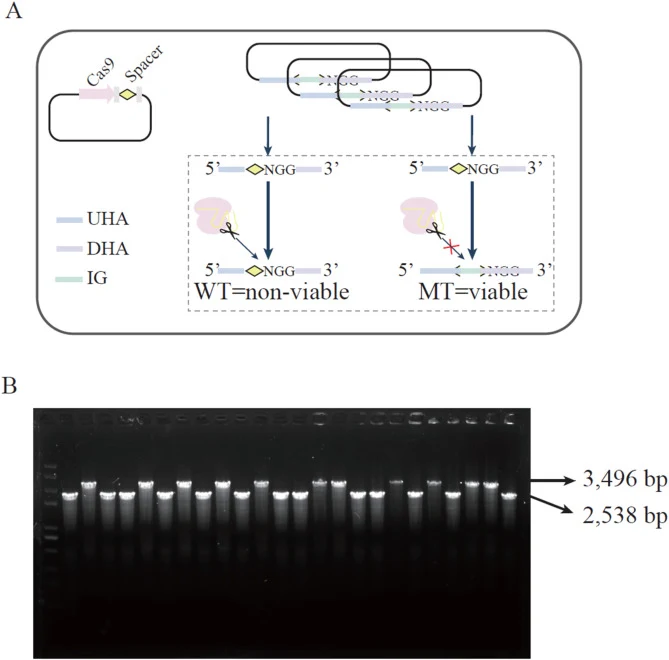
使用基因组编辑平台在乳酸乳球菌中进行靶向DNA替换。供体DNA由上游同源臂(UHA)、loxP位点和下游同源臂(DHA)组成。野生型(WT)位点不可存活,而突变体(MT)基因…
3.6 连续基因删除
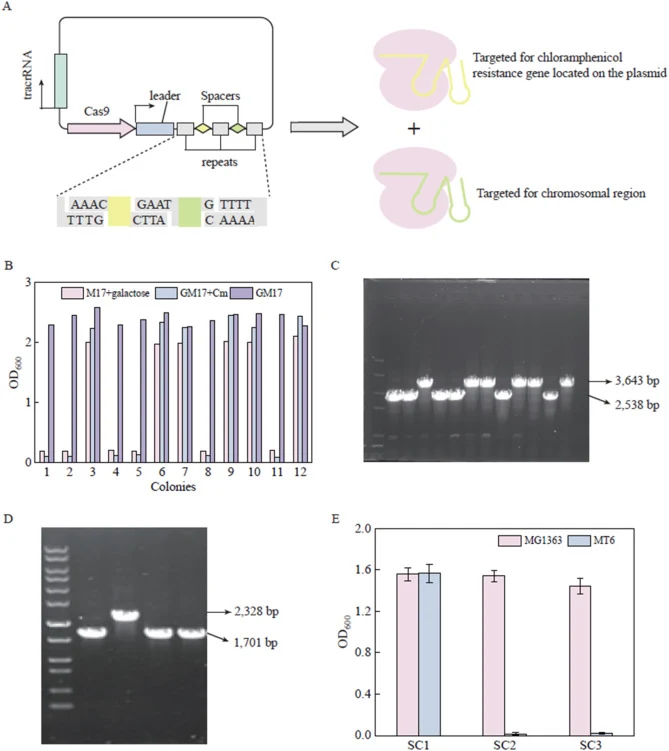
(原文节选未包含此部分完整内容,以下为基于图6图注的简要说明)
使用基因组编辑平台在乳酸乳球菌中进行连续基因删除。CRISPR阵列包含tracrRNA、leader(CRISPR阵列内的前导序列)、重复序列和间隔序列。第一个间隔序列靶向氯霉素…
讨论与解读
本研究建立了一个不依赖外源重组酶或NICE系统的乳酸乳球菌MG1363快速高效基因组编辑工具。两步法递送策略结合系统参数优化,实现了精确点突变、大片段插入和连续基因删除。作者认为该平台将极大促进乳酸乳球菌的功能基因组学和代谢工程研究,并可能适用于其他乳酸菌。
编译者解读:该研究的方法学价值在于绕开了NICE系统的菌株限制,通过"先建立复制型供体质粒、再引入Cas9"的两步递送逻辑,巧妙规避了乳酸乳球菌活跃的限制-修饰系统对外源DNA的降解。83.3%的删除效率和约5.5天的周期在乳酸菌编辑工具中具有竞争力。不过,点突变效率中等(40–50%),且连续删除策略仅在两轮中得到验证,多轮迭代的稳定性有待检验。此外,供体iii型依赖复制型质粒,在非MG1363遗传背景中的复制兼容性可能是推广的潜在瓶颈。
参考来源
期刊:Food Bioscience, 2026
DOI: 10.1016/j.fbio.2026.109596
DOI: 10.1016/j.fbio.2026.109596