来源:Efficient scarless gene editing in Pichia pastoris via survival stress-based intramolecular homologous recombination(Microbiological Research)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
毕赤酵母是重组蛋白生产的重要宿主,但现有基因编辑工具依赖外源核酸酶或重组酶,存在脱靶风险与基因组不稳定等问题。本研究开发了一套基于pop-in/pop-out策略的无痕编辑系统,利用双MazF反向筛选与生存压力驱动的分子内同源重组,无需Cas9等可编程核酸酶即可实现高效基因敲除与敲入。在测试案例中,基因敲除效率接近100%,整合效率超过86.67%,为毕赤酵母合成生物学提供了新的编辑工具。
研究背景
微生物菌株工程是现代生物技术的基石。传统诱变筛选技术(如紫外照射、化学诱变、常压室温等离子体诱变)在提升微生物产物滴度方面取得了显著进展,但其随机突变本质、基因组背景不清晰以及筛选效率低下等问题,严重制约了微生物表型的进一步优化。经验性筛选策略正逐渐被精准分子改造技术所补充——后者依赖多组学技术、基因组尺度代谢模型和模块化基因工程策略,能够实现系统代谢重塑,提高产物产量、减少副产物积累、拓宽底物利用谱,并将菌株优化周期从数年缩短至数月。
精准基因组操作高度依赖基因编辑技术,这些技术如同“分子手术刀”,可实现靶向基因敲除、整合和调控。然而,当前编辑方法仍面临效率低和/或DNA切割引发基因组不稳定等挑战。为此,本研究开发了一种新型pop-in/pop-out编辑系统,通过巧妙的元件排布,使宿主基因组在特定生存压力下仅发生预期类型的DNA重组,从而简化筛选。该系统不依赖外源重组酶或Cas9等可编程核酸酶,避免了核酸酶诱导的双链断裂及相关脱靶突变或染色质疲劳,同时保持高编辑效率且不改变宿主固有遗传特性。相较于位点特异性重组方法,其双MazF反向筛选可实现无痕编辑,避免疤痕序列引起的基因组不稳定。
研究方法
2.1 菌株、质粒与培养条件
本研究所用毕赤酵母菌株和质粒见表S1。基因编辑宿主菌为毕赤酵母GS115(组氨酸营养缺陷型),购自Thermo Fisher Scientific(中国)有限公司(上海)。大肠杆菌TOP10F′(上海唯地生物技术有限公司)用于质粒构建与扩增。所有酵母在28 ℃培养,所有大肠杆菌在37 ℃培养。Phanta Max Master Mix和Rapid Taq Master Mix(南京诺唯赞生物科技股份有限公司)分别用于质粒构建和菌落PCR验证。限制性内切酶购自Takara(宝日医生物技术(北京)有限公司)和Thermo Fisher Scientific(中国)有限公司(上海)。
pAOXLMz的构建:以pPICZA-mazf(Jiao et al., 2019b)为模板载体,使用引物MCSpAOX1-F和MCSTT-F扩增mazF基因表达盒,用BamH I酶切。pPICZA-mazf用Bgl II和BamH I双酶切,回收含BleoR基因表达盒的线性载体骨架。两个酶切产物用DNA Ligation Kit
以毕赤酵母GS115基因组为模板,用引物pLra3-F1/pLra3-R1克隆P LRA3。从pPICZA-mazf质粒中用引物lacOmz-F1和AoxTT-R1扩增mazF和AOX1终止子片段。同时,pPICZA-mazf (MCS)质粒用Nde I和Kpn I酶切线性化并回收。线性载体骨架与其他片段以1:2摩尔比混合,使用pEASY®-Pro Seamless Cloning and Assembly Kit(北京全式金生物技术有限公司)在50 ℃下Infusion克隆连接30 min。混合物转化大肠杆菌TOP10F'感受态细胞。转化子涂布于含25 μg/mL Zeocin的LLB平板,用引物pLra3-F1和pLra3-R1进行菌落PCR验证。序列正确的克隆命名为pAOXLMz。
【数据】菌株:毕赤酵母GS115、大肠杆菌TOP10F′;培养基:LLB(胰蛋白胨10 g/L、酵母提取物5 g/L、NaCl 5 g/L、pH 7.5);抗生素:25 μg/mL Zeocin;酵母培养温度:28 ℃;大肠杆菌培养温度:37 ℃;连接温度/时间:50 ℃/30 min;摩尔比:1:2
pAOXLMz-KO(KO代表待敲除的靶序列)的后续构建:以毕赤酵母GS115基因组为模板,用引物对(见表S2)PCR扩增靶基因座的相关正向重复序列(DRs),包括上游同源臂(UPHA)、下游同源臂(DWHA)和CDS 3′同源臂(3′HA)。同时,pAOXLMz载体用Nde I和Kpn I酶切线性化,纯化回收P LRA3启动子调控的mazF表达盒片段(Mz)。载体骨架(VB)用Bgl II和Bln I酶切后回收。VB与其他片段以1:2摩尔比混合,50 ℃下Infusion克隆连接30 min,片段VB、UPHA、DWHA、Mz和3′HA融合形成完整质粒。混合物转化大肠杆菌TOP10F′感受态细胞。转化子涂布于含25 μg/mL Zeocin的LLB固体培养基,序列正确的菌落命名为pAOXLMz-KO。
【数据】菌株:大肠杆菌TOP10F′;培养基:LLB固体培养基;抗生素:25 μg/mL Zeocin;连接温度/时间:50 ℃/30 min;摩尔比:1:2;酶切位点:Nde I、Kpn I、Bgl II、Bln I
pAOXLMz-Vps13⸬EGFP的构建:从GS115基因组中扩增Vps13-UPHA和Vps13-DWHA,方法同前。同时,从GS115基因组、EGFP质粒(未发表数据)和pAOXLMz中分别扩增GAP启动子、egfp编码序列和CYC1终止子。随后,pAOXLMz用Bgl II和Kpn I酶切,与Vps13-UPHA通过Infusion克隆连接,生成质粒pAOXLMz-Vps13⸬EGFP-mid。接着,通过SOE PCR将UPHA、GAP启动子、egfp编码序列、CYC1终止子和Vps13-DWHA连接形成插入片段。该片段与经Bln I和Nde I酶切的pAOXLMz-Vps13⸬EGFP-mid通过Infusion克隆连接。序列正确的菌落命名为pAOXLMz-Vps13⸬EGFP。
质粒pCreLMz-Vps13⸬EGFP分为两段,通过TA克隆与pMD19-T连接。分别从pAOXLMz-Vps13⸬EGFP中扩增egfp表达盒和“Vps13-UPHA”–Mz–“Vps13-DWHA”,随后通过SOE PCR连接。加A尾后,该构建体(含lox66和lox71)使用TaKaRa DNA Ligation Kit LONG(宝日医生物技术(北京)有限公司)与pMD19-T连接,转化大肠杆菌TOP10F′感受态细胞。转化子涂布于含50 μg/mL氨苄青霉素的LB固体培养基,序列正确的菌落命名为pGMZ。后续质粒pCreBleoR含Ori-BleoR表达盒和Cre表达盒(Cre编码序列从pUAxp7166(Jiao et al., 2023)扩增,Ori-BleoR表达盒和AOX1启动子/终止子从pAOXLMz扩增)。这些组件通过SOE PCR连接,加A尾后与pMD19-T连接。两个质粒用Sfi I(不同切割序列)酶切,使用TaKaRa DNA Ligation Kit LONG连接,形成新质粒pCreLMz-Vps13⸬EGFP。
【数据】菌株:大肠杆菌TOP10F′;培养基:LB固体培养基;抗生素:50 μg/mL氨苄青霉素;酶切位点:Bgl II、Kpn I、Bln I、Nde I、Sfi I;启动子:GAP、AOX1、P LRA3;终止子:CYC1、AOX1 TT
2.2 电转化与敲除/敲入流程
电转化方法同先前描述(Jiao et al., 2018a)。所有质粒在电转化前用特定限制酶(见表1)酶切线性化,转化子涂布于含100 μg/mL Zeocin的YPDS固体培养基(胰蛋白胨20 g/L,酵母提取物10 g/L,葡萄糖20 g/L,山梨醇1 M)(对于pAOXLMz-Ade1dw500、pAOXLMz-Ade1dw250、pAOXLMz-Ade1dw100和pAOXLMz-Ade1dw35,额外补充1 g/L腺嘌呤)。菌落用Lysis Buffer for Microorganism to Direct PCR(宝日医生物技术(北京)有限公司)裂解,裂解液用于PCR验证。所有用于PCR验证的菌落均为随机挑取。所有效率基于至少3个生物学重复计算。
验证正确的转化子转移至MRH培养基(Jiao et al.描述)进行诱导培养(约1–1.5天),随后将消除了P LRA3调控的mazF表达盒的克隆转移至MMH培养基(Jiao et al.描述)进行诱导培养(约2.5–4天),消除了P AOX1启动子调控的mazF表达盒的克隆即为成功无痕敲除靶基因的菌株。对于连续诱导过程,细胞在MRH培养基中培养1–1.5天,离心收集后用无菌水重悬两次,随后转移至MMH培养基培养2.5–4天;对于敲除难度极高或片段序列较大的基因,诱导期可延长至5–7天。
【数据】培养基:YPDS(胰蛋白胨20 g/L、酵母提取物10 g/L、葡萄糖20 g/L、山梨醇1 M)、MRH、MMH;抗生素:100 μg/mL Zeocin;腺嘌呤补充:1 g/L(特定质粒);诱导培养时间:MRH 1–1.5天,MMH 2.5–4天(可延长至5–7天);生物学重复:至少3个
2.3 显微镜观察
EGFP表达通过激光共聚焦显微镜(Olympus FV3000,奥林巴斯株式会社,日本)检测,激发波长488 nm,检测波长500–600 nm。
【数据】仪器:Olympus FV3000激光共聚焦显微镜;激发波长:488 nm;检测波长:500–600 nm
研究结果
3.1 3′同源区作为整合位点与PTVA现象
首先,在毕赤酵母GS115中分别通过pAOXLMz-ku70和pAOXLMz-Ade1测试了两个重要基因ku70(CDS为1863 bp)和Ade1(CDS为915 bp)的敲除。整个敲除过程的原理如图1所示,涉及将质粒在3′同源区线性化,通过单交换整合到GS115基因组中。由于整合质粒长度较大,用单对引物扩增验证极为困难。因此,使用两对引物分别通过菌落PCR验证跨越上游区域(SUR)和跨越下游区域(SDR)(图1)。
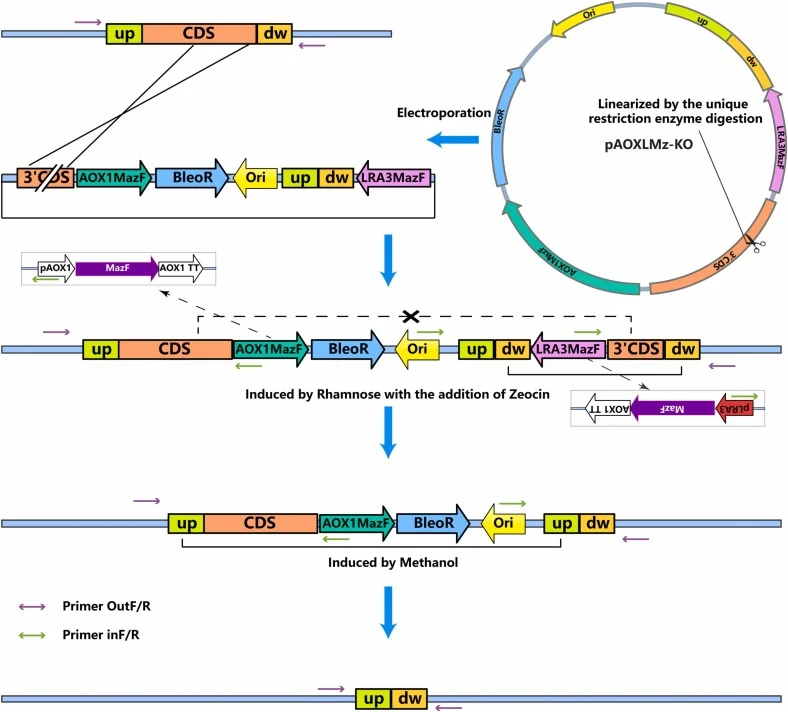
在Ade1敲除过程中,首先用pLra3-inF/pAde1out-R验证SDR,奇怪的是未检测到目标扩增产物,而SUR中可检测到目标扩增产物(图S1-A)。初步调查聚焦于潜在技术因素,包括菌落裂解液扩增效率和一般实验误差。随后关注到一个特定假设:P LRA3启动子的基础活性可能导致MazF蛋白产生,从而在下游同源位点引起提前重组。为验证此假设,随机选取一个菌落提取基因组DNA,以提取的DNA为模板,使用引物对pLra3-inF/pAde1out-R和ori-inF/pAde1out-R进行SDR验证PCR。有趣的是,未出现预期结果——与之前结果相同,pLra3-inF/pAde1out-R未扩增出PCR产物,而ori-inF/pAde1out-R扩增的PCR产物比预期的1.259 kb更长,约为2 kb。这一意外结果引起了注意,随后基于转化子在YPDS培养基筛选过程中生长缓慢的现象,推测有两个因素可能促成了PTVA(转化后载体扩增)现象的发生(Jiao et al., 2018b)。无腺嘌呤的YPDS培养基可能导致腺嘌呤供应不足和生存压力,而质粒插入靶基因3′同源区可能破坏了正常终止序列,导致Ade1 mRNA通读转录,在生存压力下ADH1蛋白过表达,这也可能影响细胞生长,导致PTVA现象的发生。
【数据】基因:ku70(CDS 1863 bp)、Ade1(CDS 915 bp);引物对:pLra3-inF/pAde1out-R、ori-inF/pAde1out-R;预期PCR长度:1.259 kb;实际PCR长度:约2 kb;培养基:YPDS
基于先前提出的理论模型(Jiao et al., 2018b),推测了PTVA形成的遗传结构,并鉴定了一对可选择性扩增该结构内PCR产物的引物(ori-inF/pAOX1-inR)(图2)。通过对先前实验中13个克隆进行菌落PCR验证,确认所有菌株均表现出预期的PTVA现象(图2,图S1-B-III)。
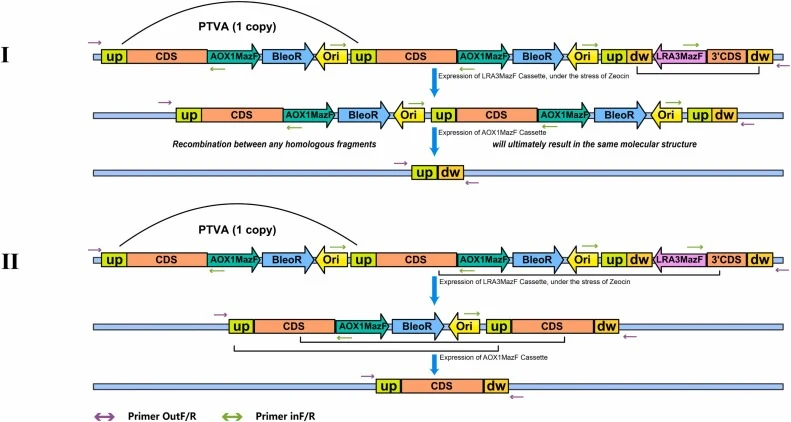
当P LRA3调控的mazF表达后,它以两种不同方式发生重组(图2)。如果重组发生在基因的3′同源区内(图2-II),则重新形成功能完整的Ade1表达盒,从而缓解腺嘌呤生存压力。引物对ori-inF/pAde1out-R的理论PCR扩增长度为2.168 kb(图2-II),与先前实验结果一致(图S1-B-III),从另一角度进一步证实了PTVA的存在。然而,从另一角度看,这种重组最终仅恢复野生型基因型,并非我们所期望的基因结构。因此,从重复实验中额外随机选取19个转化子,鉴定出通过下游同源区发生重组的菌株(7/19)(图2-I,图S1-B-II)。这些菌株随后接种到MMHA培养基(MMH加500–1000 mg/L腺嘌呤)中。还鉴定出一株未发生重组的菌株(1#,3759 bp)(1/19)。甲醇诱导3天后,将酵母悬液划线于YPDA固体培养基。随机选取16个菌落进行PCR检测,所有选取菌株均缺失Ade1基因。后续测序证实Ade1基因CDS区域被精确准确切除(图S1-C)。
【数据】引物对:ori-inF/pAOX1-inR、ori-inF/pAde1out-R;理论PCR长度:2.168 kb;鉴定菌株:7/19通过下游同源区重组;未重组菌株:1/19(1#,3759 bp);MMHA腺嘌呤浓度:500–1000 mg/L;甲醇诱导时间:3天;PCR检测菌落数:16个
在整个Ade1敲除过程中,质粒单交换整合效率达到58.14%(25/43),虽然总体敲除率仅达到27.91%(12/43 × 16/16),但甲醇诱导反筛选效率高达100.00%(16/16),Sanger测序结果证明Ade1的915 bp CDS被完全消除(图S1-D)。另一方面,来自MMHA的所有菌落在YPD平板上均呈现特征性红褐色色素沉着(图S1-G, H),表明Ade1基因成功被破坏,证实了甲醇诱导的高效率。
【数据】单交换整合效率:58.14%(25/43);总体敲除率:27.91%(12/43 × 16/16);甲醇诱导反筛选效率:100.00%(16/16);Ade1 CDS长度:915 bp;表型:红褐色色素沉着
在ku70敲除过程中,类似地,pAOXLMz-ku70高效(100.00%,24/24)整合到基因组的指定位置(图S2-A&B)。从菌落PCR验证可以看出,50.00%(12/24)的转化子显示意外结果,但与PTVA结构的预期结果一致(图S2-B)。因此,再次验证24个转化子是否表现出PTVA现象,结果显示所有转化子均被证实表现出PTVA现象(图2-I,图S2-C)。与之前结果相同,甲醇诱导3天后随机选取20个菌落进行PCR检测,所有选取菌株均缺失ku70基因(图S2-C)。在整个ku70敲除过程中,质粒单交换整合效率达到100.00%(24/24),虽然总体敲除率仅达到29.17%(7/24 × 20/20),但甲醇诱导反筛选效率高达100.00%(20/20),Sanger测序结果证明ku70的1863 bp CDS被完全消除(图S2-E)。
【数据】单交换整合效率:100.00%(24/24);意外结果转化子:50.00%(12/24);总体敲除率:29.17%(7/24 × 20/20);甲醇诱导反筛选效率:100.00%(20/20);ku70 CDS长度:1863 bp;甲醇诱导时间:3天;PCR检测菌落数:20个
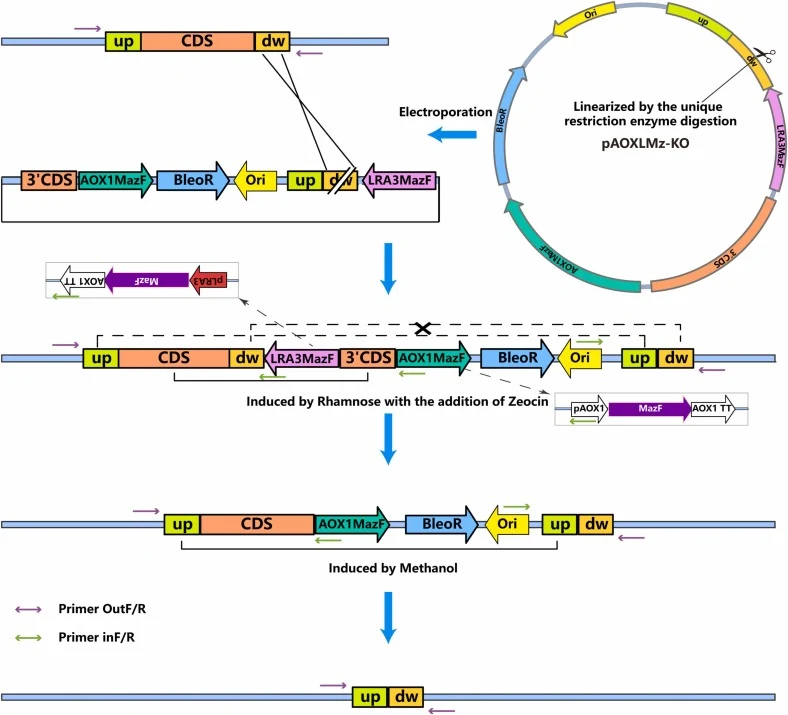
3.2 下游同源区作为整合位点提高基因编辑效率
基于先前实验结果,总体敲除率低显然受到PTVA影响。为避免这种情况,将单交换整合位点从3′同源区转移到下游同源区。同时,将pAOXLMz-ku70改造为pAOXLMz-ku70dw,延长下游同源片段以促进质粒线性化。具体原理如图3所示。不出所料,单交换整合效率显著(80.95%,17/21)。P LRA3的泄漏表达普遍存在,所有转化子均显示3′同源区重组,经菌落PCR验证确认(图3,图S3-A-I)。
为解决此问题,测试了不同天数甲醇诱导反筛选的效率。如图S3-B所示,第2.5天培养基变微浊时,敲除率已显著(77.43%,17/21 × 22/23)。到第3.5天,总体敲除率达到80.95%(17/21 × 23/23),汇总重复实验后,平均总体敲除率为90.87% ± 9.55%。此外,还测试了MMH固体培养基上的反筛选效率。选取新鲜菌落(培养2.5天)进行PCR验证,结果显示敲除率可观,为63.35%(17/21 × 18/23),平均总体敲除率为84.70% ± 11.76%。进一步在GS115ΔAde1中敲除ku70,以评估连续敲除对敲除效率的影响。结果(图S3-C)表明无显著影响。
【数据】单交换整合效率:80.95%(17/21);第2.5天敲除率:77.43%(17/21 × 22/23);第3.5天总体敲除率:80.95%(17/21 × 23/23);平均总体敲除率:90.87% ± 9.55%;MMH固体培养基第2.5天敲除率:63.35%(17/21 × 18/23);平均总体敲除率:84.70% ± 11.76%
3.3 下游同源区作为整合位点的敲入过程
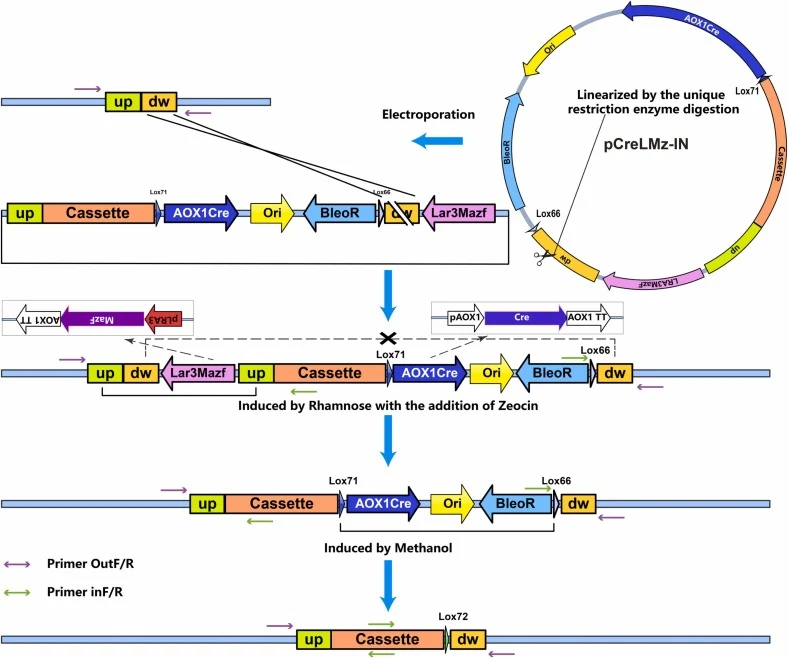
敲入过程采用与敲除相似的设计,但整合位点位于靶基因下游同源区。无缝敲入载体pAOXLMz-IN与敲除载体pAOXLMz-KO的区别在于:前者在靶“up”和“dw”DRs之间插入了额外的敲入序列“Cassette”,而其“3′HA”被替换为“dw”DR(图4)。
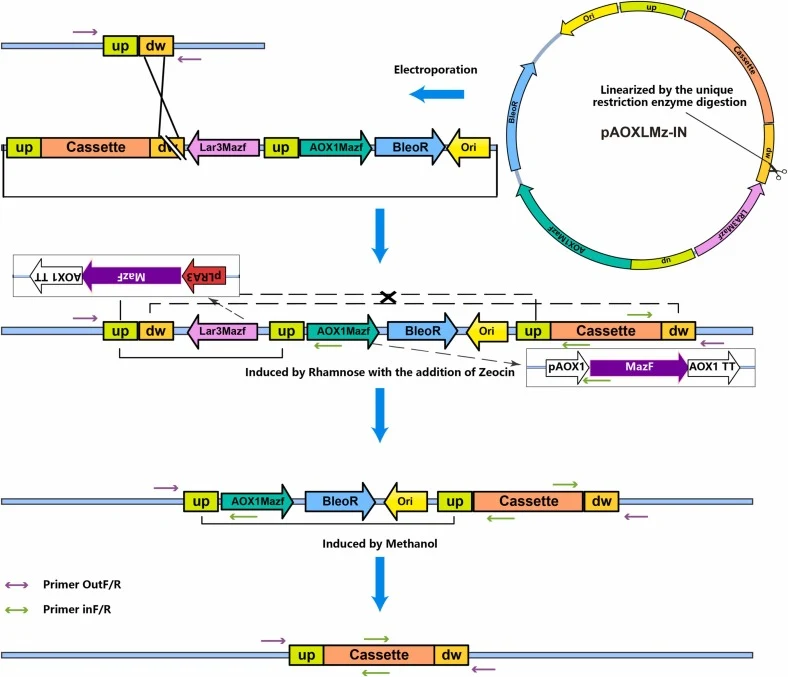
为验证该系统在敲入中的应用,将EGFP表达盒整合到Vps13位点。如图5所示,由组成型GAP启动子驱动的EGFP表达盒整合到GS115ΔVps13的Vps13基因座,共聚焦激光扫描显微镜确认了强绿色荧光蛋白信号。
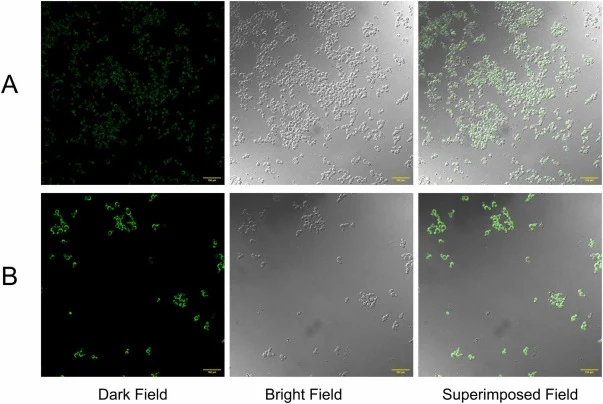
通过pAOXLMz-Vps13⸬EGFP和pCreLMz-Vps13⸬EGFP两种质粒进行敲入。对于pAOXLMz-Vps13⸬EGFP,单交换整合效率为86.67%(13/15),甲醇诱导反筛选后,敲入效率达到86.67%(13/15)。对于pCreLMz-Vps13⸬EGFP,采用Cre/loxP系统切除标记基因,敲入效率为80.00%(12/15)。两种方法均成功实现EGFP在Vps13位点的无痕整合。
【数据】质粒:pAOXLMz-Vps13⸬EGFP、pCreLMz-Vps13⸬EGFP;单交换整合效率:86.67%(13/15);敲入效率:86.67%(13/15)(pAOXLMz-Vps13⸬EGFP);敲入效率:80.00%(12/15)(pCreLMz-Vps13⸬EGFP);靶位点:Vps13;报告基因:EGFP;启动子:GAP
讨论与解读
毕赤酵母因其优异的外源蛋白表达能力,已成为制药和工业生产中的重要宿主酵母。对该生物进行遗传改造的必要性毋庸置疑,尤其是关键基因的编辑,需要高效稳定的基因编辑工具。本研究开发了一种基于pop-in/pop-out的反筛选方法,利用巧妙的元件排布,使宿主基因组严格按预设生存压力进行重组。该方法可实现高效稳定的无痕基因敲除和敲入,通过单同源交换整合策略最终达到同源双交换重组的效果。从结果导向看,该方法可视为有效增强同源双交换事件的手段。与传统pop-in/pop-out方法相比,本方法效率更高,且能稳定敲除具有重要生理功能的基因。与常规CRISPR-Cas系统不同,本方法无脱靶风险、无需额外重组酶、不改变宿主遗传特性,避免了DNA损伤响应及后续染色质疲劳,同时保持高效率。
编译者解读:该研究巧妙利用MazF毒素的反向筛选压力,将“筛选”与“重组”耦合——只有发生正确重组事件的细胞才能存活,从而大幅简化筛选流程。其最大优势在于不依赖外源核酸酶,规避了CRISPR系统的脱靶与染色质疲劳问题,且双MazF设计实现了无痕编辑。局限在于单交换整合效率仍是整体编辑效率的瓶颈,且PTVA现象在3′同源区整合时难以完全避免。对于合成生物学中需要多位点、大片段无痕改造的应用场景,该系统提供了有价值的替代方案,但通量与多重编辑能力仍有待拓展。
参考来源
期刊:Microbiological Research, 2027
DOI: 10.1016/j.micres.2026.128736
DOI: 10.1016/j.micres.2026.128736