来源:Cas9-PALB2 fusion protein enhances CRISPR/Cas9 mediated gene knock-in efficiency(Journal of Bioscience and Bioengineering)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
CRISPR/Cas9介导的同源定向修复(HDR)可实现精准基因组编辑,但其敲入(KI)效率低下一直是核心瓶颈。本研究将DNA修复因子PALB2与Cas9融合表达,在HEK293T细胞中将KI效率提升约1.7倍,并展现出跨细胞类型的适用性。进一步联合小分子Nocodazole处理,KI效率可达25.5%。该策略为高保真基因组编辑需求提供了高效、通用的解决方案。
研究背景
过去十年间,基于CRISPR的技术彻底改变了基因组操控能力,重塑了功能基因组学研究的格局。在CRISPR工具箱中,CRISPR/Cas9介导的HDR能够实现预设突变的精准基因组编辑,是基因功能分析、疾病模型构建及基因治疗策略开发不可或缺的工具。然而,尽管CRISPR/Cas9在介导基因敲除方面效率强劲,依赖HDR的基因KI因其固有低效率仍是主要瓶颈。此前研究者探索了sgRNA设计、供体修饰、同源臂长度优化等策略,虽在一定程度上提升了KI效率,但存在局限性——优化CRISPR系统组件往往需要精确调整多个参数,且不同细胞类型和基因位点的需求各异,难以找到普适的最优组合。从细胞损伤修复过程出发、利用其天然修复机制,则可更精准地整合基因KI,减少错误突变,更符合正常生理状态。近期研究聚焦于通过激活或过表达HDR相关因子来提高KI效率。在此背景下,本研究报道了PALB2与CRISPR/Cas9核酸酶共表达可触发增强的HDR效应。
研究方法
PALB2修饰的CRISPR/Cas9系统构建
eSpCas9(1.1)质粒(编号71814)购自Addgene(美国马萨诸塞州沃特敦)。Cas9-PALB2质粒由生工生物工程(上海)股份有限公司合成。人PALB2参考序列取自NCBI GenBank(登录号NM_024675.4)。为消除异质性转染效率对HDR定量的混杂影响,本研究将mCherry阳性率确立为归一化指标,并通过T2A序列将mCherry融合至Cas9-PALB2,从而实现对基因组编辑效率的精确校准。为探究PALB2对CRISPR/Cas9系统工作性能的影响,采用了名为SLEEK的基因KI技术(文献30)。目标DNA片段通过HDR插入必需基因的最后一个外显子,同时保持必需氨基酸的完整功能。
【数据】质粒:eSpCas9(1.1)(Addgene编号71814);PALB2参考序列:NCBI GenBank NM_024675.4;归一化指标:mCherry阳性率;融合方式:T2A序列连接mCherry;KI技术:SLEEK
细胞培养与传代
HEK293T和HeLa细胞维持于高糖DMEM培养基中,补充10%胎牛血清(FBS)和1%青霉素-链霉素。人骨骼肌细胞(HSkMCs)培养于含10% FBS、1%青霉素-链霉素和1% L-谷氨酰胺的高糖DMEM中。传代时,待细胞达到70–90%汇合度即进行消化。简要操作如下:吸去原培养基,沿培养皿边缘轻轻加入1 mL磷酸盐缓冲液(PBS)以冲洗细胞代谢碎片。去除PBS后,用0.25%胰蛋白酶-EDTA在37 °C下消化1–3 min。当倒置显微镜下细胞边缘呈现明亮圆润时,立即加入含血清培养基终止消化,轻轻吹打形成单细胞悬液。将细胞悬液转移至离心管,以1000 rpm离心3 min。弃去上清,将沉淀重悬于新鲜含血清培养基中。随后按1:2或1:3的比例进行传代培养。
【数据】培养基:高糖DMEM + 10% FBS + 1%青霉素-链霉素(HEK293T/HeLa);高糖DMEM + 10% FBS + 1%青霉素-链霉素 + 1% L-谷氨酰胺(HSkMC);传代汇合度:70–90%;胰蛋白酶浓度:0.25%胰蛋白酶-EDTA;消化温度:37 °C;消化时间:1–3 min;离心转速:1000 rpm;离心时间:3 min;传代比例:1:2或1:3
细胞转染与药物处理
HEK293T细胞接种于6孔板中,培养至70–90%汇合度。转染前将培养基更换为新鲜完全培养基。转染操作严格按照Lipofectamine 3000(Thermo Fisher Scientific Inc.,美国马萨诸塞州沃尔瑟姆)制造商提供的标准方案执行。转染后6 h更换培养基,随后加入小分子化合物(Nocodazole)共孵育48 h,之后收集样本进行后续分析。
【数据】转染试剂:Lipofectamine 3000;转染后换液时间:6 h;小分子化合物:Nocodazole;共孵育时间:48 h;细胞汇合度:70–90%
TA克隆
HEK293T细胞接种于6孔板中,培养至70–90%汇合度。转染前将培养基更换为新鲜完全培养基。转染操作严格按照Lipofectamine 3000官网提供的标准方案执行。处理后48 h从各独立样本组分别收集目标细胞DNA,在PCR仪中以下列条件扩增:95 °C 5 min;30个循环(95 °C 30 s,58 °C 30 s,72 °C 30 s);最终延伸72 °C 10 min。扩增的PCR产物克隆至pGEM-T Easy载体(Promega,美国威斯康星州麦迪逊),转化至大肠杆菌DH5α,涂布于LB琼脂平板。随机挑取大肠杆菌菌落进行质粒提取;通过琼脂糖凝胶电泳和Sanger测序鉴定重组质粒。
【数据】PCR条件:95 °C 5 min;(95 °C 30 s,58 °C 30 s,72 °C 30 s)× 30循环;72 °C 10 min;载体:pGEM-T Easy;感受态:E. coli DH5α;平板:LB琼脂;DNA收集时间:处理后48 h
Western blot
用RIPA缓冲液从293T细胞中提取蛋白并经离心澄清后,进行蛋白浓度定量(BCA法)。取等量蛋白经SDS-PAGE分离,转移至PVDF膜,用5% BSA封闭。以一抗(anti-EGFP,1:2000;anti-β-actin,1:5000)和二抗孵育后,检测信号并通过光密度分析(ImageJ)测定以β-actin归一化的表达水平。
【数据】裂解液:RIPA缓冲液;蛋白定量:BCA法;封闭液:5% BSA;一抗稀释比:anti-EGFP 1:2000,anti-β-actin 1:5000;分析软件:ImageJ;归一化内参:β-actin
位点特异性KI效率测定
如上所述,处理后48 h通过流式细胞术分析EGFP阳性细胞以确定KI/HDR效率。为校正转染变异,使用mCherry-Cas9载体的实验设门于mCherry阳性细胞。最终KI效率通过将EGFP阳性率对mCherry转染率归一化得出。
【数据】检测时间:处理后48 h;检测方法:流式细胞术;归一化方式:EGFP阳性率/mCherry转染率;校正载体:mCherry-Cas9
细胞活力
为评估Nocodazole对细胞活力的影响,进行CCK-8 assay。将细胞接种于96孔板,用指定浓度的化合物处理48 h,然后与CCK-8试剂在37 °C孵育2 h。通过酶标仪记录450 nm处光密度值定量细胞活力。
【数据】试剂:CCK-8;处理时间:48 h;孵育温度:37 °C;孵育时间:2 h;检测波长:450 nm
统计分析
使用GraphPad Prism 9.5软件进行数据可视化和统计绘图。所有实验均设三个重复,结果以均值 ± 标准差(SD)表示。两组间比较采用双尾非配对t检验,多组间差异采用单因素方差分析(one-way ANOVA)评估。统计学显著性定义为p < 0.05。
【数据】软件:GraphPad Prism 9.5;重复数:3;数据表示:均值 ± SD;两组比较:双尾非配对t检验;多组比较:单因素方差分析;显著性阈值:p < 0.05
研究结果
PALB2修饰的CRISPR/Cas9系统构建
PALB2修饰的Cas9融合蛋白通过一个16残基肽链接头(SGSETPGTSESATPES)将PALB2连接至Cas9的C端而构建(图1A)。鉴于实验变异可能带来的混杂效应,通过T2A序列将mCherry报告基因整合到构建体中(图1B)。mCherry阳性率随后作为内部对照,通过归一化消除转染相关偏差,从而精确校准基于HDR的基因组编辑效率。Western blot结果显示PALB2蛋白表达水平显著升高,证明通过链接头成功实现了Cas9和PALB2的共表达(补充图S1A)。本研究中,我们靶向GAPDH基因,该基因已知在整个细胞周期中组成型表达(文献31)。为直观评估CRISPR/Cas9介导的KI效率,将携带EGFP的目标基因DNA序列整合到GAPDH位点的末端外显子。为防止修复过程中同源修复模板中末端外显子序列被错误识别为3′同源臂,本研究通过密码子简并性重新设计了该外显子(补充图S2C和D)。该策略保留了GAPDH的分子功能,同时防止其意外整合到目标基因组中(图1C)。
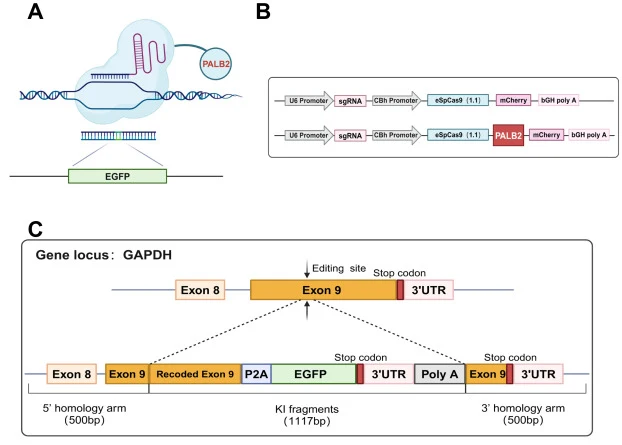
【数据】链接头:16残基肽(SGSETPGTSESATPES);连接位置:Cas9 C端;报告基因:mCherry(经T2A序列);靶基因:GAPDH;整合位置:末端外显子;验证方法:Western blot;外显子重设计:密码子简并性
构建的CRISPR系统可实现目标基因整合
为评估所建立的CRISPR/Cas9-PALB2系统在GAPDH位点介导EGFP位点特异性整合的靶向精度,并在定量流式细胞术分析前初步验证KI效率,本研究采用HEK293T细胞作为验证模型。将常规Cas9或Cas9-PALB2融合表达载体转染HEK293T细胞。转染后48 h提取基因组DNA,使用位于同源臂内的引物(HA-F和HA-R;补充图S1B)进行PCR扩增。琼脂糖凝胶电泳显示两组均出现预期大小的扩增片段:1519 bp条带对应目标位点成功整合EGFP,402 bp条带代表未修饰的GAPDH等位基因(图2A)。为进一步评估KI效率和整合保真度,将PCR产物克隆至pGEM-T Easy载体并转化至大肠杆菌DH5α。经蓝白斑筛选后,随机选取共46个白色菌落(每组各23个)进行质粒扩增及PCR鉴定。凝胶电泳表明Cas9-PALB2组产生5个KI阳性克隆,而对照组仅鉴定出2个阳性克隆(图2B),提示PALB2融合显著增强了HDR介导的基因KI效率。随后,对全部46个单克隆菌落进行Sanger测序以验证整合精度。测序结果显示两组所有阳性克隆均在GAPDH位点实现了EGFP的准确框内插入,未检测到插入或缺失,证实通过HDR途径实现了精确修复。相比之下,未发生靶向整合的克隆表现出NHEJ介导修复特征的小片段插入缺失。鉴于这些突变的高度异质性和随机性,本文仅展示精确KI克隆的测序结果(补充图S1C);NHEJ介导的随机突变不逐一展示。与上述发现一致,免疫荧光分析进一步证实了两种系统中EGFP的整合,其中Cas9-PALB2融合表达的HEK293T细胞表现出明显更高的KI效率(图2C)。总之,两种CRISPR系统均能在GAPDH位点实现EGFP的精准靶向整合,而Cas9-PALB2融合策略显著增强了HDR介导的KI效率。
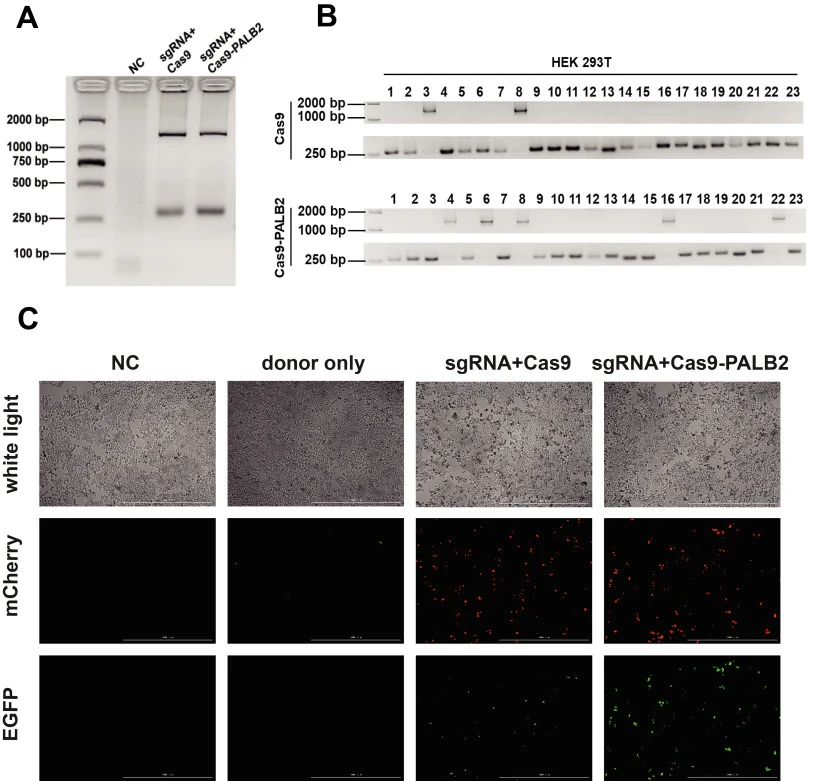
【数据】细胞模型:HEK293T;转染后DNA提取时间:48 h;PCR产物大小:KI阳性1519 bp,未修饰GAPDH等位基因402 bp;挑取白色菌落数:46个(每组23个);KI阳性克隆:Cas9-PALB2组5个,对照组2个;测序方法:Sanger测序;验证方法:琼脂糖凝胶电泳、免疫荧光
PALB2融合Cas9在HEK293T细胞中提高KI效率
将CRISPR/Cas9和CRISPR/Cas9-PALB2系统分别转染HEK293T细胞。48 h后,结果显示CRISPR/Cas9-PALB2系统外源基因EGFP的蛋白表达水平高于CRISPR/Cas9系统(图3A)。流式细胞术显示,Cas9-PALB2融合蛋白使EGFP阳性细胞比例提高约7个百分点(从约12%升至19%)(图3B和C)。为减少不同系统间递送效率的误差,本研究使用T2A连接肽在Cas9蛋白C端串联表达mCherry进行校正。为评估其效用,在293T细胞中测试了该系统通过HDR在GAPDH位点进行EGFP标记的能力。经转染率归一化后,相对于未融合Cas9对照,HDR效率提升1.7倍(图3D)。这些数据表明PALB2融合是在CRISPR/Cas9框架内提高HDR的广泛有效策略。
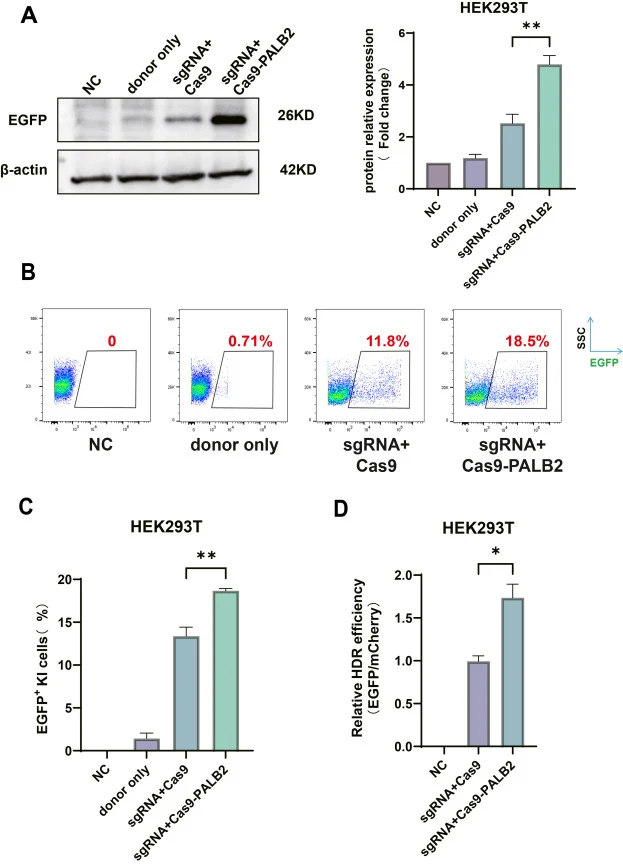
【数据】细胞:HEK293T;检测时间:48 h;EGFP阳性率:从约12%升至约19%(提高约7个百分点);归一化后HDR效率提升:1.7倍;校正方式:T2A-mCherry串联表达;检测方法:Western blot、流式细胞术
PALB2融合CRISPR联合Nocodazole显著提高HEK293T细胞KI效率
通过小分子进行药理学调控是提高动物细胞系统HDR速率的实用方法(文献32–34)。Nocodazole预处理可将G2-M期比例提高至80%(文献35)。用Nocodazole预处理不同细胞类型可大幅提高短插入片段的HDR速率(文献36)。本研究中,使用Nocodazole提高基因KI效率。在剂量依赖性实验中,Nocodazole在0.3 μM时对促进KI效率效果最佳(图4A)。然而,该浓度下与二甲基亚砜处理的对照组相比,显著降低了293T细胞的细胞活力(图4B)。因此,选择0.2 μM与Cas9-PALB2融合蛋白联合应用。HEK293T细胞共转染后与0.2 μM Nocodazole孵育48 h。流式细胞术分析发现Cas9-PALB2可将KI效率提高至25.5%(图4C和D)。我们进一步在额外细胞系中评估该联合方案,观察到KI效率的显著增强。CCK-8 assay检测了HeLa和HSkMC细胞经小分子处理后的细胞活力。分别选择0.1 μM和0.2 μM浓度进行药物处理(图5A和B)。在EGFP标记系统中,HeLa和HSkMC细胞的KI效率分别提高约1.8倍和1.9倍。联合处理的效果优于单独应用Cas9-PALB2或Nocodazole。
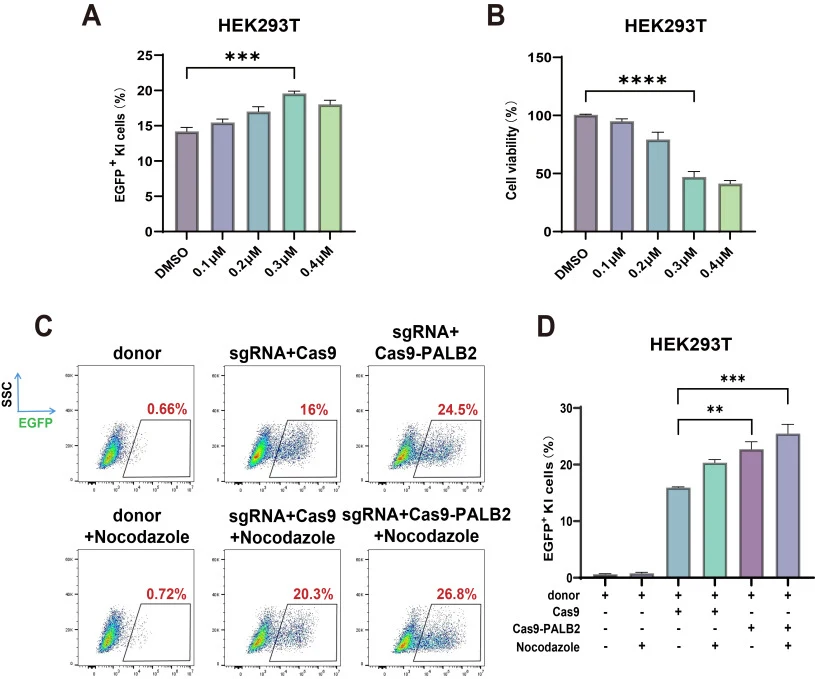
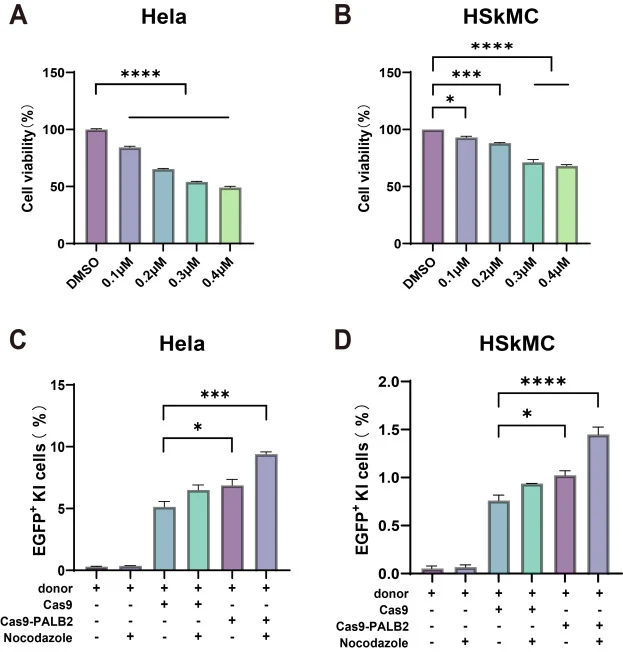
【数据】Nocodazole最佳浓度(单独):0.3 μM;联合使用浓度:0.2 μM;孵育时间:48 h;Cas9-PALB2 + Nocodazole KI效率:25.5%;HeLa细胞药物浓度:0.1 μM;HSkMC细胞药物浓度:0.2 μM;HeLa KI效率提升:约1.8倍;HSkMC KI效率提升:约1.9倍;Nocodazole预处理G2-M期比例:80%(文献值);检测方法:流式细胞术、CCK-8 assay
讨论与解读
研究者已探索多种提高KI效率的方法,包括sgRNA设计、供体修饰和同源臂长度优化。这些方法推动了基因编辑进步,在一定程度上提高了KI效率,但仍存在局限。优化CRISPR系统组件往往需要精确调整多个参数,且不同细胞类型和基因位点需求各异,难以找到普适的最优组合。相比之下,从细胞损伤修复过程出发、利用其天然修复机制,可更精准地整合基因KI,减少错误突变,更符合正常生理。近期研究聚焦于通过激活或过表达HDR相关因子提高KI效率。据报道,通过S-1(RAD51激活剂)激活RAD51表达可提高大鼠ROSA26样位点(RLL)基因的GFP基因打靶KI效率(文献34);过表达RAD18可使KI效率提高约1.5–2倍(文献37)。另一种提高KI效率的方法与HDR无直接关联——例如Cas9-mTHAP11融合蛋白可通过增加供体DNA的可及性提高HDR效率,为改善KI效率提供了新途径(文献38),但在临床应用前必须彻底评估鼠源THAP11可能的临床风险。鉴于PALB2对DNA损伤的同源重组修复途径至关重要……
编译者解读
该研究巧妙地将内源DNA修复机器"招募"到编辑位点——PALB2作为BRCA2-PALB2-RAD51通路的关键节点,其融合策略绕开了复杂参数调优的困境。1.7倍的基础提升虽不算惊艳,但与Nocodazole联用后25.5%的KI效率在同类研究中颇具竞争力。值得关注的是,该策略在三种细胞系中均有效,提示其不依赖特定细胞背景。不过,PALB2融合对Cas9蛋白结构的影响、长期表达是否引发基因组不稳定性,以及原代细胞中的表现,仍需进一步验证。总体而言,这是一种"借力打力"的务实思路,为HDR增强提供了可模块化叠加的新组件。
参考来源
期刊:Journal of Bioscience and Bioengineering, 2026
DOI: 10.1016/j.jbiosc.2026.05.004
DOI: 10.1016/j.jbiosc.2026.05.004