来源:蛋白电泳条带滞后二硫键未还原(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完SDS-PAGE一看,目标条带比理论分子量大一截,或者说“滞后”了。你的第一反应可能是胶配错了,或者怀疑表达的是融合蛋白。别急着重新配胶。大概率是二硫键没打开——蛋白还维持着部分折叠和交联,在凝胶里当然跑不快。这篇把还原体系、变性条件、样品本身的坑一次性捋清楚。
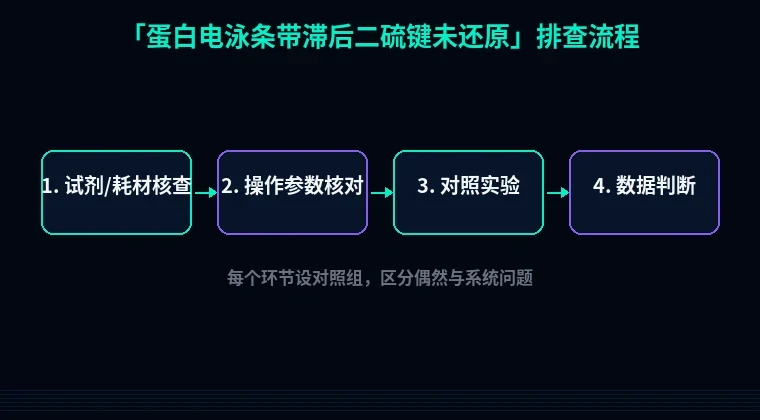
第一步:先别急着换胶,这几个低级错误先排掉
1. 上样缓冲液拿错了:非还原性loading buffer(不含DTT/β-巯基乙醇)和还原性的外观一模一样。看一眼管壁标签,或者翻一下配方记录。解决:重新分装还原性buffer,和非还原性分开放。
2. 还原剂忘了加或加错体积:5×buffer配好后加DTT,有人配完忘了补,有人按1×的终浓度加进5×里。解决:DTT按500 mM加到5×母液,终浓度100 mM。
3. 没煮沸或只煮了1分钟:95°C 5–10分钟是底线,水浴锅升温慢、管子插进去没等到温也是常见原因。解决:用金属浴或沸水浴,确认样品确实到温再计时。
4. 样品pH偏酸:裂解液没调pH,DTT在酸性条件下还原能力明显下降。解决:上样前查一下样品pH,必要时用1 M Tris pH 8.0调至7附近再煮沸。
第二步:分维度系统排查
1. 还原剂本身失效
现象:同一批样品上周正常,这周条带上移。
原理:DTT水溶液在4°C几天就氧化失效,β-巯基乙醇挥发更快。反复冻融、开盖次数多,还原能力直线掉。
解决:DTT现用现配,母液-20°C分装单次量,最长存1个月。β-巯基乙醇终浓度5%(v/v),开瓶超过3个月直接换。
验证:拿一份已知大小的标准蛋白(如BSA 66 kDa)走同样流程跑一孔,看是否单一条带。
2. 还原剂终浓度不够
现象:条带下移一点但不完全,出现双条带或拖尾。
原理:样品蛋白浓度高(>2 μg/μL)或二硫键数量多时,100 mM DTT被消耗殆尽,残留二硫键继续交联。
解决:把DTT终浓度顶到200 mM,或改用TCEP(终浓度5–10 mM,水溶液稳定,不挥发)。样品先稀释到1–2 μg/μL再上样。
验证:同一管样品做两组,一组常规DTT,一组加倍DTT,并排跑,看滞后条带是否往下移。
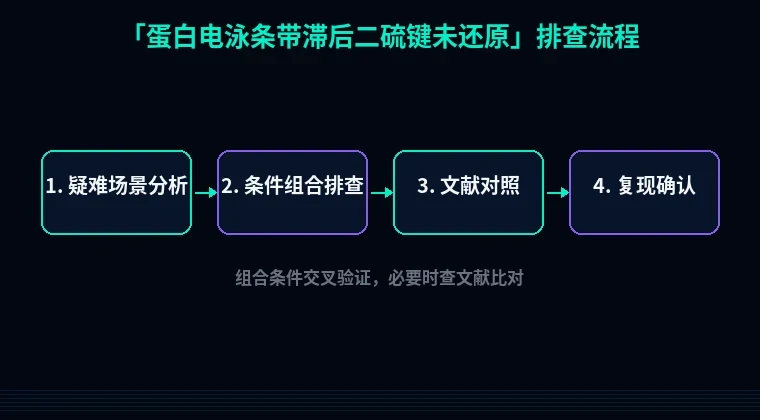
3. 煮沸条件不足
现象:条带位置不稳定,每次跑出来不一样。
原理:SDS结合和变性需要热能驱动。95°C不到5分钟,蛋白构象没完全展开,SDS包裹量不足,电荷/质量比偏低,迁移就慢。
解决:95°C 8–10分钟。对于膜蛋白或结构域紧密的蛋白,延长到100°C 10分钟(加2% SDS和8 M尿素辅助)。煮沸后立即上样,别放凉再跑。
验证:取同一份样品,分别煮5分钟和10分钟,相邻泳道比较。
4. 煮沸后又重新氧化
现象:煮完当时跑正常,放冰上等下一板胶就上移。
原理:DTT氧化产物释放后,样品中游离巯基在空气氧存在下重新成键;冷却过程给了它足够时间。
解决:煮完立刻上样,别在室温晾着。如果必须等,加碘乙酰胺(IAM)终浓度50 mM,室温避光15分钟做烷基化,把巯基封死。
验证:烷基化后的样品跑还原胶,条带位置应完全固定,重复上样结果一致。
5. 蛋白二硫键埋藏太深
现象:DTT加到200 mM、煮10分钟,位置上移依旧。
原理:某些蛋白(如受体胞外域、抗体、含多个结构域的酶)二硫键埋在疏水核心,还原剂进不去。
解决:先在含6–8 M尿素或4 M GdnHCl的buffer里37°C孵育30分钟打开结构,再加SDS和DTT煮。或者用TCEP替代DTT,TCEP不受巯基屏蔽影响,效率更高。
验证:还原+变性双处理组与常规处理组并排,看是否下移。
6. 样品里混进了干扰物
现象:条带弥散、拖尾,或者整体上移。
原理:高浓度盐(>500 mM)、Triton X-100、过量过硫酸铵残留会削弱SDS结合。细胞裂解液里残留的核酸也会让样品发黏。
解决:上样前用PBS或Tris缓冲液透析/超滤换液,降低盐和去垢剂。核酸用Benzonase 25 U/mL 37°C消化15分钟。
验证:换液前后各跑一孔对比。
第三步:进阶疑难问题
抗原/抗体类样品二硫键还原不完全
IgG有4条链和十几个链间二硫键,常规100 mM DTT 5分钟搞不定。做法是:样品用含200 mM DTT、2% SDS的buffer稀释,95°C煮10分钟,再加IAM 100 mM室温避光30分钟烷基化,之后才上样。不烷基化的话,跑胶过程中重链和轻链会重新搭回去。
顽固聚集体被误判成二硫键问题
有时候条带滞后是因为热聚集,不是二硫键。判断方法:还原胶上加热处理后出现大量聚集在泳道顶端,加DTT也没用。此时把煮沸温度降到70°C 10分钟,或加8 M尿素再煮,聚集体消失说明是热诱导沉淀,和还原无关。
多聚体复合物
膜蛋白和复合物在SDS中不一定解离成单体。补一个含4 M尿素的样品组,或者做非还原/还原双向电泳(第一向非还原,切胶后第二向还原),才能确认真实分子量。
避坑总结 + 实操建议
三条核心结论:第一,还原胶上条带滞后,先查DTT/β-巯基乙醇有没有失效,这占七成以上;第二,还原剂量和煮沸时间要跟着样品蛋白浓度和二硫键数目走,不能一套参数打天下;第三,烷基化是判断“真还原”和“假滞后”的分水岭,做一次IAM封闭就能定性。
两个日常好习惯:DTT和β-巯基乙醇一律分装小体积、-20°C保存,管上写明开瓶日期,超期直接扔;每次跑还原胶留一孔已知分子量标准蛋白做质控,条带位置一偏立刻能发现,不用等到样品全跑完才后悔。
蛋白跑不对,很多时候不是表达出了问题,而是样品处理没做透。把还原和变性这两步做扎实,条带自然落在它该在的位置。
调好跑胶条件之后,如果还想从源头降低蛋白聚集和不可溶的风险,可以在站内用蛋白可溶性优化工具先评估序列;重组表达前用密码子优化工具调整编码序列;需要设计克隆或测序引物时,引物设计工具也能直接给出参数和二级结构评估。