来源:转染后表达低质粒转染试剂(DNA Lab Space 实验教程)| 编译:DNA Lab Space
转染48小时收样,WB条带淡得像没转,荧光图里只有零星几个阳性细胞。这种"钱花了、时间搭了、结果没有"的崩溃,做瞬转的人都懂。问题可能藏在质粒质量、转染试剂比例、细胞状态甚至检测时间点里。这篇教程按实验流程拆成8步,从新手常犯的低级错误到进阶疑难,每步都给你判断依据、验证方法和具体参数,照着走一遍,大概率能锁定原因。
第一步:先别怀疑人生,排查这4个低级错误
1. 质粒浓度和纯度根本没测准。 Nanodrop上A260/280在1.8左右、浓度≥200 ng/μL才敢上转染,A260/230低于1.8说明有盐或酚残留。解决:重新乙醇沉淀或过柱纯化,别用"看起来挺浓"的质粒硬转。
2. DNA与转染试剂比例抄错或算错。 Lipofectamine 3000在6孔板的标准量是1 μg DNA + 2 μL Lipo3000 + 2 μL P3000,PEI是DNA:PEI=1:3(w/w)。解决:拿计算器重新算一遍,注意P3000是加在DNA管里,别和Lipo3000混错管。
3. 转染当天培养基里加了双抗。 青霉素-链霉素对脂质体转染有明显抑制,尤其Lipo系列。解决:转染当天换无抗生素培养基,4-6小时后再补回。
4. 细胞密度过密或过稀。 HEK293贴壁70%-80%转染最稳,过密24小时就长满、过稀复合物接触不到细胞。解决:转染前计数,6孔板每孔铺3×10⁵-5×10⁵个细胞,过夜贴壁后再转。
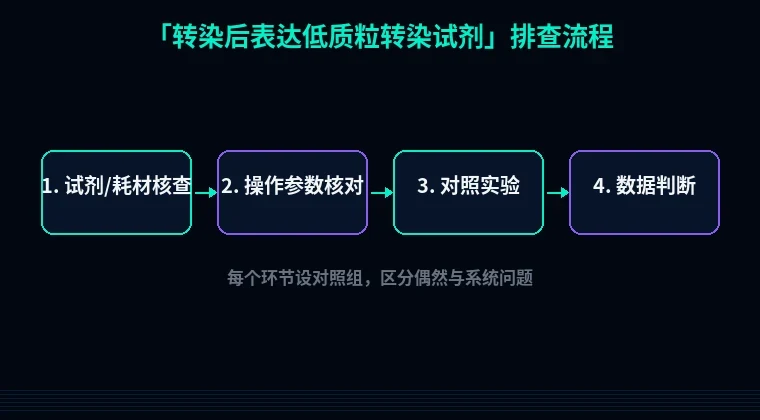
第二步:按流程分维度系统排查
模块一:质粒本身的问题
1. 启动子在目标细胞里"哑火"。 现象:GFP阳性细胞少,但同样质粒转293T荧光>70%。原理:CMV启动子在RAW264.7、部分干细胞和原代细胞中会被甲基化沉默。解决步骤:换EF1α、CAG或SV40启动子重新构建;验证方法:同批质粒平行转293T做阳性对照,确认质粒本身没坏。
2. 质粒带内毒素。 现象:转染后细胞碎片多、贴壁差、表达低。原理:内毒素与脂质体竞争结合,还会激活细胞应激通路。解决步骤:用无内毒素中提/大提试剂盒,内毒素控制在<0.1 EU/μg;验证方法:鲎试剂抽检,或直接看转染后24小时细胞形态是否明显劣于未转染组。
3. 质粒太大、超螺旋比例低。 现象:大于10 kb的质粒转染效率断崖式下降。原理:大质粒入核困难,开环/线性化比例高更差。解决步骤:切掉多余骨架做minicircle,或至少保证琼脂糖凝胶上超螺旋条带占70%以上;验证方法:跑0.8%凝胶看拓扑结构。
模块二:转染试剂与操作
4. 复合物比例不合适、孵育超时。 现象:荧光弱但细胞状态尚可。原理:电荷比失衡导致复合物过大沉淀或过小无法入胞。解决步骤:6孔板按1 μg DNA + 1.5-2 μL Lipo3000做梯度小试(1:1、1:2、1:3),复合物室温孵育15-20分钟,超过30分钟开始聚集;验证方法:用GFP质粒做三组比例,24小时镜下数阳性率。
5. 转染时血清没换掉。 现象:效率比预期低一半以上。原理:血清蛋白竞争结合脂质体。解决步骤:转染前用Opti-MEM或无血清DMEM洗一遍,复合物加入后4-6小时换回含10% FBS培养基;验证方法:平行做"有血清/无血清"两组,阳性率差值就是答案。
6. 转染试剂批次或保存出问题。 现象:以前同样的操作现在做不出来。原理:脂质体4°C反复冻融会聚集失效。解决步骤:4°C保存、绝不冷冻,开封后3个月内用完;验证方法:新批次先用已知GFP质粒做阳性对照,阳性率低于60%就别上目的质粒。
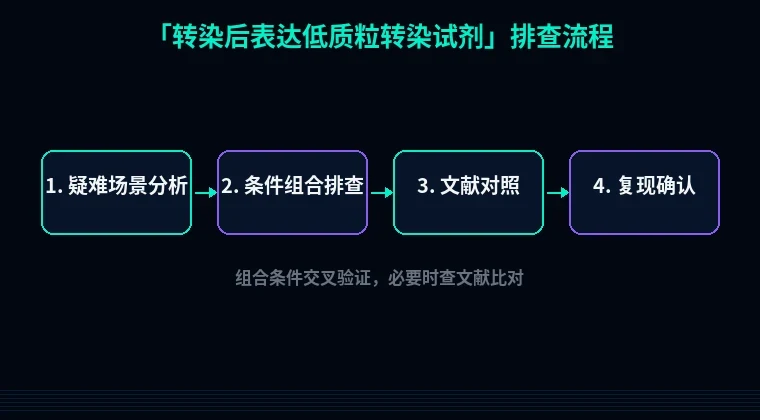
模块三:细胞与检测时间点
7. 细胞代次太高。 现象:荧光散在、碎片多。原理:高代次细胞膜通透性和增殖状态都下降。解决步骤:用≤P20代,复苏后传2-3代再转;验证方法:台盼蓝染色活力>90%才可用。
8. 检测时间点选错。 现象:24小时荧光不错,48小时反而变弱。原理:瞬时表达峰值在24-72小时,CMV在部分细胞48小时后开始下滑。解决步骤:荧光24-48小时观察,蛋白36-48小时收样,别拖到72小时以后;验证方法:做24/48/72小时三个时间点,找峰值再定收样时间。
第三步:进阶疑难问题
1. 转染效率高,但蛋白就是检测不到。 现象:GFP阳性率>60%,目的蛋白WB却空白。原因可能是密码子偏好性差、Kozak序列弱或蛋白被快速降解。解决:把起始密码子前改成GCCACC,做密码子优化,N端或C端加Flag/HA标签;验证:先qPCR测mRNA,mRNA正常而蛋白低,就往降解或翻译效率上查。
2. 质粒骨架里的原核序列引发沉默。 现象:同一基因换到minicircle上表达量翻几倍。原理:骨架上的CpG和抗生素抗性基因会触发细胞先天免疫。解决:去除多余原核序列,或换用无骨架的线性DNA模板;验证:同基因两种载体平行转,比较荧光强度。
3. 融合标签把蛋白"带偏"了。 现象:荧光定位异常、WB出现截短条带。原理:大标签影响折叠,或N端信号肽被标签干扰。解决:换小标签(His、Strep)、把标签挪到C端;验证:做一次无标签版本对照。
避坑总结+实操建议
三条核心结论: 第一,出问题先做GFP阳性对照,别一上来就怀疑构建。第二,DNA量、试剂比例、细胞密度这三个参数固定住,再谈优化。第三,内毒素和细胞代次是隐形杀手,常被忽略但杀伤力最大。
两个日常好习惯: 每次转染记录试剂批号、质粒浓度和细胞代次,出问题能回溯;新批次试剂先用GFP小试,合格再上目的质粒,别拿宝贵样品试错。
工具别浪费
排查到构建层面时,站内的引物设计工具能帮你快速核对测序引物和克隆引物;密码子优化工具针对目标宿主调序列,解决"mRNA有、蛋白无"的尴尬;蛋白可溶性优化工具则能在表达前预判标签和宿主搭配。工具不贵,时间最贵,该用就用。