来源:蛋白标签切割效率低酶底物比例优化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
“切了一夜,第二天跑胶一看,目的条带纹丝不动。”这大概是纯化流程里最让人泄气的一幕。你加了酶、换了buffer、也老老实实等了16小时,标签还挂在那儿。问题往往不在酶本身,而在酶与底物的比例、缓冲液里的残留物,以及标签位点能不能被酶“够得着”。下面按操作顺序拆开讲:从四个新手常犯的低级错误,到六个维度的系统排查,再到on-column切割这类进阶坑。照着做,多数样品当天就能救回来。
第一步:先花10分钟排掉低级错误
别急着怀疑酶失活。八成问题出在这几件事上。
- 酶反复冻融。TEV放-80°C拿进拿出超过3次,活性掉一半以上。解决:买回来按10 μL分装,每次冰上化一支,用完就扔。
- 咪唑没除干净。Ni柱洗脱液里250-500 mM咪唑直接加酶,酶基本废掉。解决:透析2小时换液两次,或至少稀释5倍把咪唑压到50 mM以下。
- 比例凭手感。1:100说的是质量比,不是“1 μL酶配100 μL底物”。解决:先测A280算清底物浓度,再按质量比加酶。
- 时间温度不对。4°C放1小时就上胶,肯定看不到切割带。解决:4°C 16 h,或30°C孵育1-2 h,后者记得补DTT。
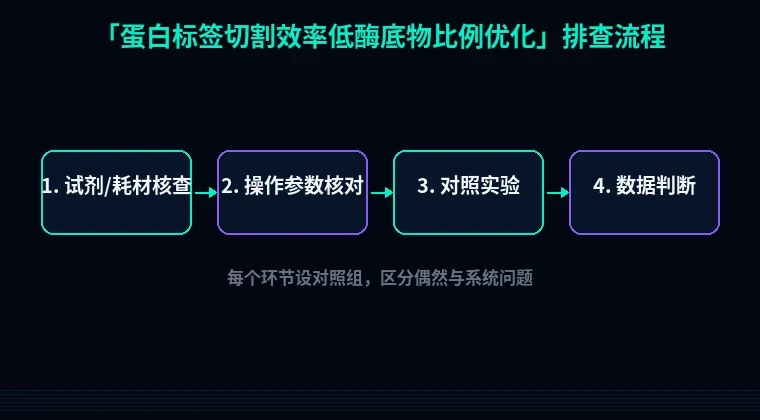
第二步:按流程分维度系统排查
1. 先确认酶是活的(阳性对照)
现象:连已知的标准底物都切不动。原理:甘油浓度、缓冲液、冻融都会让酶活打折,你手上那管可能早就不是标签上写的活性。做法:取1 μg已知底物(或5 μg你自己上一批切得动的蛋白),加1 μL酶,缓冲液用50 mM Tris-HCl pH 8.0、150 mM NaCl、1 mM DTT,30°C孵育1 h,SDS-PAGE看结果。验证:对照切动了,问题在底物侧;切不动,换新酶。
2. 摩尔比算错了
现象:加大酶量有用但成本受不了,或者加到1:10还是切不干净。原理:质量比受分子量影响。TEV是28 kDa,你的底物若是60 kDa,1:100质量比换算成摩尔比只有约1:214,远低于有效区间。做法:目标摩尔比1:50~1:100,换算质量比 = 1:100 ×(28/60)≈ 1:47。常用起点质量比1:50,切不动再上到1:20。验证:同一批底物分三管,分别按1:100、1:50、1:20加酶,30°C 1 h后跑胶比条带深浅。
3. 底物浓度太低
现象:样品越稀越切不动,浓缩后同样的酶量反而切得干净。原理:双分子反应,底物低于0.1 mg/mL时碰撞概率低,酶还会吸附到管壁上。做法:超滤浓缩到1-