来源:qPCR熔解曲线双峰引物特异性验证(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做qPCR最怕什么?扩增曲线漂亮,一点开熔解曲线——两个峰。你第一反应多半是"引物二聚体",于是换了新引物,结果还是双峰。或者干脆把模板稀释十倍,峰小了一点,但没消失。问题在于,熔解曲线双峰的成因至少有七八种,引物只是其中一类。这篇教程按"低级错误→引物→模板→体系→仪器→疑难杂症"的顺序,把判断依据、验证动作和具体参数一次讲完,照着做,九成双峰能定位到根上。
第一步:快速排查低级错误
别急着怀疑引物设计,先看这几件小事。
1. 熔解程序温度范围没设够。有些仪器默认只跑65–95°C,产物Tm在60°C附近的小峰被截掉一半,看起来像"半个峰"。解决:把熔解范围改成60–95°C,起始温度低于最低预期Tm至少5°C。
2. 复孔之间峰形不一致。A孔单峰、B孔双峰,大概率是封膜没压紧,边缘孔蒸发导致浓度升高。解决:用刮板把膜压到每个孔边缘发白,短暂离心(500 × g,1 min)再上机。
3. 引物工作液浓度算错或反复冻融。10 μM工作液放了两个月、冻融十几次,实际浓度可能已经掉到6–7 μM,你按0.5 μL加,终浓度偏低,非特异结合反而更容易出峰。解决:母液100 μM分装成10 μL一支,-20°C保存,工作液4°C最多放两周。
4. NTC孔忘了加样或加错。无模板对照里如果也出双峰,说明污染或引物二聚体,不是模板的问题。解决:每板必设NTC,且NTC要最后加样、换枪头。
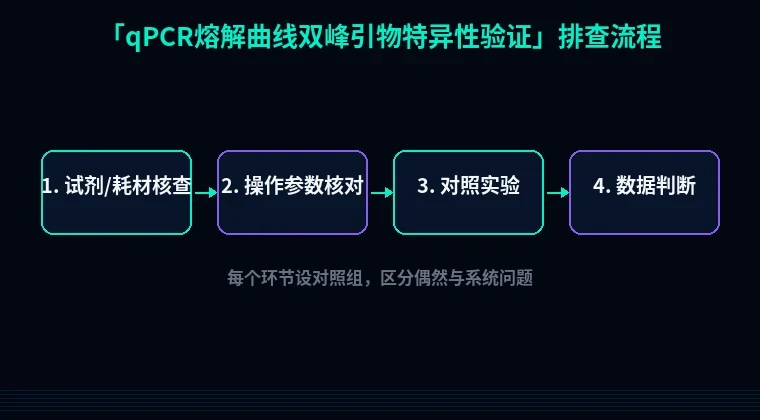
第二步:分维度系统排查
模块A:引物本身
1. 引物二聚体
现象:小峰Tm比主峰低5–10°C,峰形窄,峰高随循环数增加而升高,NTC里同样出现。
原理:两条引物3'端有≥4个互补碱基,或者富含GC的3'端自身回折。二聚体是短双链,Tm低、解链协同性强,所以峰又尖又矮。
解决:把两条引物序列丢进OligoAnalyzer算异二聚体ΔG,低于-9 kcal/mol就该重设计;3'端最后5个碱基避免出现3个以上连续G/C;退火温度从60°C提到62–63°C试一轮;引物终浓度从0.5 μM降到0.2 μM(20 μL体系加10 μM母液各0.4 μL)。
验证:NTC孔小峰消失或峰高降到主峰的5%以下,同时标准曲线Ct值偏移不超过0.5,说明有效。
2. 引物与非靶标序列同源
现象:双峰,且其中一个峰的Tm和你预期产物差2°C以上,复孔重复性很好,不是随机杂峰。
原理:3'端15 bp内有错配仍能延伸,扩出大小相近但序列不同的产物,Tm自然不同。
解决:Primer-BLAST比对nr库,期望值设1e-3,重点看3'端最后5个碱基是否落在SNP或同源基因保守区。重设计时把3'端锚定在唯一序列上。
验证:跑60–68°C梯度退火,8个温度点,每点3复孔。小峰在某个温度以上消失,主峰Ct稳定,基本可以锁定是非特异扩增。
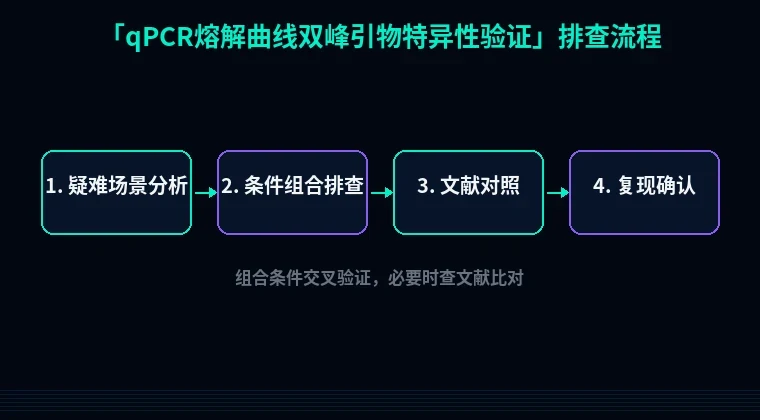
模块B:模板层面
3. 基因组DNA污染
现象:RT-qPCR样本出现双峰,其中一个峰Tm更高,-RT对照也有扩增曲线且Ct差小于5。
原理:引物没跨内含子,gDNA和cDNA同时被扩增,两个产物长度不同、Tm不同。
解决:RNA提取后做DNase I消化,2 U/μg RNA,37°C孵育30 min,加EDTA 65°C 10 min灭活;或者直接换跨外显子-外显子接头的引物。
验证:-RT对照与样本Ct差值>5才算过关,小于5就重做消化。
4. 模板浓度过高或含抑制物
现象:双峰,主峰Ct很靠前(<15),稀释模板后小峰比例下降。
原理:模板过量时引物被非特异位点饱和,或者残留的SDS、胍盐改变双链解链行为,峰形展宽甚至分裂。
解决:cDNA按1:5、1:10、1:20做梯度稀释,选Ct落在20–30区间的稀释度做正式实验。
验证:三个稀释度小峰占比依次下降,说明是浓度依赖的非特异结合,不是引物设计硬伤。
模块C:反应体系与程序
5. 退火温度偏低或延伸时间不足
现象:双峰间距小(<3°C),小峰在主峰右侧,且不同批次波动大。
原理:退火温度接近引物Tm减5°C时,错配也能稳定结合;延伸时间不够,长产物扩不全,熔解时出现肩峰。
解决:两步法60°C 30 s改成三步法95°C 15 s→58°C 15 s→72°C 20 s;或者直接把退火提到63°C。延伸时间按产物长度给,100–200 bp给20 s足够。
验证:梯度退火板跑完看小峰是否随温度升高消失,同时标准曲线斜率保持在-3.1到-3.6之间。
6. 引物浓度配比失衡
现象:双峰,小峰Tm在70–75°C,NTC里也轻微可见。
原理:正反引物不等量,过量那条自身形成二聚体或发夹。
解决:两条引物分别测浓度,按1:1配;终浓度统一降到0.2 μM。
验证:NTC孔Ct>35或无数值,熔解曲线只剩引物二聚体小峰(可接受)或干净单峰。
模块D:仪器与染料
7. 熔解曲线采集参数太粗
现象:单峰被劈成两个紧挨的峰,峰顶距离<1°C,峰形带毛刺。
原理:扫描速率0.5°C/s以上、每0.5°C才采一个点,峰顶附近数据点不够,软件拟合出两个局部极大值。
解决:扫描速率改0.05–0.1°C/s,每0.2°C采集一次,熔解程序从60°C开始每15 s升0.3°C。
验证:同一块板只重跑熔解程序,不重新扩增,双峰合并即证实是采集问题。
第三步:进阶疑难问题
情况一:NTC和样本都出双峰,换引物也没用。 大概率是引物自身二级结构太强,普通DNA引物压不住。可以试LNA修饰引物,或者把扩增子缩短到80–120 bp,减少二级结构形成机会。
情况二:熔解曲线单峰,但2%琼脂糖胶跑出两条带。 染料法灵敏度有限,杂带含量低于5%时熔解曲线分辨不出来。别迷信单峰,关键样本还是跑胶确认产物大小,或者直接测序。
情况三:GC含量>65%的模板,主峰Tm超过88°C,旁边拖个小肩峰。 这是模板二级结构没完全打开,不是引物问题。体系里加5% DMSO或1 M甜菜碱,注意两者都会让Tm降1–2°C,退火温度要相应下调。
避坑总结+实操建议
三条核心结论:
- 双峰先看NTC。NTC有峰是引物二聚体或污染,NTC干净才轮到查模板和体系。
- 小峰Tm比主峰低5–10°C、峰形窄,九成是二聚体;小峰Tm更高或与主峰接近,优先查基因组污染和非特异扩增。
- 任何改动只动一个变量。退火温度和引物浓度一起调,你永远不知道是哪个起了作用。
两条日常好习惯:
- 每板必设NTC和-RT对照,别省这两个孔,它们是最便宜的故障定位工具。
- 引物母液到货先分装,100 μM原液拆成10 μL一支,-20°C冻存,工作液4°C两周内用完,过期直接扔。
引物设计阶段就把二聚体和特异性拦住,比跑完qPCR再排查省事得多。站内的引物设计工具可以直接算二聚体ΔG和Tm,把序列贴进去就能看到3'端互补情况;做原核表达的话,密码子优化工具能顺带避开稀有密码子和限制性酶切位点;蛋白可溶性优化工具则帮你在构建阶段就把表达条件算明白。工具不能替你判断,但能把排查范围先缩小一半。