来源:蛋白纯化高盐洗脱目标峰滞后pH优化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
离子交换纯化最让人抓狂的场景之一:梯度都跑到40% B了,目标蛋白才慢悠悠出来,比预期晚了整整一管。收峰、跑胶、活性检测,全得返工。绝大多数人第一反应是"柱子脏了"或"梯度设错了",其实高盐洗脱滞后往往跟pH的耦合效应有关——缓冲液pH差0.2个单位,峰位能偏出5% B。这篇按"基础错误→流程分模块→进阶疑难"三层往下查,每个原因都给出判断动作和具体参数,照着做基本能定位。
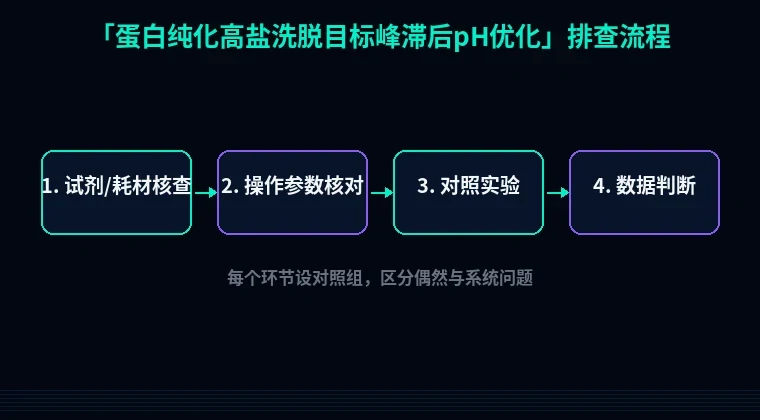
第一步:先花十分钟排除低级错误
别急着怀疑树脂。新手最容易栽的坑,基本都在配液和校准上。
1. pH计没校准,标称7.0实际6.6。 pH探头老化或校准液过期,0.3个单位的偏差足够让蛋白净电荷变一档。解决:用pH 4.01/7.00/10.01三点新鲜标准液校准,校准斜率低于95%就换探头。
2. 母液浓度算错。 配1 M Tris母液时按Tris碱称,没按Tris-HCl分子量折算,或者稀释时把20×当成10×。解决:核对母液标签,用conductivity或滴定复核,20 mM Tris-HCl pH 8.0电导应在1.5-2.5 mS/cm。
3. NaCl称错或母液忘稀释。 5 M NaCl母液直接当1 M用,平衡液电导飙到80 mS/cm,蛋白根本挂不上柱,洗脱自然乱套。解决:每批平衡液测电导,20 mM Tris + 50 mM NaCl pH 8.0约5-6 mS/cm。
4. 柱子没平衡够。 只过5 CV就上样,柱内pH和电导还没到基线,前几管洗脱全漂。解决:平衡10 CV,流出液pH与平衡液差值<0.1、电导差<0.5 mS/cm再上样。
第二步:按流程分模块系统排查
低级错误排除后还滞后,就得从样品、柱况、梯度、洗脱液四个维度拆。下面每条都给出判断路径。
1. 上样液与平衡液pH不一致(最常见)
现象:峰位比同条件小试晚2-3管,峰形变宽。
原理:蛋白表面净电荷随pH连续变化。上样液pH偏高或偏低,蛋白以不同电荷状态结合到磺丙基(SP)或季铵(Q)配基上,结合强的亚群需要更高盐才被置换。
解决:上样前用平衡缓冲液透析,4°C、两次、每次4小时以上;急用就上5 mL脱盐柱换液,回收率一般>95%。
验证:测上样液和平衡液pH,差值控制在0.1以内;同时测电导,差值<1 mS/cm。
2. 平衡缓冲液pH离pI太近
现象:结合容量低,穿透峰大,剩余目标蛋白在高盐区滞后洗出。
原理:pH越接近pI,净电荷越少,结合位点少且不均一,洗脱行为分散。
解决:把pH调离pI至少1个单位。未知pI时做pH 6.0/6.5/7.0/7.5四组小柱试验,每组1 mL柱床、5 CV洗脱。
验证:比较四组峰位对应的盐浓度,选峰最集中、回收率最高的pH。
3. 缓冲体系缓冲能力不足,高盐下pH漂移
现象:洗脱峰拖尾,收集管测pH比平衡液高0.3以上。
原理:NaCl升到0.5 M时离子强度改变,Tris等缓冲对的表观pKa偏移,磷酸盐相对稳但也会漂。缓冲能力弱的体系(如PBS做pH 8.0)在梯度后半段几乎失去缓冲。
解决:换成20-50 mM Tris-HCl或磷酸钾,浓度不低于20 mM;洗脱液单独配、单独调pH,不要靠加盐后回头调。
验证:洗脱过程中每5管测一次pH,波动超过0.2就说明体系撑不住。
4. 梯度延迟体积设错
现象:峰出现在方法显示的40% B,实际柱内只有25% B。
原理:系统死体积(泵到柱头)通常2-5 mL,方法里没扣除,表观峰位整体后移。
解决:用1 M NaCl走一遍空柱,记录电导开始上升的体积,把这个值填进方法的delay volume。
验证:重跑标准蛋白(如BSA)看峰位是否回到文献区间。
5. 梯度太缓或柱床压缩
现象:峰宽超过3 CV,或者柱压比新柱高50%。
原理:缓梯度放大电荷微小差异,峰自然散;柱床压缩则流路不均,局部盐浓度滞后。
解决:先用阶梯洗脱定位(20%、30%、40% B各5 CV),找到出峰台阶后再做10-15 CV线性梯度;柱压异常就反冲或换柱。
验证:丙酮法测理论塔板数,低于2000 plates/m说明柱效下降。
6. 样品过载或含核酸
现象:峰位随上样量增加而后移,UV 260/280比值>0.8。
原理:过载时蛋白竞争结合位点,弱结合群体被挤到高盐区;核酸带负电,占位又增粘。
解决:上样量降到柱容量的10-20%;核酸高就加DNase 5 U/mL、MgCl2 1 mM,冰上30分钟再上样。
验证:梯度上样量(5、10、20 mg/mL柱床)看峰位是否稳定。
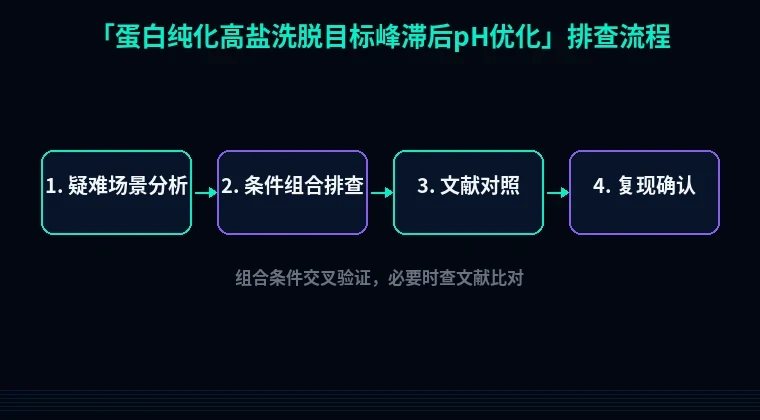
第三步:进阶疑难,两个方向深挖
pH-盐耦合的非线性效应。 有些蛋白在高盐下局部pKa偏移,洗脱液pH比平衡液高0.2-0.3反而让峰前移。做法:固定盐梯度,做pH 7.0/7.2/7.4/7.6四组,每组只改洗脱液pH。记录峰位盐浓度,画二维矩阵,最优组合常常不在平衡pH上。
树脂老化与配基脱落。 用了200个循环以上的柱子,电荷密度下降,峰整体滞后且拖尾。判断:新柱同条件对比峰位,偏移超过1 CV就该处理。解决:0.5 M NaOH 30分钟CIP,再用2 M NaCl过渡;仍不恢复就换柱。
双峰或肩峰。 高盐区出现主峰带肩,多半是构象异构体或磷酸化修饰差异。加50 mM精氨酸到洗脱液可减少非特异吸附,肩峰合并说明是构象问题,不是纯度问题。
避坑总结与实操建议
三条核心结论:
- pH差0.2,峰位偏5%。 上样液、平衡液、洗脱液三者pH必须统一校准,别信"差不多"。
- 先阶梯后线性。 不知道峰在哪就先跑20/30/40% B台阶,定位后再优化梯度,省时省样品。
- 电导和pH一起测。 只看UV曲线会误判,流出液实测才靠谱。
两个日常习惯:每批缓冲液配完立刻测pH和电导并记录在标签上;柱子每50个循环做一次CIP和柱效测试,别等峰形烂了才想起来。
工具辅助
pH和盐条件定下来后,上游序列也得配合。做突变体或换标签时,先用站内引物设计工具核对Tm和GC,避免引入二级结构;表达量低就上密码子优化,按宿主偏好重排;纯化老聚集,用蛋白可溶性优化工具评估标签和促溶伴侣组合。条件筛完、序列改完,再回柱子上验证,返工次数能砍一半。