来源:凝胶电泳蛋白条带拖尾处理(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完SDS-PAGE,溴酚蓝前沿齐刷刷一条线,可你的目的条带像被人从后面拽了一把——向上拖出长长的尾巴,或者整条泳道糊成"火焰山"。别急着怪样品降解、怪抗体不灵。拖尾这事,九成出在样品处理、凝胶配制和电压三件事上。下面按"先扫低级错误→再按流程拆模块→最后聊疑难杂症"的顺序,把怎么判断、怎么验证、怎么解决一次讲透。
第一步:快速排查低级错误
先花五分钟看这四个坑,大概率一枪命中。
1. 上样量太大。 10孔1.0 mm胶,每孔总蛋白别超30 µg,纯化蛋白别超2 µg。超了必拖。解决:样品稀释5倍重跑,拖尾变浅就是它。
2. 胶没凝透就拔梳子。 室温低于20°C时,30分钟根本不够。解决:灌完胶再等30分钟,或37°C放15分钟,孔边缘锐利了再拔。
3. 样品没煮沸或煮完没离心。 基因组DNA和膜蛋白碎屑挂在孔里往下渗。解决:95°C煮5分钟,12000 rpm离心3分钟,只取上清。
4. 电泳缓冲液反复用。 同一槽跑超过5次,pH漂移、离子强度下降。解决:换新配的1×Tris-Glycine-SDS缓冲液,别省这点钱。
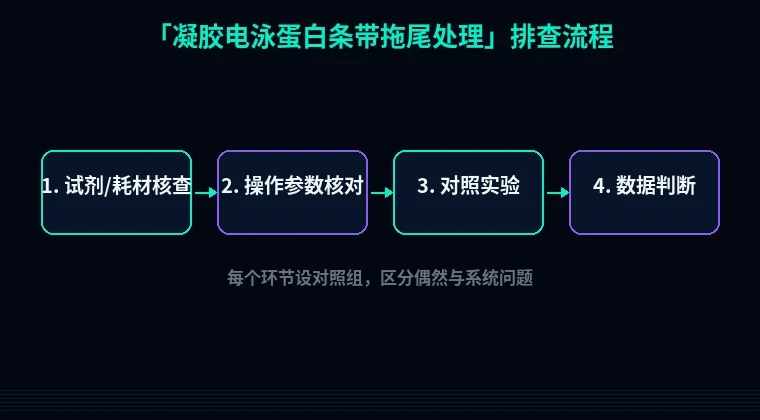
第二步:分维度系统排查
模块一:样品制备
1. 还原不充分——拖尾头号嫌疑。
现象:条带整体偏慢,目的带上方多出一条拖影,分子量看着比理论值大。
原理:DTT或β-巯基乙醇失效,二硫键只断了一半。氧化型DTT在4°C放两周基本报废。
操作:用新鲜配的1 M DTT母液,终浓度100 mM;或β-巯基乙醇终浓度5%。95°C加热5-10分钟。膜蛋白别超15分钟,否则聚集。
验证:跑一管不加还原剂的非还原对照,拖影消失即确认。
2. 蛋白降解。
现象:条带下方出现"扫帚尾",低分子量区弥散。
原理:裂解时内源蛋白酶释放,冰上操作不到位。
操作:裂解液临用前加PMSF至1 mM、cocktail 1×;全程冰上,裂解30分钟后立即离心取上清。
验证:取5 µL上清单独跑一孔,看低分子量区是否干净。
3. 盐浓度过高。
现象:条带整体歪斜,边缘发毛,像"笑脸"或"皱眉"。
原理:样品电导率远高于凝胶,局部电压不均。
操作:盐浓度压到50 mM以内。超了用10 kDa超滤管换液3次,或冷丙酮沉淀(-20°C 30分钟,12000 rpm 10分钟)。
验证:看溴酚蓝前沿是否水平一条线。
模块二:凝胶配制
1. 分离胶pH不对。
现象:所有泳道都拖,不止你的目的蛋白。
原理:Tris-HCl pH 8.8必须准,偏酸会让蛋白在分离胶里就部分带电迁移,区带压缩失败。
操作:配1.5 M Tris-HCl调至pH 8.8±0.1,4°C存不超过1个月。APS现配10%,每10 mL胶加100 µL,TEMED 10 µL。
验证:溴酚蓝前沿是否细锐如刀切。
2. 胶浓度与分子量不匹配。
现象:150 kDa的蛋白用12%胶跑,条带又钝又拖。
原理:孔径太小,大蛋白挤不进去。
操作:<20 kDa用15%,20-100 kDa用10-12%,>100 kDa用6-8%,或直接上4-15%梯度胶。
验证:换胶后条带立刻变锐。
3. 聚合不均匀。
现象:条带呈波浪状,同一泳道忽宽忽窄。
原理:TEMED加太快,或室温低于18°C。
操作:室温保持20°C以上,灌胶后用水饱和正丁醇封顶,等30-40分钟。
验证:倾斜胶板,液面不动就是聚合完全。
模块三:电泳条件
1. 电压过高。
现象:条带整体上翘,拖尾伴随胶板发烫。
原理:电压超过150 V,产热大于散热,凝胶局部升温,扩散加剧。
操作:浓缩胶80 V跑20-30分钟,分离胶120 V,电流控制在20-30 mA/板。夏天把电泳槽坐进冰盒。
验证:手摸胶板不烫(<40°C)为准。
2. 电泳时间过长。
现象:前沿跑到底后又跑了20分钟,小分子量条带全散开。
原理:蛋白跑出胶外后,剩余区带继续扩散。
操作:溴酚蓝前沿到胶底1 cm就断电,别恋战。
模块四:染色与脱色
1. 考马斯染色加热过度。
现象:背景深、条带边缘发虚。
原理:微波煮沸染色液会让胶局部受热变形。
操作:染色液覆盖胶,微波加热至微沸立刻停,摇床15分钟;脱色液换3次,每次10分钟。
验证:背景干净、条带边缘锐利即合格。
第三步:进阶疑难问题
1. 膜蛋白拖尾。
现象:条带呈"云雾状",常规优化全无效。原因:疏水区在SDS中易聚集。操作:裂解液加1% SDS或8 M尿素助溶,上样前70°C加热10分钟——别用95°C,会聚得更凶。实在不行上蓝绿温和胶。
2. 糖蛋白拉丝。
现象:条带向高分子量方向拖出细丝。原因:糖基化不均一,SDS结合量不一致。操作:PNGase F 37°C消化过夜去糖,或改用含6 M尿素的胶。
3. 等电点附近聚集。
现象:条带在某一pH区段明显变宽。原因:接近pI时净电荷低,迁移慢、扩散久。操作:换缓冲体系调pH,或改走2D电泳先做等电聚焦。
避坑总结+实操建议
三条核心结论:
1. 拖尾先查还原剂。 DTT不新鲜,后面全白搭。
2. 上样量宁少勿多。 每孔2 µg纯化蛋白足够看。
3. 电压别贪快。 120 V稳跑60分钟,比200 V跑30分钟好看得多。
两个日常好习惯:
- 每次配胶前用pH计测分离胶缓冲液,别拿试纸糊弄。
- 记录APS和TEMED开封日期,超过3个月直接换新。
条件排查完了,下一步是优化序列本身。设计引物时用站内引物设计工具避开二级结构,做原核表达前用密码子优化工具把稀有密码子换掉;如果拖尾源自包涵体复性,蛋白可溶性优化工具能帮你把可溶比例提上去。跑胶之前先算一遍,比跑十遍胶省事。