来源:蛋白二硫键错配氧化折叠调控(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做重组蛋白表达的你,大概经历过这种绝望:包涵体洗得干干净净,复性缓冲液换了三套配方,透析过夜、梯度稀释全试过,SDS-PAGE上条带单一漂亮,可一测活性——零。不是低,是零。这时候大概率不是表达量的问题,而是二硫键配对错了。本文从最基础的低级失误一路讲到氧化还原缓冲体系的进阶调控,覆盖大肠杆菌周质表达、包涵体体外复性、真核分泌表达三条主流路线,帮你把错配的二硫键"掰"回来。
第一步:先别急着上梯度,回头查这4个低级错误
新手翻车,八成栽在这几步。花20分钟回查,能省你一周的透析。
1. DTT或β-巯基乙醇没除干净。还原剂残留会持续打断刚形成的二硫键,复性液里哪怕剩0.1 mM DTT都够毁掉一批蛋白。解决:复性前用PD-10脱盐柱换液两次,或透析对1 L无还原剂缓冲液换液4次、每次至少4小时。
2. 复性蛋白浓度太高。超过0.1 mg/mL就开始分子间二硫键乱搭,形成聚集体。解决:稀释到0.02–0.05 mg/mL,宁可多装几管。
3. 缓冲液pH没卡在正确窗口。二硫键交换需要去质子化的巯基(-S⁻),pH低于7.0时半胱氨酸pKa约8.3,交换速率断崖下跌。解决:复性缓冲液pH定在8.0–8.5,Tris-HCl或CHES都行。
4. 空气氧化被当成主力。靠敞口搅拌让氧气慢慢氧化,几小时到一天不等,中间体全在错配状态打转。解决:主动加氧化还原对,别指望空气。
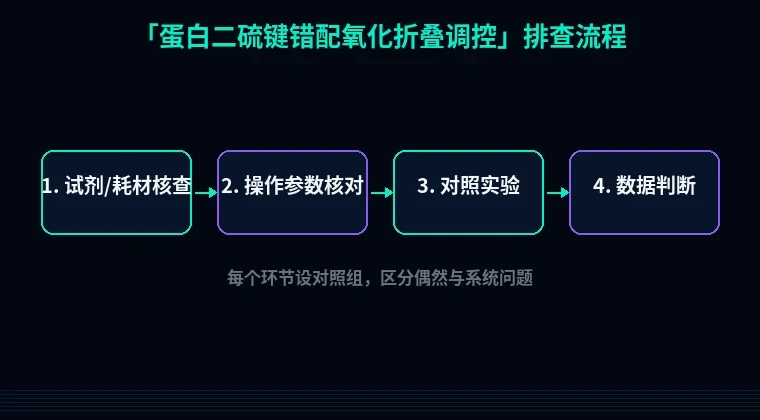
第二步:分维度系统排查,按流程一段段过
1. 还原剂去除不彻底(复性前)
现象:复性后测Ellman's试剂,游离巯基数量远超理论值;非还原SDS-PAGE上条带位置偏低或呈拖尾。
原理:残留的DTT、TCEP、GSH会与目标蛋白的半胱氨酸竞争,把已形成的二硫键重新还原,导致蛋白始终停在还原态。
解决步骤:
① 取复性前样品20 μL,加5 μL 100 mM DTNB(Ellman's试剂),室温反应5分钟;
② 若溶液变黄(412 nm吸光),说明还原剂残留;
③ 用脱盐柱或超滤(10 kDa cutoff)换液3次,每次稀释10倍;
④ 复测至412 nm吸光接近空白。
验证:非还原SDS-PAGE上目标条带比还原胶上移,说明二硫键已闭合。
2. 氧化还原对的配比和种类不对(复性中)
现象:目的蛋白可溶,但活性低、异构体多;反相HPLC出现多个肩峰。
原理:二硫键形成本质是硫醇-二硫化物交换反应。GSH/GSSG是最常用的氧化还原对,但比例决定反应方向——GSSG偏多推动氧化,GSH偏多推动还原。哺乳动物来源蛋白常用1 mM GSH / 0.2 mM GSSG(摩尔比5:1),而某些细菌或植物蛋白需要10:1甚至更还原的环境。
解决步骤:
① 初筛用2 mM GSH / 0.2 mM GSSG(10:1),pH 8.0,25°C;
② 若聚集严重,换用1 mM GSH / 1 mM GSSG(1:1)降低氧化速率;
③ 难折叠的蛋白试半胱氨酸/胱氨酸对(1 mM Cys / 0.5 mM cystine),或0.1 mM TCEP配合空气氧化;
④ 每2小时取样测活性或反相HPLC,找到活性峰值时间点。
验证:反相HPLC(C18柱,0.1% TFA水/乙腈梯度)上错配异构体保留时间与天然构象不同,主峰占比>90%视为合格。
3. 复性添加剂缺失或用量不对(复性中)
现象:复性后大量沉淀,上清活性极低。
原理:二硫键重排过程中暴露的疏水表面容易互相黏附。L-精氨酸(0.4–0.8 M)是最经典的聚集抑制剂;低浓度尿素(1–2 M)或甘油(5–10%)可减缓折叠速率,给二硫键交换留足时间。
解决步骤:
① 基础缓冲液:50 mM Tris-HCl pH 8.0,0.5 M L-精氨酸,1 mM EDTA;
② 若仍有沉淀,补加2 mM DTT(瞬时还原)后稀释10倍到复性液;
③ 甘油从5%试到10%,超过10%黏度太大影响后续纯化;
④ 复性12–24小时,4°C缓慢搅拌,转速≤100 rpm。
验证:复性后16000×g离心10分钟,上清蛋白量占总蛋白>80%为合格。
4. 二硫键异构酶(PDI)没加或加错(复性中后段)
现象:氧化还原对已优化,主峰占比仍在60%以下。
原理:PDI催化二硫键的重排,把错配键纠正为天然配对。体外复性中加0.5–2 μM PDI可显著提高天然构象产率。
解决步骤:
① 复性体系中加入1 μM重组PDI(或DsbA/DsbC组合);
② DsbC偏向还原重排,DsbA偏向氧化,两者按1:1加入覆盖两种错误;
③ 25°C孵育4–6小时后降至4°C过夜;
④ 若用大肠杆菌周质表达,共表达DsbC或过表达DsbB可提高周质氧化能力。
验证:加PDI前后各取10 μL,非还原胶比较条带迁移率,天然构象条带占比明显上升。
5. 金属离子干扰或螯合不足(全程)
现象:批间差异大,有时成功有时失败。
原理:Cu²⁺、Fe³⁺等过渡金属会催化半胱氨酸氧化成磺酸(-SO₃H),不可逆,彻底废掉该位点。同时金属也会干扰Ellman's检测。
解决步骤:
① 全程加1–2 mM EDTA,或用Chelex-100预处理缓冲液;
② 若怀疑已氧化成磺酸,用5 mM DTT 37°C还原30分钟,再换液;
③ 玻璃器皿用1 M HCl洗后超纯水冲,避免金属残留。
验证:质谱测分子量,磺酸修饰会使质量增加48 Da/位点。
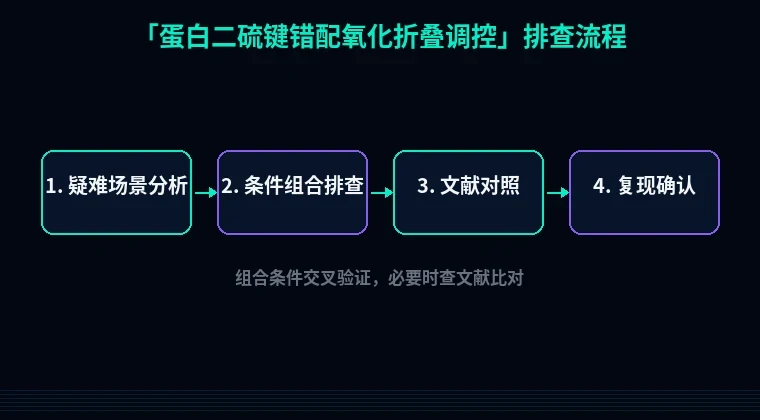
第三步:进阶疑难,遇到这些你才算入门
1. 结构域间二硫键"串线"。 多结构域蛋白中,A结构域的Cys和B结构域的Cys错配,形成分子内非天然桥。这种情况下整体构象接近天然,活性却全无,常规非还原胶都看不出差异。判断方法:做部分还原(0.5 mM DTT,37°C 15分钟)后跑胶,看是否出现新的中间条带。解决要靠分步复性——先用低浓度变性剂让结构域逐个折叠,每步之间透析去掉变性剂。
2. 周质表达中Dsb系统过载。 用PelB或OmpA信号肽把蛋白导到周质,二硫键靠DsbA/DsbB形成、DsbC/DsbD重排。目标蛋白Cys太多时DsbC被耗尽,错配积累。对策是共表达DsbC并同时敲除dsbD,或换用SHuffle菌株(组成型过表达DsbC)。实测可把天然构象产率从30%提到70%以上。
3. 真核分泌表达的"半胱氨酸陷阱"。 CHO或HEK293中过表达时,内质网里ERp57、PDI被目标蛋白大量占用,触发UPR,蛋白被部分折叠后直接分泌。表现是上清里有蛋白但活性只有理论值20%。解法:把培养温度降到32°C,延长折叠窗口;或共转PDI;严重时改用瞬时表达+丁酸钠(2 mM)提高折叠效率。
避坑总结+实操建议
三条核心结论:
1. 二硫键错配不是靠"多复性几次"解决的,先锁定是还原剂残留、氧化还原对失衡还是异构酶缺失,对症下药。
2. 氧化还原对比例是核心变量,10:1和1:1的差别能决定你是拿到活性蛋白还是废料,必须做梯度摸索。
3. 复性蛋白浓度控制在0.02–0.05 mg/mL,加0.5 M L-精氨酸,这两个参数能干掉80%的聚集问题。
两个日常好习惯:
- 每批复性都留样做非还原胶+反相HPLC双验证,别只看可溶性。
- 缓冲液现配现用,EDTA必加,DTT现用现称。
工具用起来,少走一半弯路
设计表达构建体时,先算清楚你的蛋白有几个Cys、预测哪些位点参与天然二硫键,再决定用周质表达还是胞内可溶表达。站内密码子优化工具能按大肠杆菌或CHO偏好调整序列,减少因稀有密码子导致的翻译暂停和错误折叠;蛋白可溶性优化工具会根据序列给出标签位置、表达宿主和共表达伴侣的建议;做定点突变验证Cys功能时,引物设计工具直接输入突变位点就能出配套引物,退火温度和时间都给你算好。别靠手算和试错,工具跑一遍,实验省两轮。