来源:无缝克隆拼接阳性率低载体线性化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
平板长出一片菌落,挑10个去测序,9个是空载。这种场景做无缝克隆的人都遇过。拼接效率低,问题往往不在试剂盒,而在载体线性化这一步。本文按实验流程走一遍,从酶切、纯化、同源臂设计到拼接转化,把阳性率低的常见原因拆成可执行动作,每个原因都给出判断、验证和解决路径。
第一步:先看这几个低级错误
1. 酶切完不跑胶,直接拿体系去拼接。切完取5 μL加6× loading dye跑0.8%胶,超螺旋带还在,后面白做。
2. 线性化载体没纯化。酶、盐、甘油带进Gibson反应,聚合酶直接罢工,必须柱纯化或胶回收。
3. 只用Nanodrop定量。线性DNA的A260读数常偏高2-3倍,低于20 ng/μL就换一批。
4. 忘了做自连对照。不加插入片段跑一管,平板上长的每一个菌落都是你的背景线。
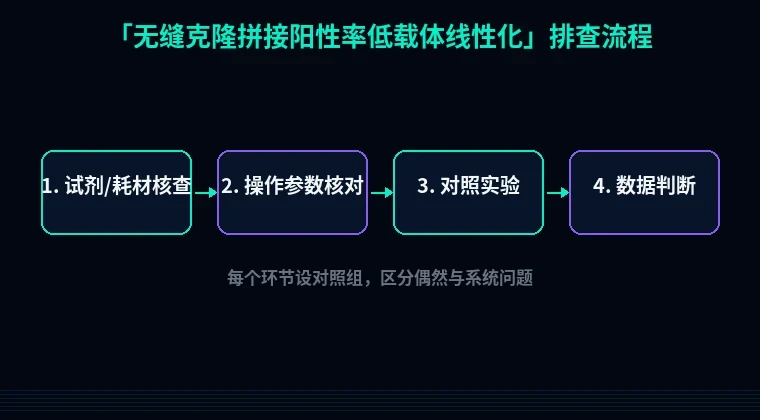
第二步:分维度系统排查
1. 酶切线性化环节
现象:平板菌落稀少,挑出来还全是空载。
原理:双酶切留下两处不同粘末端,载体没法自己环化。单酶切或切不干净时,残留超螺旋质粒转化后照样复制,自连效率又远高于拼接,直接把阳性克隆压下去。
解决步骤:先用SnapGene或NEBcutter确认两个酶切位点在载体上是单一位点,别在骨架上还有第二刀。双酶切体系按质粒1-2 μg、每种酶10-20 U、1×对应缓冲液、总体积50 μL配,37°C孵育2 h。两个酶缓冲液不兼容就顺序切,先切一刀补缓冲液再加第二个酶。切不完全就把酶量补到2倍,时间延到4 h或过夜,必要时加100 μg/mL BSA。碰到ClaI、XbaI这类受Dam甲基化影响的位点,从JM110等dam⁻菌株提质粒,或换成甲基化不敏感的酶。
验证方法:取5 μL产物跑0.8%琼脂糖胶,120 V电泳25 min。超螺旋带彻底消失、只剩一条比原质粒慢的线性带,才算合格。
2. 胶回收与纯化环节
现象:洗脱浓度低,或者浓度够但拼接不出菌。
原理:胶回收残留的胍盐、紫外切胶产生的嘧啶二聚体、洗脱液pH偏低,都会损伤DNA末端,让同源臂退火效率下降。
解决步骤:紫外灯下停留不超过30 s,用蓝光切胶仪更稳。洗脱用65°C预热的EB或TE(pH 8.0),加30 μL静置2 min再离心。用水洗脱时确认pH大于7.0,否则换10 mM Tris-HCl pH 8.5。回收质量差就做一次乙醇沉淀:加1/10体积3 M醋酸钠pH 5.2和2.5倍体积无水乙醇,-20°C放30 min,4°C 12000 rpm离心15 min,70%乙醇洗一次,晾干溶于20 μL TE。
验证方法:跑1%胶,用已知浓度Marker比亮度估浓度,别只信Nanodrop。浓度≥30 ng/μL再往下做。
3. 同源臂设计环节
现象:挑了6个克隆全是假阳性,或者测序发现接头处缺几个碱基。
原理:Gibson和SLiC靠同源臂退火配对,同源臂太短、Tm太低或与载体末端不完全一致,退火就不稳,重组失败。
解决步骤:同源臂长度按15-25 bp设计,GC含量40-60%,Tm不低于48°C。引物3'端18-22 bp是基因特异序列,5'端挂同源臂。设计完把同源臂序列跟整套质粒比对,确认骨架里没有重复片段。超过20 bp的同源臂直接合成,别用长引物硬凑。
验证方法:Tm按SantaLucia方法算,不靠GC数估。设计完做一次虚拟拼接,检查阅读框和酶切图谱是否连贯。
4. 拼接与转化反应
现象:转化后一个菌落都没有,或者对照板和平板一样满。
原理:载体自连、摩尔比失衡、孵育温度偏差,都能让拼接效率掉到零。
解决步骤:单片段拼接按载体:插入=1:2~1:3的摩尔比配,多片段时各片段与载体等摩尔。载体用量控制在50-100 ng,加多了背景就高。2× Gibson Master Mix取5 μL,DNA加1-3 μL,补水到10 μL,50°C孵育15-60 min,片段越多时间越长;SLiC体系则是37°C反应30 min,