来源:支原体污染 PCR 检测假阳性(DNA Lab Space 实验教程)| 编译:DNA Lab Space
细胞养得好好的,一支PCR下去,阴性对照也亮条带——这时候你心里大概已经凉了半截。支原体检测的假阳性最磨人:它不像污染那么直观,条带出来了你却不敢信,杀一轮、传几代、再测,还是模棱两可。这篇把常见原因拆成三段走:先看低级失误,再按流程系统排,最后聊几个容易翻车的疑难局,每一步都给你可执行的动作和验证方法。
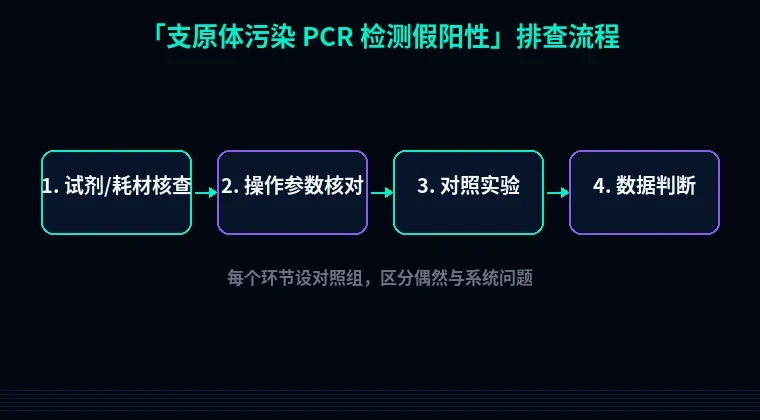
第一步:快速排查低级错误
别急着怀疑试剂盒,先看这几个新手最常犯的坑。
1. 阴性对照(NTC)也出条带——基本锁定体系或环境气溶胶污染,不是样品问题。解决:直接换一管新分装的PCR水,引物、dNTP、缓冲液全部换新批号重跑一次。
2. 加样顺序反了,先加样品后加阳性对照——阳性对照的质粒气溶胶会飘进样品管。解决:永远最后加阳性对照,加完立刻盖盖、离心3秒,再开下一管。
3. 移液器枪头反复插同一管试剂——枪头外壁残留的模板会累积污染整瓶试剂。解决:每吸取一次换一个新枪头,试剂按10–20 μL分装冻存,用一管扔一管。
4. 电泳上样孔串样——8 μL上样量太满、或点样时枪头戳破胶孔壁。解决:上样5–8 μL,枪头贴孔壁缓慢下压,别捅到底。
第二步:分维度系统排查
低级错误排完还在出条带,就得按流程拆模块了。下面四块,按你的实验顺序来。
1. 样品与模板制备
现象:同一份样品,今天阳性明天阴性;或者只有个别样品出带。
原理:支原体在培养上清里浓度低,直接取上清当模板,漏检和随机波动都正常。反过来,模板加太多会带入宿主DNA和PCR抑制剂,非特异条带就冒出来了。
解决步骤:取培养上清200 μL,12000×g离心10分钟,弃上清180 μL,沉淀用50 μL PBS重悬,95°C煮沸10分钟裂解,冰上放2分钟,取2 μL做模板。基因组DNA模板控制在50–100 ng之间,别贪多。
验证方法:把同一份阳性样品做1:1、1:5、1:25三个稀释度跑PCR。真阳性会随稀释梯度信号递减,假阳性往往不遵循这个规律,甚至越稀越亮——那是引物二聚体在作祟。
2. 引物与反应体系
现象:条带大小不对、出现多条带,或者目标带旁边跟一条更小的影子带。
原理:支原体16S rRNA通用引物跟其他细菌、甚至宿主线粒体rRNA有同源区段。退火温度偏低、Mg²⁺偏高、循环数拉到40,都会把这种弱同源放大成可见条带。
解决步骤:退火温度从55°C提到58–60°C;MgCl₂降到1.5 mM;引物终浓度0.2–0.4 μM;循环数压到30–32个,别上40。dNTP每管200 μM就够。
验证方法:跑2%琼脂糖凝胶,100 V、30分钟。真阳性应该是单一、大小正确的条带(常见支原体16S引物产物在280 bp左右),旁边没有杂带和引物二聚体(通常小于50 bp)。
3. 污染控制与体系配置
现象:所有管包括NTC都出带,且条带亮度接近。
原理:扩增产物气溶胶是头号嫌疑,其次是阳性对照质粒、酶和水中混入的支原体DNA。PCR产物浓度极高,开盖那一下就能污染整个操作台。
解决步骤:物理分区——试剂准备、加样、扩增三个区域分开,移液器专机专用。体系里换dUTP加UNG:0.5 U UNG,37°C孵育10分钟,再95°C灭活2分钟,可以消化掉上批残留的含dU产物。每次开管前离心3秒,把管盖上的液滴甩下去再开。
验证方法:设三个NTC平行。换新水、新引物、新酶后重跑,如果NTC仍出带,就是操作台或移液器污染,用10%次氯酸钠擦拭台面、紫外照射30分钟再试。
4. 扩增与判读
现象:条带弱、拖尾、背景高,判读时拿不准。
原理:循环数过高会把平台期的非特异产物放大;凝胶染色不均、上样量太大则让弱带看起来像阳性。
解决步骤:循环数固定在30个,上样5–8 μL,EB或核酸染料染色15–20分钟,别过夜。判读时阳性对照必须清晰,NTC必须干净,否则整批结果作废。
验证方法:把疑似条带切胶回收,送Sanger测序,BLAST比对确认是不是支原体序列。这一步能一锤定音。
第三步:进阶疑难问题
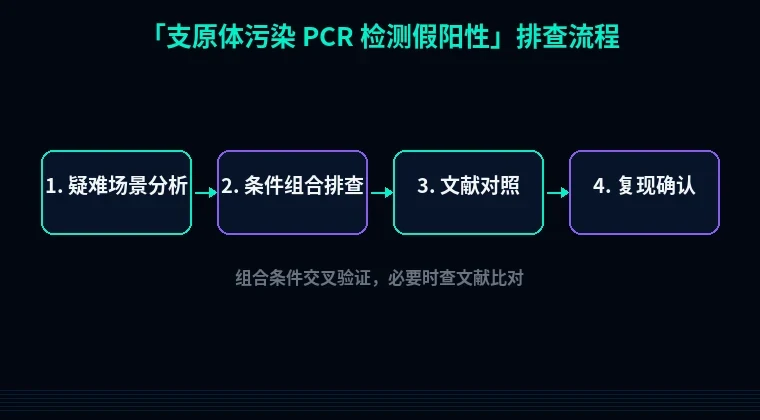
宿主线粒体DNA干扰:有些16S rRNA引物跟哺乳动物线粒体rRNA有弱同源,细胞裂解液直接做模板时容易出假带。遇到这种情况,换支原体特异性更强的引物,或者直接上TaqMan探针qPCR,用探针把特异性再锁一层。
低滴度潜伏感染:培养上清测不到,但细胞裂解液里能测到。这说明支原体黏附在细胞膜上,没大量释放到上清。解决:取细胞沉淀一起裂解检测,同时用Hoechst 33258或DAPI染色做交叉验证——荧光显微镜下看到细胞核外有蓝色小点,基本能确认。
抗生素处理后的假阴性/假阳性摇摆:用了支原体清除剂后,残留的DNA还在,PCR照样出带。解决:处理完至少传3代、每代换新培养瓶,间隔两周再测,别当天测完就下结论。
避坑总结+实操建议
三条核心结论:
1. NTC出带,先换试剂再怀疑样品。体系污染的概率远高于样品本身。
2. 梯度稀释是判断真假阳性的最快手段。真阳性随稀释递减,假阳性不递减。
3. 别信单一PCR结果。DAPI染色或qPCR交叉验证,必要时测序确认。
两条日常好习惯:
- 试剂一律10–20 μL分装、-20°C冻存,用一管扔一管,绝不反复冻融整瓶。
- 每批实验固定NTC加阳性对照,记录试剂批号,出问题时能快速回溯。
工具在这儿用得上
排查到引物这一步,如果你怀疑现有引物特异性不够,可以直接用站内的引物设计工具重新设计支原体16S rRNA特异性引物,把退火温度和GC含量一起算好。做qPCR验证时,需要表达支原体相关蛋白做阳性对照,可以用密码子优化工具把序列调到宿主偏好,再配合蛋白可溶性优化提高表达量,减少包涵体带来的假阴性干扰。工具链打通了,排查效率能快一倍。