来源:CRISPR基因编辑脱靶位点排查(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做CRISPR的都有一个噩梦:花了三周养细胞、跑PCR、送测序,结果一打开比对文件——脱靶位点比目标位点还热闹。这不是运气差,大概率是某个环节出了系统性问题。下面从sgRNA设计到最终检测,把每一步的常见坑位、判断方法和解决方案掰开讲清楚,新手照着走一遍,基本能定位到问题源头。
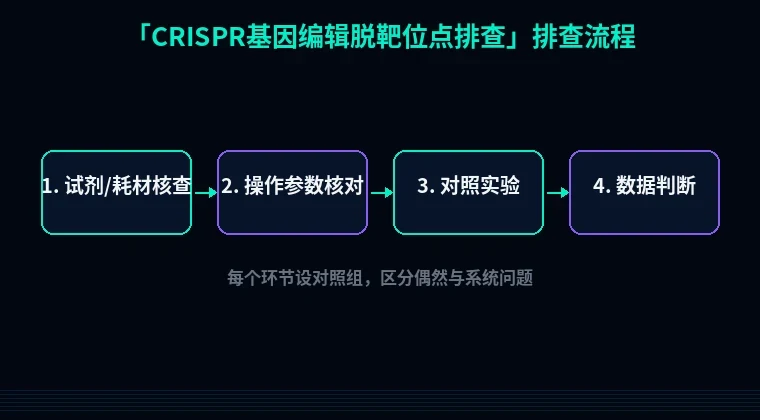
第一步:先别怀疑脱靶分析软件,检查这几个低级错误
新手最容易犯的错误往往跟编辑本身无关。
1. sgRNA序列和实际克隆进去的不一样。 打开你的质粒测序图谱,逐碱基比对sgRNA spacer区域。一个碱基错误就可能让原本低脱靶的sgRNA变成"到处乱切"的杀手。
2. 用了错误的参考基因组版本。 你比对用的是GRCh37还是GRCh38?sgRNA设计时用的注释文件和脱靶预测时的版本必须一致,否则预测的脱靶位点根本不在同一个坐标系里。
3. 细胞系身份搞混了。 做脱靶检测前先做STR鉴定。HEK293T和HeLa的基因组背景差异巨大,在错误的细胞系里跑脱靶分析,结果毫无意义。
4. 脱靶检测的对照没设对。 未编辑的野生型细胞必须要跑同样的测序流程。没有阴性对照,你根本分不清哪些"脱靶"是编辑造成的,哪些是测序噪声或SNP。
第二步:分维度系统排查,按实验流程逐段过
1. sgRNA设计层面的隐患
现象: 多个预测脱靶位点集中在某些染色体区域,脱靶评分普遍偏高。
原理: sgRNA的seed区域(PAM近端8-12 nt)对靶标识别至关重要。如果你的spacer在seed区跟多个基因组位点高度同源,脱靶几乎不可避免。另外,GC含量超过80%或低于30%的sgRNA容易产生非特异性结合。
解决步骤:
- 把spacer序列输入Cas-OFFinder或CRISPOR,设置错配容忍度≤3,看看有多少个潜在位点
- 检查是否有连续4个以上连续T(Pol III终止信号)
- 换用高保真Cas9变体(如eSpCas9、HiFi Cas9),在同样sgRNA下脱靶可降10-50倍
验证方法: 用GUIDE-seq或CIRCLE-seq做无偏全基因组脱靶检测,比纯计算预测靠谱得多。
2. Cas9表达量和持续时间失控
现象: 脱靶位点数量远超预测,且编辑效率也很高。
原理: Cas9在细胞内停留时间越长、浓度越高,切割脱靶位点的概率越大。持续表达型质粒(如px458)比RNP递送脱靶率明显更高。
解决步骤:
- 改用RNP递送:将Cas9蛋白和sgRNA体外组装,电转后24-48小时即降解
- 如果必须用质粒,考虑加shRNA或药物诱导调控
- 电转条件:推荐Neon系统,1600V、20ms、1个脉冲,细胞密度2×10^7/mL
验证方法: 在编辑后24h、48h、72h分别收样,Western blot检测Cas9蛋白残留量。
3. 脱靶检测方法本身的分辨率不够
现象: 全基因组测序声称发现大量脱靶,但位点随机分布毫无规律。
原理: WGS检测CRISPR脱靶的灵敏度大约只有1-5%,需要极高测序深度(>100×)才能区分真实编辑和背景突变。大部分实验室用的30×WGS根本不够。
解决步骤:
- 优先选靶向深度测序:对预测的TOP10-20脱靶位点做amplicon-seq,深度>10000×
- 或用GUIDE-seq:灵敏度可达0.1%,且不需要预先预测
- 如果预算有限,至少对CRISPOR评分最高的前10个位点做Sanger测序
验证方法: 同一批样品同时做WGS和靶向测序,对比脱靶位点检出率。
第三步:进阶疑难——这些坑连老手都会翻车
1. 大片段缺失和染色体易位被忽略
常规脱靶检测只关注小indel(<50 bp),但Cas9在两条染色体上同时切割会产生大片段缺失甚至染色体易位。用长读长测序(PacBio或Nanopore)可以发现这类事件。如果你的细胞出现不明原因的生长抑制或核型异常,优先查这个。
2. SNP导致的等位基因特异性脱靶
你的细胞系在某个基因组位点恰好有一个SNP,使得原本不匹配的脱靶位点变得匹配了。这种个体化脱靶用参考基因组预测根本找不到。解决办法:先对你的细胞系做WGS,用实际基因组序列重新跑脱靶预测。
3. 脱靶的"假阳性"——克隆扩增引入的随机突变
单克隆挑取后扩增10代以上,自发突变率大约每代每个碱基10^-9。一个克隆扩增20代,基因组中随机出现几十个SNP很正常。关键是:这些突变在多个独立克隆中不重复出现。做脱靶分析时至少挑3个独立克隆,取交集。
避坑总结+实操建议
三条核心结论:
- sgRNA设计决定脱靶上限,RNP递送决定脱靶实际水平,检测方法决定你能不能看到真相
- 脱靶预测软件只是起点,实验验证才是终点——别拿预测结果当结论
- 每次编辑实验必须设野生型对照和至少3个独立克隆,否则数据不可信
两条日常好习惯:
- 每次拿到新sgRNA先跑一遍Cas-OFFinder和CRISPOR,两个软件都报警的位点重点盯
- 实验记录里写清楚Cas9版本、递送方式、细胞代次和检测方法,出了问题方便回溯
做到这些,你的脱靶排查就不再是玄学。实在拿不准,把sgRNA序列和细胞系信息整理好,到平台上跑一遍脱靶预测和密码子优化,至少能把设计层面的风险先排掉。