来源:转录因子结合位点CRISPR验证(DNA Lab Space 实验教程)| 编译:DNA Lab Space
导语:你做ChIP-seq找到一个大热的转录因子结合位点,设计sgRNA、转染、筛单克隆,PCR一跑——编辑成功了。可下游的靶基因表达没变,表型也没变。是位点没功能,还是实验哪里塌了?这篇教程按"低级错误→流程排查→疑难杂症"三层走,覆盖sgRNA设计、编辑效率、ChIP-qPCR富集、报告基因读出这几大卡点,每条都给判断依据和具体参数。
第一步:先别怀疑实验设计,这4个低级错误最常见
1. sgRNA坐标用错基因组版本。hg19设计、hg38细胞上机,位点直接偏了几百bp。解决:统一用hg38/GRCh38重比对,用CRISPOR或CHOPCHOP核对坐标。
2. qPCR引物跨在被删除的片段里。敲掉300 bp后再用跨越断点的引物扩增,永远出不来信号,你会误判成"表达下调"。解决:引物设计在缺失区两侧各100–200 bp之外。
3. 只做了靶向组,没做NT对照。没有non-targeting sgRNA和空载体对照,你无法区分编辑效应和转染毒性。解决:每组至少3个生物学重复+NT对照。
4. 细胞代数太高或支原体污染。P20以上的HEK293T转染效率能掉一半。解决:用P5–P15以内、支原体检测阴性的细胞。
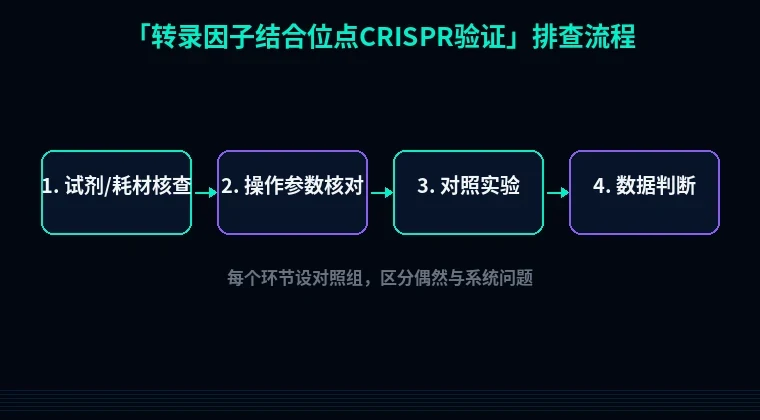
第二步:按实验流程分模块排查
模块1:sgRNA设计与切割/干扰效率
现象:T7E1或NGS测出indel效率<10%,或dCas9-KRAB体系靶基因只降了20%。
原理:sgRNA的GC含量、二级结构、PAM邻近碱基都影响Cas9装载。靶向TFBS有两种策略——直接切motif核心,或切两侧flanking区造成大片段缺失。
解决:
- 选GC 40%–60%、避免连续4个T(U6终止信号)的sgRNA。
- 每个位点设计3–4条,别押注一条。
- 想彻底失活增强子,用双sgRNA切两侧,缺失500 bp–2 kb。
- CRISPRi干涉时,sgRNA靶TSS上游-50到+300 bp区间效率最高。
验证:转染后48 h收gDNA,PCR扩增靶区,T7E1酶切37°C 30 min,跑2%琼脂糖胶,切割带比例即粗略indel率;精确值用Sanger+ICE或靶向NGS。
模块2:转染、筛选与单克隆
现象:pooled细胞编辑率不错,但挑出的单克隆一半是野生型。
原理:慢病毒整合拷贝数不均一,单克隆在96孔板阶段容易丢,或基因组DNA提取时交叉污染。
解决:
- 慢病毒包装用HEK293T,psPAX2:PMD2.G:载体=4:3:5,PEI 3:1,转染后48 h和72 h各收一次病毒,0.45 μm过滤。
- 感染MOI控制在5–10,嘌呤霉素1–2 μg/mL筛48–72 h。
- 挑单克隆后先扩增到24孔,再取一半做基因型鉴定,别一次全消化。
- 每个克隆至少测两个独立PCR产物。
验证:单克隆先做野生型带丢失的PCR筛选,再Sanger测序确认双等位编辑。
模块3:ChIP-qPCR验证TF结合丢失
现象:编辑成功了,但ChIP-qPCR里TF抗体富集倍数只从8倍降到6倍。
原理:抗体特异性差、交联不充分、超声片段偏大,都会稀释真实信号;另外TF可能通过蛋白-蛋白互作被间接招募到邻近位点。
解决:
- 交联:1%甲醛室温10 min,加125 mM甘氨酸终止5 min。
- 超声条件调到200–500 bp主带。
- 每管用2–5 μg抗体,4°C过夜孵育,Protein A/G beads 4°C 2 h。
- 设IgG对照和input对照,富集倍数按2^(Ct_input−Ct_IP)算。
- 如果只是motif突变,可补做EMSA:生物素标记探针,突变探针做竞争。
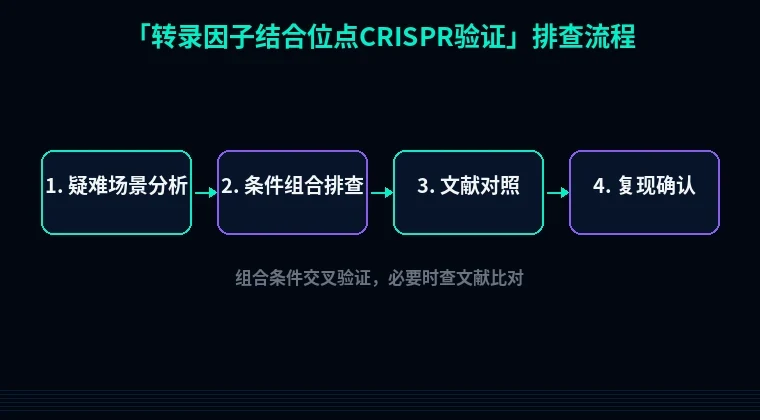
模块4:功能读出与报告基因
现象:ChIP信号掉了,但靶基因mRNA没变,luciferase也没变。
原理:增强子冗余、启动子主导、或该位点在当前细胞里本来就不活跃(染色质关闭)。
解决:
- 报告基因用pGL3-basic,插入TFBS野生型/突变型各200–500 bp,共转pRL-TK内参,HEK293T转染24–48 h,双荧光素酶检测;比值至少做3次独立实验。
- 内源验证用RT-qPCR,引物跨外显子,GAPDH或ACTB内参,ΔΔCt法。
- 同时做ATAC-qPCR或ATAC-seq,确认位点是否处于开放染色质。如果ATAC峰本来就没有,敲了当然没反应。
验证:报告基因突变型相对野生型下降≥2倍才算有功能;内源mRNA变化<1.5倍就别硬说是调控。
第三步:进阶疑难问题
1. 冗余位点补偿。同一个基因的增强子往往有2–3个同家族TFBS,敲一个另一个顶上。判断:用3C或Hi-C看这个位点和启动子是否有loop;解决:双位点或三位点同时敲,或做CRISPRi多重干扰。
2. dCas9-KRAB的长程抑制。KRAB结构域能扩散1–10 kb,可能把邻近基因一起压下去,造成"假表型"。判断:qPCR检测上下游5–50 kb内其他基因;解决:换用dCas9-KRAB-MeCP2或只用单个sgRNA做局部干涉。
3. TF结合依赖染色质环境。有些TFBS只在特定刺激(如LPS 100 ng/mL 6 h、TNF-α 10 ng/mL 30 min)后才被占据。判断:先做刺激前后的ChIP-qPCR对比;解决:在激活状态下再验证编辑效应。
避坑总结+实操建议
三条核心结论:
1. 编辑成功≠功能验证成功,必须把"结合丢失"和"表达/表型变化"分开验证。
2. 单sgRNA、单克隆、单次qPCR,三个"单"凑一起,结论基本不可信。
3. 阴性结果先查染色质状态和冗余位点,别急着投稿说"该位点无功能"。
两个日常好习惯:
- 每次设计sgRNA同时准备NT对照和至少两条备选sgRNA,一次性订引物。
- 单克隆冻存两份,一份在编辑确认前就存,避免后期克隆漂移或污染返工。
工具收尾
sgRNA和验证引物设计直接用站内的引物设计工具,输入靶区序列自动给出Tm、GC和二级结构评分。如果你要把TF蛋白重组表达出来做EMSA,先用蛋白可溶性优化工具改一改标签和促溶序列;做报告基因时,如果TF本身要过表达,顺手用密码子优化工具把序列调成宿主偏好密码子,表达量能差好几倍。工具链接放在下方,按流程走一遍,大部分TFBS验证的坑都能提前绕开。