来源:qPCR内参基因稳定性验证(DNA Lab Space 实验教程)| 编译:DNA Lab Space
qPCR跑完,目的基因趋势漂亮,内参却忽高忽低?或者审稿人问“你凭什么用GAPDH”时答不上来。内参不稳,整组定量都可能翻车。本文只盯一件事:内参基因稳定性验证。从低级操作、RNA/cDNA、引物效率、Ct窗口、样本分组,到geNorm、NormFinder、BestKeeper和RefFinder,给你一条能直接照做的排查路径。别急着换内参,先按下面顺序查。
第一步:快速排查低级错误
- 样本分组没做生物学重复?每组至少3个独立样本,别用同一管cDNA分3孔当重复。
- RNA浓度测了但没看纯度?A260/A280落在1.8–2.1,A260/A230>2.0;不合格就重提。
- 逆转录引物选得太随意?降解样本或低丰度样本用随机引物+Oligo dT混合,常规mRNA用Oligo dT。
- 引物没看熔解曲线?单峰、无二聚体才继续;出现杂峰直接重新设计。
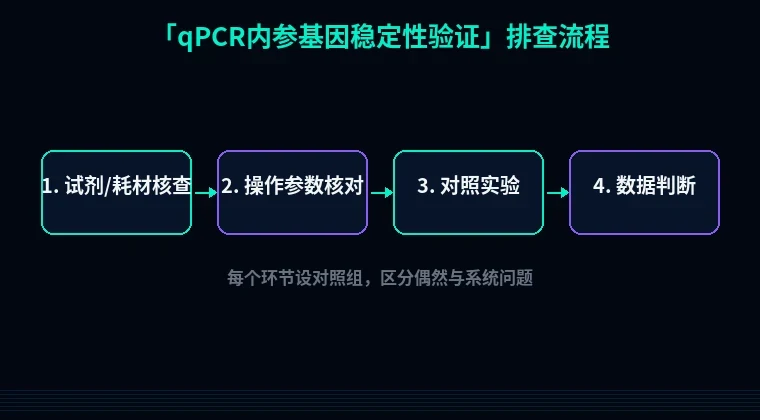
第二步:分维度系统排查
1. RNA完整性与逆转录
现象:内参Ct在样本间差>2,同组重复CV>5%。
原理:RNA降解会让3'端扩增下降,内参片段越长越吃亏。
解决:取1 µg RNA做20 µL逆转录,37°C 15分钟,85°C 5秒;随机引物+Oligo dT混用。
验证:跑变性胶看28S/18S约2:1,或RIN>7;qPCR扩增片段控制在80–200 bp。
2. 引物特异性与扩增效率
现象:熔解曲线双峰,NTC起峰,标准曲线效率88%或120%。
原理:引物二聚体、基因组DNA、非特异扩增会抢荧光。
解决:引物浓度降到0.2 µM,cDNA上样1–2 µL,退火60°C;NTC有峰就换引物或做DNase I处理。
验证:5个10倍稀释cDNA做标准曲线,效率90–110%,R²>0.99,斜率-3.1到-3.6。
3. cDNA上样量与Ct窗口
现象:内参Ct<15或>32,重复孔波动大。
原理:Ct太低说明模板过量,抑制物和引物竞争被放大;Ct太高接近检测限,泊松误差大。
解决:把cDNA稀释5–20倍,让内参Ct落在18–28。
验证:同一cDNA分3孔,Ct极差<0.5;不同批次重复CV<5%。
4. 样本处理与生物学变异
现象:对照组稳定,处理组内参漂移。
原理:药物、缺氧、血清饥饿会调控GAPDH、ACTB、18S。
解决:选2–3个不同功能内参,如RPLP0、HPRT1、PPIA、B2M;每组至少3个生物学重复。
验证:用geNorm算M值,M<0.5较稳;NormFinder看组内和组间变异;BestKeeper看SD和CV。
5. 统计与算法选择
现象:换算法后最佳内参变了。
原理:geNorm找表达最一致配对,NormFinder分组建模,BestKeeper看原始Ct,RefFinder综合排名。
解决:至少用两种算法交叉验证,优先选排名都靠前的。
验证:用RefFinder网页或R包计算,几何平均2–3个内参。别只信一个算法。
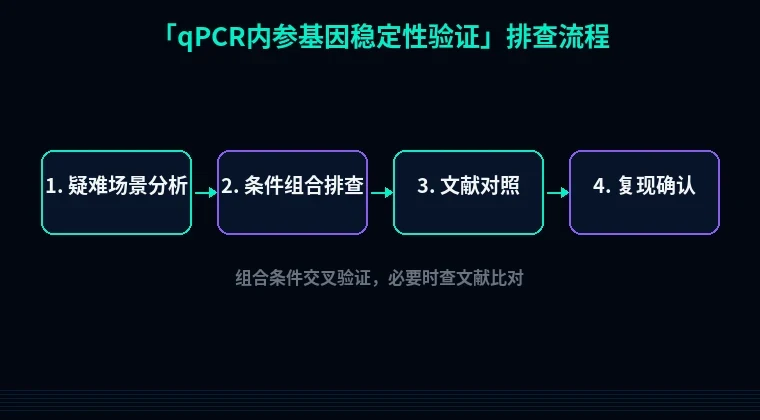
第三步:进阶疑难问题
1. 多内参几何平均后还是不稳?
现象:单个内参M<0.5,几何平均后目的基因仍异常。
原理:内参之间共调控,或目的基因受处理影响。
解决:加入外源spike-in,如人工合成RNA或luciferase RNA,每样本加等量。
验证: