来源:DNA凝胶回收抑制酶切(DNA Lab Space 实验教程)| 编译:DNA Lab Space
切完胶、洗完柱子、测完浓度,一切看起来都对,结果一酶切,琼脂糖凝胶上只有一条原带。回收率挺高,酶也是新买的,缓冲液也没问题,问题到底出在哪?这种情况九成不是酶失活,而是回收过程里带进了抑制物,或者你的DNA本身已经被损伤了。这篇教程按排查顺序走:先看新手最容易犯的低级错误,再按实验流程逐模块定位,最后讲几个容易误判的进阶坑。照着做,基本能一次锁定原因。
第一步:快速排查低级错误
先别急着怀疑酶和试剂盒,这几个地方翻车率最高,检查一遍只要五分钟。
1. 洗脱用的是ddH₂O,但pH偏酸(<7.0)。 硅胶膜洗脱DNA要求pH 8.0–8.5,水质偏酸会大幅降低洗脱效率,残留的DNA还容易带酸性基团影响后续酶切。解决:改用TE(10 mM Tris-HCl, 1 mM EDTA, pH 8.0)或pH 8.5的灭菌水,用前测一下pH。
2. 洗涤液PE里的乙醇没挥发干净。 残留在膜上的乙醇会随洗脱液一起下来,乙醇是酶切的天敌,哪怕1%–2%也能让限制酶活性掉一半。解决:加完PE后12,000 g离心1分钟,倒掉废液再空转2分钟,开盖室温晾5–10分钟,或者65°C烘3分钟再洗脱。
3. 切下来的胶块太大。 胶块超过300 mg,溶胶液比例不够,琼脂糖溶不彻底,多糖和胶颗粒会一起过柱。解决:切胶尽量贴着条带切,胶块控制在100–250 mg,按1:3(胶重mg:溶胶液μL)加溶胶液,必要时补加。
4. 取上清时吸到了膜上或柱子底部的颗粒。 这些微粒带着硅基质和盐,进到酶切体系里直接抑制酶。解决:洗脱后先12,000 g离心1分钟,取上清时枪头贴壁、离底部2 mm,宁可少取5 μL也别吸到底。
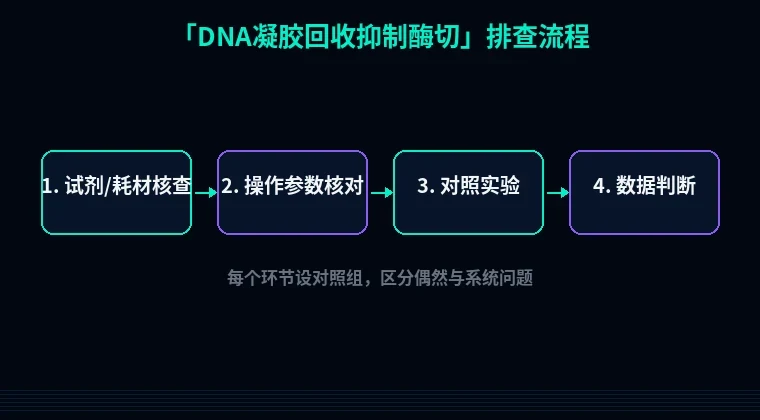
第二步:分维度系统排查
低级错误都排除了,就要按流程一段段查。下面按切胶→溶胶→洗涤→洗脱→酶切体系五个模块走,每个模块给现象、原理、操作和验证方法。
1. 切胶环节:紫外时间过长或胶浓度过高
现象:回收浓度正常,A260/280也在1.8左右,但酶切完全不切或只有极少部分切开。
原理:DNA在紫外下会产生嘧啶二聚体和链间交联,这些损伤位点正好落在酶切识别序列上时,限制酶就切不动。另外,胶浓度越高(比如2%),溶胶后残留的琼脂糖多糖越多,多糖会非特异性结合蛋白,包括限制酶。
解决步骤:① 切胶前把紫外灯调成长波(302 nm或365 nm),曝光时间压到30秒以内,切完立刻关灯;② 常规回收用1%–1.5%琼脂糖,小片段才用2%,跑胶电压控制在5 V/cm;③ 切胶时用蓝光切胶仪替代紫外更好。
验证方法:取一部分回收产物做一次琼脂糖电泳,如果能跑出清晰的单一条带,说明DNA完整性没问题;再做一次不加酶的对照酶切,两者条带位置一致说明不是酶切体系问题。真正验证紫外损伤的办法是:用同一批质粒不跑胶、直接纯化后酶切,如果切得动,说明损伤来自紫外。
2. 溶胶环节:温度过高、时间过长或异丙醇加错
现象:回收率偏低,或者回收率高但酶切效率差。
原理:溶胶温度超过60°C长时间处理会让DNA部分脱嘌呤,脱嘌呤位点会被限制酶识别为损伤而不切割。溶胶液里通常含胍盐,胍盐残留是强抑制剂,会干扰酶与DNA的结合。
解决步骤:① 溶胶温度控制在50–60°C,每2–3分钟颠倒混匀一次,总时间不超过10分钟,胶块完全溶解就立刻停;② 小于500 bp的片段按溶胶液:异丙醇=1:1加异丙醇,大于500 bp不用加,加错会降低结合效率;③ 溶胶后务必冷却到室温再上柱,热溶液过柱会损伤硅膜。
验证方法:取2 μL洗脱产物测A260/230,比值低于1.8说明胍盐或糖类残留;这时把回收产物用TE稀释5倍再酶切,如果切得动了,基本就是胍盐残留。
3. 洗涤与干燥环节:PE洗涤不彻底、干燥不足
现象:酶切体系里出现星号活性,或者酶切条带弥散。
原理:PE洗涤液含乙醇和盐,洗涤不彻底会残留盐分;乙醇没挥发干净会直接抑制酶活。盐浓度过高(>50 mM NaCl)会降低限制酶活性,乙醇超过1%则明显抑制。
解决步骤:① PE洗涤液使用前确认已按说明书加入无水乙醇,加错或忘记加是最常见的低级错误;② 洗涤两次,每次加700 μL PE,12,000 g离心1分钟;③ 空柱离心2分钟甩干残留乙醇,开盖晾5–10分钟或65°C烘3分钟。
验证方法:取5 μL洗脱产物加1 μL 10×酶切缓冲液,37°C孵育1小时,如果酶切效率比对照低,说明有抑制物;再用乙醇挥发后的样品重