来源:离子交换峰拖尾盐梯度(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做离子交换,最烦的不是不出峰,是出了个拖着长尾巴的峰。收也不是,扔也不是。你盯着那张层析图,心里明白分辨率掉了、纯度也悬。这篇就按"低级错误→分维度系统排查→进阶疑难"三步走,把盐梯度下峰拖尾的常见病因挨个拆开。每一步都给判断动作、验证方法和具体参数,你可以对着自己的图边看边排。
第一步:先看这几个低级错误,五分钟能解决
1. 样品电导没对齐。 测一下样品电导,比起始缓冲液高3 mS/cm以上,拖尾基本就是它——用起始buffer透析2小时×2次,或过Sephadex G-25脱盐柱,压到差值1 mS/cm以内。
2. 上样量爆表。 上样量别超过柱载量的20%,超了就用起始buffer稀释后重上。
3. 样品pH没调。 样品和buffer的pH差0.3以上,目标蛋白带电量就变了,统一到±0.1以内。
4. 样品没澄清。 12000×g、4°C离心10分钟,再过0.22 µm滤膜,别省这一步。
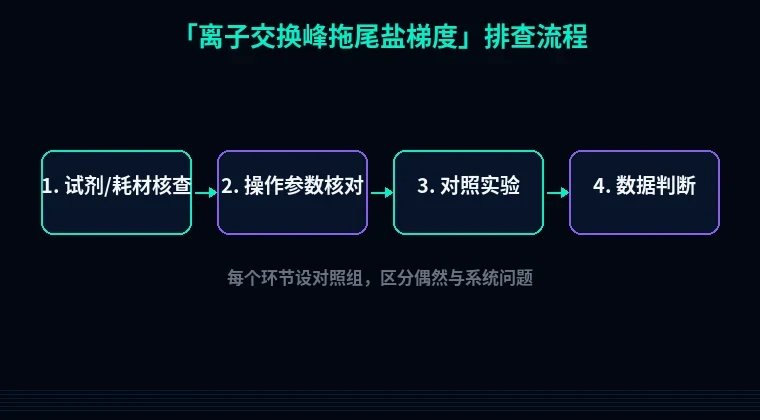
第二步:分维度系统排查
A. 柱与填料
1. 柱床压缩或塌陷
现象:峰前不拖、峰后拖一条长尾,柱压比平时高0.3 MPa以上,对称因子As>2.0。
原理:高盐下Sepharose类填料体积会收缩3%–5%。流速一快,柱床下沉,柱头出现空腔,样品在里面被二次混合。
解决:把流速降到60–150 cm/h,重新装柱;装完先用0.5–1 M NaCl过2个柱体积(CV)稳定柱床。
验证:跑1%丙酮或NaCl脉冲测柱效,理论板数N>2000/m、As落在0.8–1.5之间才算合格。
2. 填料老化、配基脱落
现象:同一根柱子以前不拖,用了几十次后什么样品都拖。
原理:配基脱落、孔道被变性蛋白堵死,结合位点变得不均一。
解决:0.5 M NaOH洗2 CV、接触30分钟;顽固污染用0.1 M NaOH+1 M NaCl过夜。还不行就换填料。
验证:清洗后重跑标准蛋白,看峰形和保留时间是否回到初始状态。
B. 缓冲液与盐梯度
3. pH选在了pI附近
现象:峰又宽又拖,回收率还行,就是分辨率差。
原理:pH接近等电点时蛋白净电荷趋近于零,结合弱、解离慢,靠疏水作用勉强抓着树脂。
解决:让|pH−pI|>1。目标蛋白pI 6.0就用pH 7.5–8.0上阴离子交换柱。
验证:做5个pH点的平行筛选,挑As最小的那个条件。
4. 梯度斜率不对
现象:峰拖尾常伴随峰宽或者峰前不对称。
原理:梯度体积小于10 CV,洗脱太急,峰后拖;大于30 CV,峰被摊平。
解决:梯度体积取10–20 CV。目标峰最好在30%–50% B处出来,别等到100% B才露头——那说明你梯度终点设低了。
验证:看峰在梯度里的位置,若>70% B才出峰,把终点降到60% B重跑。
5. 盐种类选得不合适
现象:用NaCl拖得厉害,换成醋酸钠或硫酸铵反而好。
原理:不同离子对树脂的亲和力不同,强离液序列的盐会让洗脱变"钝"。
解决:阳离子交换配MES或HEPES缓冲,盐用NaCl做0–1 M梯度;阴离子交换可以用Tris-HCl。
验证:两个盐种平行跑一针,直接对比As和峰宽。
C. 样品本身
6. 蛋白聚集或电荷异构体
现象:主峰后面拖出一个肩峰,或者峰尾组分跑胶出现多条带。
原理:二聚体、脱酰胺、糖基化变体的表面电荷和单体不同,洗脱时间就往后挪。
解决:上样前加1 mM DTT或0.5 mM TCEP,4°C放置30分钟;或者先过一遍SEC再上离子交换。
验证:把拖尾组分单独收集,跑非还原SDS-PAGE加SEC,看是不是聚体或降解片段。
D. 系统与管路
7. 死体积和梯度延迟
现象:梯度开始后很久才出峰,或者整张图都像被拉长了。
原理:混合器到柱头的体积过大,超过5 mL就会明显延迟和稀释。
解决:换1–2 mL的小体积混合器;或者把梯度起点延后一个系统死体积的时间。
验证:跑1%丙酮测系统死体积,跟理论值对一下。
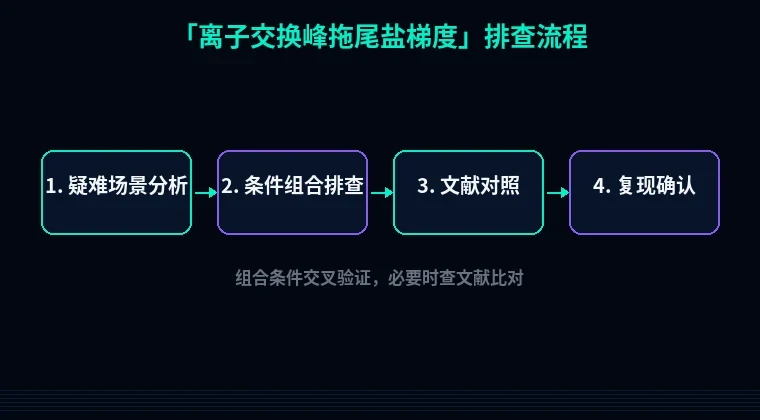
第三步:进阶疑难
电荷异构体导致的"假拖尾"。 脱酰胺化每增加一个负电荷,在阴离子交换上就往后挪一点,几十个变体叠在一起就是一条尾巴。这不是柱子的问题。换高分辨率柱(如Mono Q 5/50),把梯度拉长到30 CV,盐浓度步进降到1% B/CV,往往能把主峰和异构体拆开。
非特异性疏水吸附。 有些蛋白在低盐上样时就被树脂骨架抓走,洗脱时慢慢渗出来,表现为极端拖尾甚至回收率只有60%。往缓冲液里加5%异丙醇或0.05% Tween-20通常能压住,加1–2 mM EDTA还能顺带抑制金属离子介导的吸附。
看着像拖尾,其实是检测器或收集阀的锅。 检测器时间常数设成2 s以上、或者收集阀切换有延迟,峰尾会被"抹"出去。把时间常数降到0.1–0.5 s,用小体积收集管(如1 mL深孔板)逐管收集再判断,别只信在线图谱。
避坑总结+实操建议
三条核心结论:
1. 拖尾先查样品电导和pH,再谈柱子。80%的"疑难杂症"出在上样条件不匹配。
2. 梯度体积10–20 CV、目标峰落在30%–50% B,是绝大多数离子交换的舒适区,偏离了这个区间再优化柱子和填料。
3. As>2.0先怀疑柱床,As在1.5–2.0之间先去调pH和梯度。
两个日常好习惯:
- 每根柱子建一张"体检卡":记录使用次数、清洗方式、板数和As,超过30次就重点观察。
- 每次上样前测三样:样品电导、pH、A280浓度。三项数据写进实验记录,日后回查能省半天。
需要动手前先把工具用起来
优化梯度前,建议先用站内的引物设计工具核对你的表达构建有没有引入多余电荷标签;如果是重组表达,跑一遍密码子优化能提高可溶表达比例,减少包涵体带来的电荷异构体;上柱之前用蛋白可溶性优化工具评估一下缓冲体系,很多拖尾其实是可溶性差、聚体多惹的祸。工具先在电脑上跑一遍,再进层析室,能省下不少填料和样品。