来源:同源重组克隆假阳性筛选(DNA Lab Space 实验教程)| 编译:DNA Lab Space
你挑的克隆长出来了,菌落PCR也有条带,一测序全是空载体或者乱七八糟的突变。同源重组克隆的假阳性,能把人逼疯。别急着怀疑酶,大概率是载体没切干净、模板没消化、同源臂太短。这篇教程按实验流程拆开,从低级错误到进阶疑难,给你一套能直接上手的排查路径。覆盖Gibson、In-Fusion、CPEC等常见同源重组方法,参数写实,不绕弯子。
第一步:快速排查低级错误
先看这四个坑,新手十有八九栽在里面。
1. 载体没切干净:跑胶看见环状质粒带,转化后菌落密密麻麻。解决:取1-2 μg质粒,加20 U限制酶,37°C酶切2小时,胶回收后取50 ng做转化对照,有菌落就重切。
2. 插入片段PCR产物没纯化:残留的模板质粒和引物直接重组。解决:PCR后跑胶回收,洗脱用20 μL水,测浓度,A260/A280应在1.8-2.0。
3. 同源臂太短:小于15 bp,退火不稳。解决:重新设计,同源臂20-25 bp,Tm 50-60°C,避免连续4个相同碱基。
4. 抗生素平板失效:菌落长得像苔藓,大小不一。解决:用新鲜配制的平板,氨苄浓度100 μg/mL,4°C保存不超过1个月。
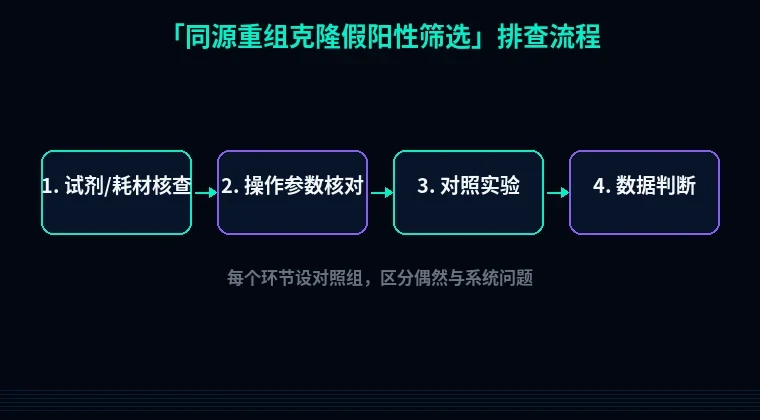
第二步:分维度系统排查
按实验流程走,每个模块都有具体判断和动作。
模块一:载体线性化
1. 酶切不完全
现象:转化后平板菌落数比空载体对照还多。
原理:环状质粒转化效率是线性DNA的100-1000倍,没切开的载体直接转化,根本不需要重组。
解决:取1-2 μg质粒,加20 U限制酶,37°C酶切2小时。取5 μL跑0.8%琼脂糖胶,看是否只有线性带。若有环状带,延长到4小时或补加10 U酶。
验证:胶回收后取50 ng做转化。若长出菌落,说明没切干净,重做。
2. 酶切后未纯化
现象:重组反应转化后菌落少,但负对照有背景。
原理:残留的酶切缓冲液含盐和EDTA,抑制重组酶活性。
解决:酶切后直接用柱纯化或胶回收,洗脱用10-20 μL水或TE。测浓度,取5 μL跑胶确认无引物和二聚体。
验证:取5 μL回收产物直接转化,应该无菌落。