来源:限制酶切不完全星号活性(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做克隆最崩溃的瞬间,不是连接失败,是酶切鉴定时看到的不是两条带,而是一片拖尾的弥散。或者更糟——本来该切开的位点纹丝不动,跑胶一看还是原始质粒大小。你换了新酶、重新配了缓冲液、延长了时间,结果依旧。限制酶切不完全和星号活性,本质上大多不是酶的问题,而是体系里某个小变量被忽略了。下面按实验流程,从低级错误到进阶疑难,一步步排查。
第一步:先别怪酶,查这几个低级错误
1. 酶切体系里水的体积比算错了。很多人习惯先加水后加酶,结果酶最后加进去时被高浓度甘油包裹。解决办法:按水→缓冲液→DNA→酶的顺序加,酶最后加,且加完轻弹混匀、瞬时离心。
2. 用了过期的10×缓冲液或者拿错档。不同酶配套的缓冲液不通用,用错缓冲液会导致酶活下降到只有30%–50%。直接对照NEB或Takara的酶活表确认,不确定就换该酶自带缓冲液。
3. 酶量不够或过量。一个50 μL体系里,1 μg质粒用1–2 U酶足够(37°C 1小时)。低于0.5 U大概率切不动,高于10 U反而容易因甘油浓度过高(>5%)诱发星号活性。
4. 忘了模板里有乙醇或盐残留。刚做完全基因组抽提或PCR纯化的DNA,如果有残留乙醇,酶会直接失活。用70%乙醇洗一次、风干后重新溶解再切。
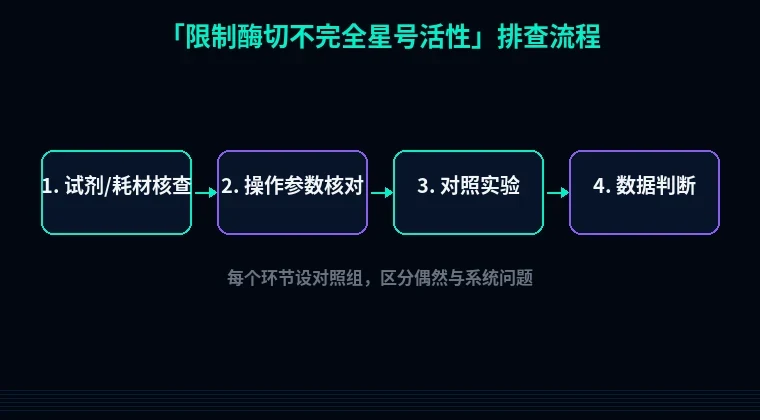
第二步:按流程分维度系统排查
1. 底物DNA的问题
现象:同样体系,A质粒切得干净,B质粒切不开。
原理:DNA甲基化状态、超螺旋程度、蛋白残留都会影响酶的可及性。
解决:先跑0.8%琼脂糖胶看原始质粒质量——如果条带比线性marker还慢很多,说明超螺旋比例高,可先用单酶切线性化一次。如果是dam/dcm甲基化敏感位点,换用去甲基化感受态提取的质粒。
验证:拿同一管DNA用另一个已知能切的酶做平行消化,若也不切,问题在DNA上。
2. 缓冲液体系与pH
现象:切开一条带,另一条位点不动。
原理:多数限制酶最适pH在7.4–7.9,缓冲液离子强度不对会降低非特异切割能力,但也会让某些位点变得难切。
解决:恒温37°C孵育30–60分钟,用1×最终浓度缓冲液。高保真缓冲液可临时替代通用缓冲液,但要注意每个酶系数不同。
验证:设定时间梯度——15、30、60、120分钟各一管,若30分钟后切不开而120分钟能切开,是动力学不足,不是体系问题。
3. 酶与反应条件
现象:所有位点都切不完全,胶上出现大量中间弥散带。
原理:酶失活或活性被抑制。甘油浓度过高是星号活性头号诱因。
解决:控制酶的总体积不超过体系的1/10。50 μL体系里酶别超过5 μL。反应温度严格按说明,多数37°C,SMaI这类需25°C,TaqI需65°C。
验证:取1 μL酶直接做活性检测——用λDNA标准底物跑一次,若完全切得开,酶本身没问题。
4. 星号活性的识别
现象:胶上出现预期外的小片段,或者原本单一产物变成多条杂带。
原理:低离子强度、高甘油、高酶量、有机溶剂残留都会让酶识别序列放宽,切类似位点。
解决:立即降低酶用量至标准一半,换新鲜缓冲液,减少孵育时间到30分钟以内。加入0.1 μg/μL BSA可稳定部分酶活性。
验证:用无位点的纯λDNA做阴性对照,如果被切出杂带,星号活性成立。
5. 反应后处理与上样误差
现象:明明切开了,电泳结果只有一条带。
原理:点样时DNA被高盐拖尾、胶浓度不对、EB染色不足都可能掩盖小片段。
解决:加入10× loading dye后65°C加热5分钟再上样。小片段(<500 bp)用2%琼脂糖胶,大片段用0.7%。电压控制在5 V/cm。
验证:上样量加倍或改用SYBR Gold染色,看是否出现原本忽略的条带。
6. 试剂与耗材交叉污染
现象:空白对照也被切出条带。
原理:枪头、离心管或水浴锅残留酶或核酸酶污染。
解决:换新一盒枪头,水浴锅用70%乙醇擦拭后设定温度稳定20分钟再放样品。每次配新鲜缓冲液。
验证:设置无DNA对照(只有水和酶),跑胶确认无条带。
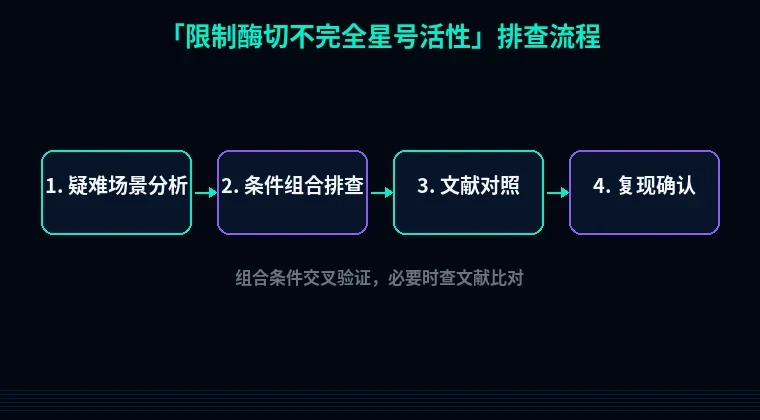
第三步:进阶疑难
1. 双酶切缓冲液不兼容
两个酶最适缓冲液不同时,不要硬用同一个。先低盐酶切1小时,再补缓冲液高盐酶切1小时;或者选通用缓冲液但延长到2小时。先用单酶切确认各自位点完好,再合并。
2. 热失活后条带反而变差
部分酶65°C或80°C失活20分钟,会让DNA脱嘌呤产生单链断裂。如果你要做连接,别热失活,直接跑胶回收或用柱纯化去除酶即可。
3. 质粒甲基化导致的完全抵抗
dam甲基化会阻止某些酶(如MboI)切割。判断方法:把质粒转化到dam⁻菌株(如JM110)重提,再切一次。如果切开了,就是甲基化问题。
避坑总结与实操建议
1. 酶量宁少勿多:每μg DNA用1–2 U,超过5 U风险大于收益,甘油超5%直接诱发星号活性。
2. 先单后双:任何双酶切前,先用两个单酶确认位点存在且能切动,再合并体系。
3. 时间不是越长越好:标准37°C 1小时足够,过夜反应是星号活性和降解的主要来源。
两个日常好习惯:每次酶切都设阴性对照(无酶DNA)和阳性对照(已知可切底物);酶的存放始终在-20°C、取用放冰盒、避免反复冻融超过5次。
如果你在优化酶切位点附近的序列,或者要设计带酶切位点的引物,直接用站内的引物设计工具跑一下,它会自动检查Tm、GC和酶切位点兼容性。做蛋白表达时遇到切不开或切后连接效率低,也可以用密码子优化和蛋白可溶性优化工具,从序列层面绕开那些难切的二级结构区域。工具链接放在文末,动手前先点一遍,比反复试酶省时间。