来源:基因合成错误多序列验证(DNA Lab Space 实验教程)| 编译:DNA Lab Space
你花几千块合成基因,拿到克隆送测序,结果一条序列三四个点突变,换个克隆又是另一种错。心态崩了?别急着骂供应商。合成、组装、克隆、测序每个环节都可能引入错误。这篇教程按实验流程拆成5步排查,从低级错误到进阶疑难,帮你定位是寡核苷酸池、聚合酶、宿主菌还是参考序列的问题。所有参数直接给常用值,照着做就能复现。
第一步:快速排查低级错误
先查这4个坑,新手90%栽在这里。
1. 测序引物用错或结合位点突变。直接看引物是否匹配载体或目标基因。解决:用SnapGene模拟,换T7/SP6通用引物。
2. 质粒浓度太低或混入RNA。A260/280低于1.7,跑胶有弥散带。解决:重新柱纯化,浓度调到100 ng/μL。
3. 参考序列搞错。忘了加启动子、标签或载体骨架。解决:把原始订单序列和测序结果比对,确认坐标系。
4. 菌液PCR产物直接测序。PCR错误加混合模板。解决:先提质粒,再送Sanger测序。
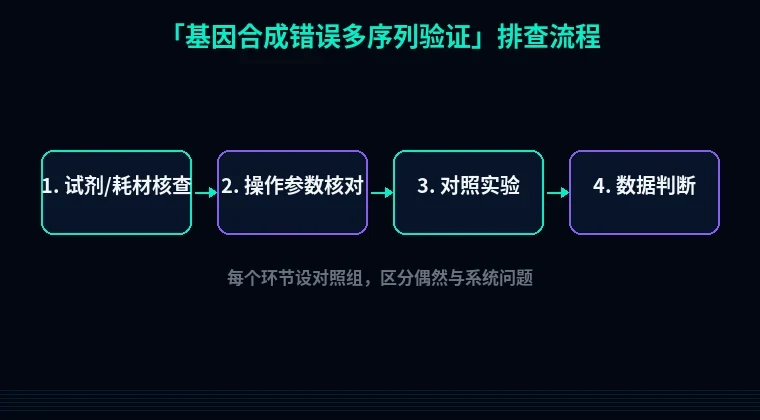
第二步:分维度系统排查
按实验流程走,每个模块给出现象、原理、解决步骤和验证方法。
1. 寡核苷酸合成错误
现象:多个克隆在相同位置出现相同点突变,突变频率高于1/1000。
原理:合成寡核苷酸池中每条序列有随机错误,组装时错误被引入。供应商通常用质谱或PAGE纯化,但错误率仍有1/200到1/500。
解决:换供应商,或要求PAGE纯化。长序列拆成2-3段合成。
验证:对原始寡核苷酸池做NGS,或直接测5个克隆。同一位置突变超过3个,大概率是池子问题。
2. PCR/组装引入错误
现象:每个克隆突变位置不同,随机分布,多为A:T→G:C转换。
原理:Taq酶错误率约1×10⁻⁴,Q5约1×10⁻⁶。循环数超过25、dNTP浓度高于200 μM、Mg²⁺高于2 mM都会增加错误。
解决:用Q5或Phusion,循环数降到18-22。模板量10-100 ng。退火温度按Tm+3°C。延伸时间按酶说明书。
验证:设无模板对照,跑胶看有无杂带。用已知序列质粒做阳性对照。
3. 克隆与宿主突变
现象:转化后平板长出卫星菌落,过夜培养超过16小时,测序发现突变。
原理:大肠杆菌在氨苄青霉素压力下,非耐药菌可形成卫星菌落。长时间培养,质粒拷贝数高,重组或突变概率上升。
解决:培养时间控制在12-14小时,摇床200 rpm,37°C。用卡那霉素(50 μg/mL)替代氨苄。挑单菌落,划线纯化。
验证:重新转化,挑3-5个克隆分别测序。突变消失就是宿主或培养问题。
4. 测序与数据分析错误
现象:Sanger峰图双峰、NGS低质量、比对到错误位置。
原理:模板不纯、引物二聚体、测