来源:定点突变失败引物设计退火(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做定点突变,最气人的不是PCR跑不出条带,而是平板上稀稀拉拉长了两三个克隆,挑出来一测序——全是野生型。你盯着那管Dpn I消化的产物,怀疑人生。其实90%的突变失败都卡在两个环节:引物设计不合规,退火条件没配对。下面按操作顺序,从低级错误到疑难杂症,一条条给你捋清楚。
第一步:先花五分钟排查这三个低级错误
别急着重新设计引物,先看看是不是踩了这些坑。
模板加太多。 转化后长出的菌落全是野生型,大概率是模板质粒残留。Dpn I只能消化甲基化的模板,加超过50 ng模板时消化不完全,直接转化进感受态。解决:模板降到10-20 ng,Dpn I消化后跑胶确认。
忘了加Dpn I或消化时间不够。 现象是平板上菌落密密麻麻,比正常转化还多。这是模板质粒直接转化了。解决:PCR结束后直接加1 μL Dpn I(10 U),37°C孵育1小时,别偷懒省这步。
引物没稀释到工作浓度。 从100 μM母液直接取,引物终浓度过高会形成引物二聚体,PCR产物是引物二聚体而非目标片段。解决:稀释到10 μM工作液再用,PCR体系里各加1 μL。
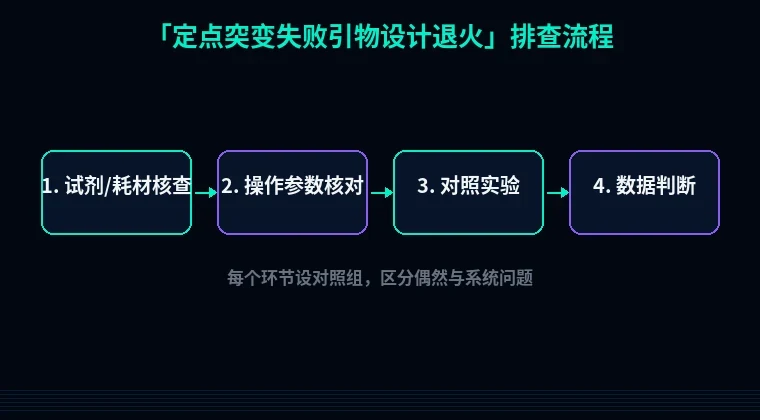
第二步:分维度系统排查——从引物设计到退火
基础错误排除后,问题基本落在引物设计和退火条件上。按流程分四块来看。
1. 突变位点不在引物中央
现象:PCR能扩出条带,但测序发现突变没引入,或者引入的位置不对。
原理:突变位点偏向引物3'端或5'端时,退火时错配的碱基无法被有效延伸,Pfu聚合酶会优先扩增野生型模板。
解决步骤:把突变碱基放在引物正中间,两侧各留10-15个完全匹配的碱基。比如你要把某位点A突变成G,引物总长35 bp的话,突变点应该在第17-18位。
验证方法:设计完引物后,用软件把引物和模板比对,确认突变位点两侧同源臂长度相等,GC含量在40-60%之间。
2. 引物Tm值算错,退火温度一刀切
现象:PCR跑完胶上一片模糊,或者根本没条带。梯度PCR也救不回来。
原理:定点突变的引物含有错配碱基,Tm值不能用普通公式算。很多人直接套用"引物Tm减5°C",结果退火温度要么太高导致引物结合不上,要么太低产生非特异性扩增。
解决步骤:QuikChange法有自己的Tm公式——Tm = 81.5 + 0.41×(%GC) - 675/N - %mismatch,其中N是引物长度,%mismatch是错配碱基百分比。算出来的Tm通常要求≥78°C。退火温度直接设成比这个Tm低5°C。比如算出来Tm是80°C,退火就设75°C。
验证方法:先跑一个温度梯度,从Tm-8°C到Tm+2°C设8个梯度。看哪个温度下条带最亮且单一。
3. 延伸时间不够,循环数太多
现象:目标条带很弱,背景弥散,或者出现高分子量杂带。
原理:质粒模板通常5-7 kb,Pfu聚合酶的延伸速度约1 kb/min(有些品牌是2 kb/min,看说明书)。延伸时间不足会导致产物不完整。循环数超过18个,模板被反复扩增,野生型背景会压过突变体。
解决步骤:延伸时间按质粒长度算——5 kb质粒用68°C延伸5分钟,7 kb用7分钟。循环数控制在12-16个,别超过18个。
验证方法:PCR结束后取5 μL跑胶,目标条带应该在质粒大小的位置。如果条带弱,先别急着加循环,检查模板和引物浓度。
4. 引物自身形成二级结构
现象:PCR完全没条带,或者只有引物二聚体。
原理:引物3'端自身互补会形成发夹结构,Pfu聚合酶无法延伸。两条引物之间3'端互补还会形成引物二聚体。
解决步骤:设计完后用OligoAnalyzer或Primer Premier检查引物二聚体和发夹结构,ΔG值高于-5 kcal/mol比较安全。如果3'端有连续4个以上互补碱基,重新设计。
验证方法:把引物单独跑个退火程序,看是否有二聚体条带。或者换个突变位点附近的序列重新设计。
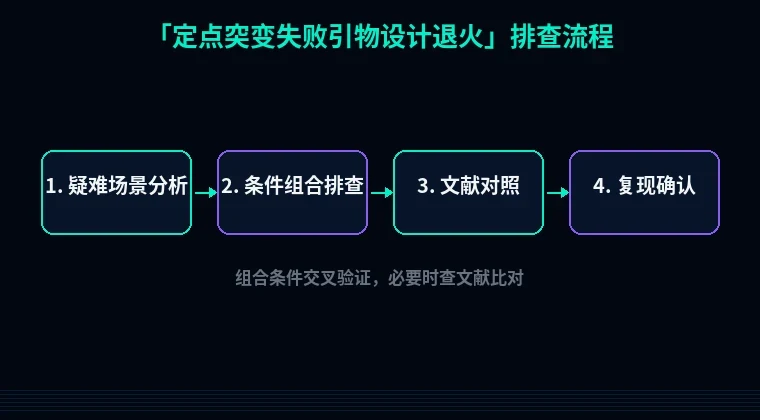
第三步:进阶疑难——这些情况更隐蔽
情况一:GC含量高的模板,PCR扩增不出来
现象:模板GC含量超过70%,引物设计没问题,但PCR就是没条带。
原理:高GC区域在退火时形成稳定二级结构,引物无法结合。
解决步骤:在PCR体系里加终浓度5%的DMSO或1 M甜菜碱,退火温度降低3-5°C。延伸温度保持68°C不变。
情况二:突变体转化后不长菌落
现象:PCR条带正确,Dpn I消化完全,但转化后平板上什么都没有。
原理:可能是PCR产物中残留的Dpn I酶影响了感受态细胞,或者突变引入了隐性致死突变。
解决步骤:Dpn I消化后,用PCR纯化柱回收产物,或者乙醇沉淀洗一遍。取2-5 μL转化50 μL高效感受态。如果是致死突变,换用低拷贝载体或诱导型启动子。
情况三:测序结果显示突变正确,但蛋白表达量骤降
现象:突变体构建成功,测序没问题,但Western blot检测不到蛋白。
原理:突变位点可能影响mRNA二级结构或密码子偏好性。
解决步骤:用密码子优化工具重新设计突变位点附近的序列,换成大肠杆菌偏好密码子。同时检查突变是否落在核糖体结合位点或启动子区域。
避坑总结和实操建议
三条核心结论:
- 引物Tm值必须按含错配的公式算,退火温度比Tm低5°C,别凭感觉设。
- 模板用量控制在10-20 ng,Dpn I消化37°C至少1小时,这一步不能省。
- PCR循环数12-16个足够,跑完胶确认条带单一再转化。
两个日常好习惯:
- 每次设计完引物,用软件跑一遍二聚体和发夹结构分析,别等PCR失败了再回头查。
- 转化后挑3-5个克隆送测序,别只挑一个。突变效率再高也有野生型背景。
引物设计是定点突变的第一道关。如果你拿不准Tm值或者想快速拿到合规的突变引物,站内的引物设计工具可以直接输入突变位点,自动算出退火温度和同源臂长度。蛋白表达量下降的话,密码子优化和蛋白可溶性优化工具也能帮你把表达量拉回来。