来源:连接反应转化子少载体比例(DNA Lab Space 实验教程)| 编译:DNA Lab Space
连接产物一转化,平板上一片荒芜——十几个菌落,还是空载。你反复检查感受态、抗生素、热激时间,都没问题。问题大概率藏在连接体系里,尤其是载体和插入片段的摩尔比。这篇文章按实验流程拆解,从低级错误到进阶疑难,给你一条能直接照做的排查路径。
第一步:先花五分钟排掉低级错误
别急着怀疑酶和感受态,先看这几条。
1. 摩尔比按质量1:1加。载体和片段长度差两三倍,质量相等时摩尔数差了两三倍。按质量加,等于变相降低了片段用量。
2. 载体自连没做去磷酸化。单酶切或双酶切产生兼容末端,载体自己环化,背景菌落全是空载。CIP或rSAP处理,37°C孵育30分钟。
3. 连接酶反复冻融。T4连接酶和它的ATP缓冲液最怕反复化冻。分装成10 μL小份,-20°C存放,用一次扔一管。
4. 连接产物加太多。转化时连接体系超过感受态体积的1/10,盐和PEG直接毒死感受态。100 μL感受态,最多加5-10 μL连接产物。
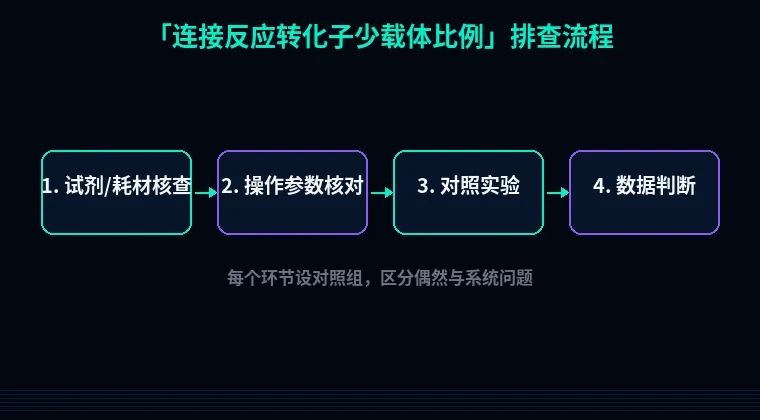
第二步:按流程分模块系统排查
一、载体端:酶切是否干净
现象:平板上菌落不少,但菌落PCR全是空载,或者长出的菌落大小不一、颜色异常。
原理:质粒抽提不干净,残留的RNA、蛋白、盐会抑制限制酶活性。双酶切不完全,会产生大量单端切口载体,自连效率反而高于正确连接。
解决步骤:
单酶切用20-30 U酶,双酶切各10-20 U,37°C孵育2小时,不要只切1小时。酶切后跑胶确认线性化完全——应该看到一条清晰的线性带,没有超螺旋残留。如果切不完全,胶回收纯化后再切一次。
验证方法:取1 μg酶切产物跑0.8%琼脂糖凝胶,120 V跑30分钟,看是否还有超螺旋条带。有,就是没切干净。
二、载体去磷酸化
现象:转化子数量正常,但阳性率低于10%,绝大多数是空载。
原理:限制酶留下5'磷酸基团,载体自身两末端可以退火并被连接酶封口。去磷酸化后载体自连被阻断,只有带5'磷酸的插入片段才能被连接。
解决步骤:
双酶切产生不兼容末端时可以跳过这步;否则加1 U CIP(或rSAP),37°C 30分钟,再65°C 20分钟灭活。灭活后直接胶回收,别用柱子过柱,CIP会残留。
验证方法:做个对照连接——载体不加片段、只加连接酶,转化后涂板。如果对照平板菌落数和实验组差不多,说明去磷酸化失败或没做。
三、插入片段:末端和浓度
现象:目的片段PCR扩增正常,但连不上,转化子极少。
原理:PCR产物末端不平整,Taq酶会在3'端加A,和载体平末端或粘末端不兼容。片段溶液里残留的引物、dNTP、盐,会干扰连接酶活性。
解决步骤:
如果载体是平末端,片段需要先补平或加A。粘末端连接前,PCR产物必须胶回收,洗脱用ddH2O或10 mM Tris(pH 8.0),别用含EDTA的TE。测浓度用Qubit或NanoDrop,别只看胶图亮度。
验证方法:取100 ng片段和100 ng载体直接做一次连接,转化后用菌落PCR检测插入片段。
四、摩尔比和连接体系
现象:转化子总数少,阳性率也不高。
原理:连接反应是双分子反应,插入片段摩尔数需要过量。推荐插入片段:载体 = 3:1 到 10:1。
解决步骤:
算一下:载体3 kb,用50 ng;插入片段1 kb,摩尔比3:1。所需片段质量 = 50 × (1000/3000) × 3 = 50 ng。体系:载体50 ng + 片段50 ng + 10× T4 buffer 1 μL + T4连接酶0.5 μL(400 U/μL),补水到10 μL。粘末端16°C孵育4小时或过夜;平末端16°C过夜或4°C 16-20小时。连接仪温度别设25°C放一整天,ATP会水解。
验证方法:设三组对照——只有载体、只有载体+酶、载体+片段+酶。第一组看背景,第三组看阳性。
五、转化环节
现象:连接体系没问题,阳性对照也长菌,但实验组就是少。
原理:连接缓冲液里的PEG、高盐、ATP会降低转化效率。
解决步骤:
100 μL感受态加5 μL连接产物,冰浴30分钟,42°C热激45秒(DH5α)或90秒(Stbl3),立刻冰浴2分钟。加900 μL无抗LB或SOC,37°C 180-200 rpm复苏45-60分钟。涂板用100 μL,别全涂。
验证方法:同步转化1 ng标准超螺旋质粒,看转化效率。效率低于10^7 cfu/μg,就是感受态的问题。
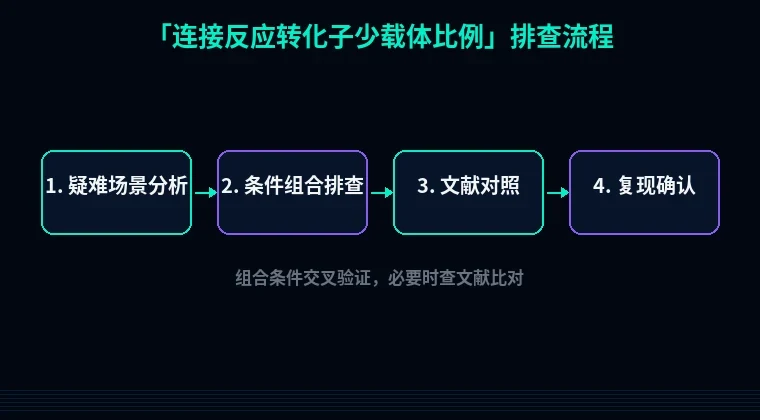
第三步:进阶疑难,专治“什么招都试了还是不行”
1. 双酶切位点太近。两个位点间距小于10 bp,限制酶互相阻挡,只能单端切开。解决办法:换单酶切+去磷酸化,或者换一个位点重新设计引物。
2. 插入片段有内部酶切位点。PCR产物用同样两个酶切,被切碎了,跑胶看到多条带。解决办法:先测序或用软件查位点,改用无缝克隆(Gibson/In-Fusion)。
3. 大片段或长片段连接效率断崖下跌。片段超过3 kb,粘末端连接也难。解决办法:增加连接时间到16小时,载体降到20-30 ng,摩尔比提到5:1,或者直接用电转。
避坑总结+实操建议
三条核心结论:
- 载体:片段摩尔比按3:1起算,长片段提到5:1,不是质量1:1。
- 自连背景高,第一反应是做去磷酸化,不是换感受态。
- 连接酶和buffer分装,用小份,用一次扔一管。
两条日常习惯:
- 每次连接都设三个对照:载体自连、载体+酶、载体+片段+酶。对照正常,实验组异常,问题一定在比例或片段。
- 酶切后的载体一定跑胶验证线性化,别省那30分钟。胶图干净,后面才不抓瞎。
需要算摩尔比、设计引物?工具直接上手
连接比例算不明白,用站内的[摩尔比计算器](/tools/molar-ratio)直接输长度和质量,出结果。引物设计用[引物设计工具](/tools/primer-design),自动加保护碱基和酶切位点。片段连不上、想换无缝克隆,用[密码子优化](/tools/codon-optimization)先把序列调好,再用[蛋白可溶性优化](/tools/solubility-optimization)评估表达。工具用对了,平板上的菌落数能翻十倍。