来源:质粒提取浓度低碱裂解中和(DNA Lab Space 实验教程)| 编译:DNA Lab Space
提质粒提出来只有20 ng/μL,跑胶连条带都看不见——这种事谁没经历过?明明过夜菌长得挺浑,试剂盒也没过期,问题多半就藏在碱裂解和中和那5分钟里。碱裂解靠NaOH把细胞撕开、DNA变性,中和靠醋酸钾把SDS和蛋白一起沉掉,这中间每一步的用量、时间、温度、混匀方式都能让你的质粒留在沉淀里。这篇教程按实验流程走,从低级错误到进阶疑难,手把手带你定位。
第一步:快速排查低级错误
先别急着怀疑试剂盒,这几个坑新手天天踩。
1. 菌量根本不够。5 mL LB摇12-16 h,OD600应该到2-3;如果只有0.5,说明接种量太少或抗生素失效。解决:单菌落挑3-5个接种,37°C 220 rpm 过夜,别超过16 h。
2. P1里没加RNase A,或者重悬不彻底。菌块粘在管壁上,加P2后局部浓度不对,裂解不匀。解决:P1 250 μL加进去后涡旋30 s或吹打到无肉眼颗粒。
3. 洗脱用了pH<7的双蒸水。硅胶膜在中性偏碱才放DNA。解决:换EB或TE(pH 8.0),65°C预热后再上柱。
4. PE洗涤液乙醇没晾干。残留乙醇抑制后续酶切,还让浓度测不准。解决:12000 g空转2 min,开盖室温放3-5 min。
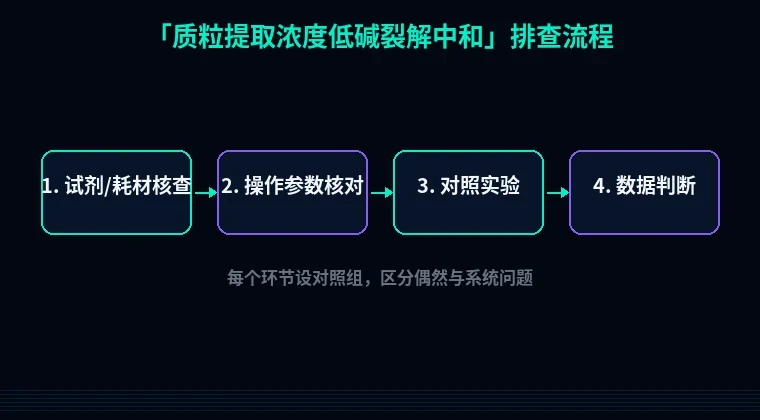
第二步:分维度系统排查
模块A:裂解前——重悬与菌体状态
1. 重悬不彻底
现象:加P2后溶液里还能看到白色小颗粒,不清亮。
原理:SDS只能接触分散的菌体,成团的细胞壁阻断了裂解,质粒释放量直接砍半。
解决:P1 250 μL,涡旋或移液器吹打30 s,室温静置1 min。
验证:加P2后3-5 s内溶液应变成清亮粘稠的蛋清样,仍有颗粒就是重悬失败。
模块B:碱裂解——P2的关键5分钟
2. P2用量不足或已结晶
现象:加P2后溶液发浑,不粘稠。
原理:P2是0.2 M NaOH + 1% SDS,浓度不够破不了膜,SDS析出后更没效果。
解决:按250 μL/5 mL菌液加;P2低温存放会析出SDS,用前37°C水浴复溶,摇匀再用。
验证:清亮度是唯一指标,浑浊就补加P2,每次50 μL。
3. 裂解超时或涡旋剧烈
现象:得率低,跑胶出现开环、线性条带,转化效率断崖式下跌。
原理:超螺旋质粒在碱里变性,时间一长就不可逆,中和后也复性不回来;涡旋的剪切力把基因组DNA打断成小碎片,这些小碎片中和时沉不下去,跟着质粒一起过柱。
解决:室温≤5 min,严格计时;混匀只轻柔颠倒6-8次,绝对禁止涡旋。
验证:1%琼脂糖凝胶,120 V跑30 min,超螺旋主带应在最前面,开环带发亮说明裂解过头。
模块C:中和——最容易被忽略的一步
4. P3加完不混匀、不冰浴
现象:上清带白色悬浮物,柱子直接堵。
原理:中和靠K+和SDS生成不溶性复合物,还要靠低温降低溶解度。不混匀就局部残留碱性,基因组DNA沉不下来。
解决:加350 μL P3,立即轻柔颠倒6-8次,冰上3-5 min,直到出现白色絮状物。
验证:絮状物越明显越好;离心后上清应完全透明。
5. 离心不充分或温度太高
现象:上清轻微浑浊,A260/A230只有1.5左右。
原理:SDS-蛋白-K+复合物和基因组DNA需要12000 g、10 min以上才能压紧。室温离心会让SDS重新溶解。
解决:12000-13000 g,4°C,10-15 min。别用台式小离心机的最高转速凑合。
验证:上清透明,倒置管子看不到颗粒挂壁。
6. 吸上清时吸到了沉淀
现象:浓度低,A260/A280小于1.8,酶切切不动。
原理:SDS和蛋白污染会占柱膜的结合位点,把质粒挤下去。
解决:移液器贴液面吸,留5-10 μL余量,宁可少吸也别碰沉淀。
验证:吸完的上清再离心2 min,看管底有没有新沉淀。
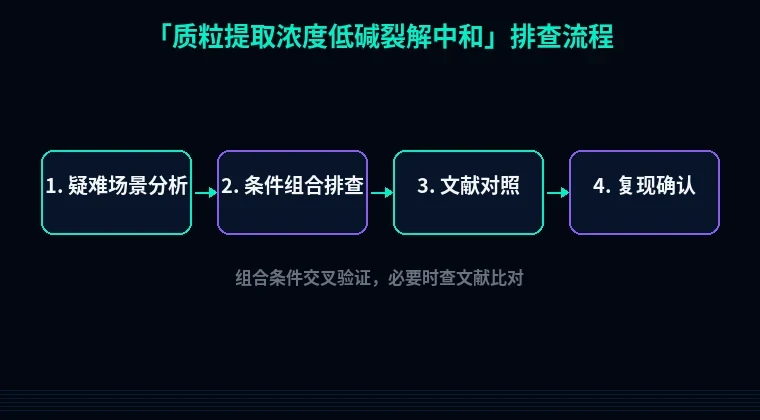
模块D:上柱与洗脱
7. 上清pH偏酸
现象:柱子结合率低,流出液里还有大量DNA。
原理:硅胶膜结合需要高盐、中性pH环境。中和不彻底时上清偏酸,DNA磷酸骨架不带电,结合不上。
解决:确认P3是3 M醋酸钾pH 5.5;如果上清pH试纸测出来低于5,用1 M NaOH调到7左右再上柱。
验证:流出液测A260,正常应低于上样量的10%。
8. 洗脱条件不对
现象:最后浓度低,但柱子上其实有DNA。
解决:EB 50 μL预热65°C,加到膜中央,室温静置2-5 min再12000 g离心1 min;洗脱体积别低于30 μL,浓度不够就分两次25 μL洗,合并。
验证:第二次洗脱液的浓度应明显低于第一次,如果还很高,说明第一次没洗干净。
第三步:进阶疑难问题
1. 浓度测出来不低,电泳却没条带。 这是RNA污染在骗你。A260/A280超过2.0,凝胶上加样孔附近一片弥散。检查P1里的RNase A是不是加了,或者放了太久失活。换新鲜P1,电泳前取5 μL样品加1 μL RNase A(10 mg/mL),37°C消化30 min再上样。
2. 超螺旋不可复性。 跑胶看到大量开环和单链,转化效率不到正常值的十分之一。裂解那一步超时了,或者混匀时手太重。别想着补救,重新摇菌提一次,P2严格控制在5 min以内,全程颠倒不涡旋。
3. 低拷贝质粒或BAC。 pBR322、BAC提出来只有十几ng/μL很正常。把菌液加到50-100 mL,用大体积柱子;或者在上清里加10 μg tRNA(或2 μL糖原),等体积异丙醇沉淀,-20°C放30 min,12000 g离心15 min,