来源:限制性内切酶酶切弥散缓冲液(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完胶一看,条带糊成一团,酶切位点该出的小带没出来,泳道底部还拖着尾巴。酶切失败的原因里,缓冲液与体系配比占了大头,DNA本身和电泳条件也能背锅。下面这份排查清单,从新手最容易踩的低级坑开始,一路查到双酶切缓冲液折衷和星号活性这种进阶问题,按实验流程走一遍。
第一步:快速排查低级错误
1. 缓冲液加错或没稀释到位。10×缓冲液必须稀释到1×,50 μL体系加5 μL,不要凭感觉倒。NEBuffer 3.1要求100 mM NaCl,用rCutSmart去配高盐酶,酶活可能只剩10–20%。
2. 酶加太多。酶保存液里甘油占50%,20 μL体系加2 μL酶,甘油就到5%。超过5%就等着出星号活性,多出杂带。
3. 稀释用水选错。用ddH₂O,别拿TE或DEPC水顶。EDTA会螯合Mg²⁺,而Mg²⁺是酶催化的必需辅因子,酶直接罢工。
4. 体系配液顺序颠倒。正确顺序是水→缓冲液→DNA→酶。酶最后加,加完轻弹管壁两下,瞬离3秒,不要涡旋。
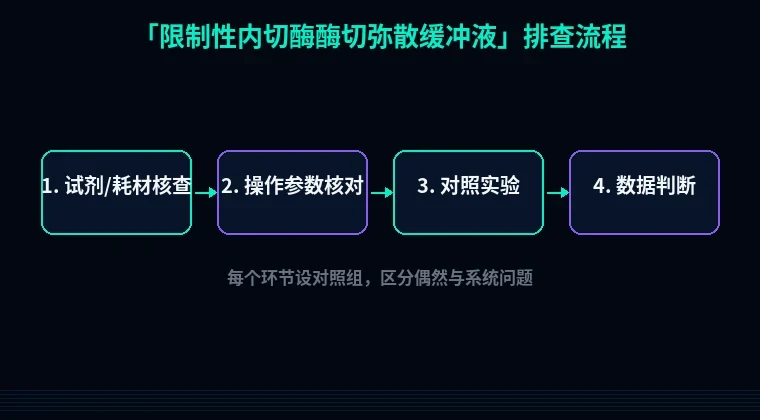
第二步:分维度系统排查
1. 缓冲液盐浓度与酶不匹配
现象:切不完全,主带上方残留原质粒,泳道里弥散一片。
原理:限制酶活性依赖离子强度。高盐酶在低盐环境活性下降,低盐酶被高盐抑制,活性一低,部分位点切不动,跑胶就是弥散加底带。
怎么判断:做一个不加酶的对照管——DNA加缓冲液加水,37°C孵育1小时。对照管也弥散,说明问题在DNA或电泳,不在酶。
解决:查酶厂家的缓冲液对照表。单酶切用它的最适缓冲液,50 μL体系配DNA 1 μg、10×缓冲液5 μL、酶10 U,补水到50 μL,37°C