来源:酵母表面展示表达量低启动子筛选(DNA Lab Space 实验教程)| 编译:DNA Lab Space
你构建的展示载体,诱导48小时后流式一跑,荧光峰跟阴性对照几乎重叠。抗His抗体染不上,酶活测不出,展示量低到怀疑人生。别急着换载体,也别盲目堆强启动子——问题可能根本不在启动子强度。这篇把启动子筛选相关的坑一次讲透,从元件结构、整合拷贝、培养诱导到检测端,给你一条能直接照着做的排查链。
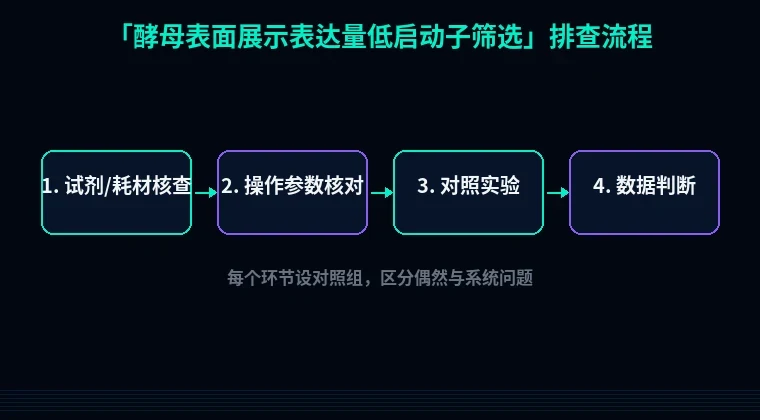
第一步:先把这几个低级错误排掉
- 启动子序列截短了。 GAP、TEF1这类组成型启动子上游还有UAS调控区,只克隆核心区表达量能掉80%。直接测序比对,确保包含ATG上游-1到-700 bp完整区域。
- 碳源没换。 GAL1/GAL10在葡萄糖里被强烈阻遏,你在YPD里加半乳糖等于白做。换成SD-Gal或YPG,残留葡萄糖别超过0.1%。
- 诱导时菌太浓。 OD600过了1.5再诱导,细胞已进稳定期,表面展示效率掉一半以上。重新摇到OD600 0.6–0.8再加诱导剂。
- 抗体染不上去。 C端标签可能被细胞壁甘露聚糖遮挡。换N端标签,或直接用针对展示蛋白本身的抗体做检测。
第二步:分模块系统排查
模块一:启动子元件本身
现象:换了三四个启动子,荧光都上不去,强弱排序跟文献对不上。
原理:酵母启动子强度不只看类型。UAS拷贝数、TATA框到转录起始位的距离、以及5‘UTR的二级结构,都会影响转录和翻译效率。GAP启动子在你用的菌株里可能恰好被某个调控因子压制。
怎么解决:
1. 用SnapGene或Benchling比对启动子全长,确认UAS没丢。
2. 在启动子下游统一加一段35 bp的Kozak-like序列(AAAAAAATGTCTAAA),降低5’UTR结构差异。
3. 做一套梯度启动子文库:pGAP(强)→ pTEF1(中强)→ pPGK1(中)→ pCYC1(弱),同一骨架、同一位点整合。
4. 每个启动子至少做3个生物学重复,流式测MFI(中位荧光强度)。
怎么验证:用qPCR测展示蛋白的mRNA相对量。如果mRNA高但表面荧光低,说明问题在翻译后,不在启动子。
模块二:整合方式与拷贝数
现象:启动子明明很强,mRNA也测得到,表面就是没信号。
原理:酵母整合表达常用的δ位点、rDNA位点、HO位点,染色质开放程度差别很大。单拷贝整合在Rim1或着丝粒附近,转录会被沉默。多拷贝虽然能提量,但超过8–10拷贝反而触发UPR,展示蛋白被降解。
怎么解决:
1. 优先选δ位点或TY1转座子序列做整合,这类位点染色质活跃。
2. 用电转法:1 μg线性化质粒,0.2 cm cuvette,1.5 kV、200 Ω、25 μF,加1 mL预冷1 M山梨醇复苏2小时。
3. 想控拷贝数,用Cre-lox或CRISPR-assisted多拷贝整合,逐轮增加,每轮测一次拷贝数和MFI。
4. 拷贝数别贪多,一般4–6拷贝是展示量的甜点区。
怎么验证:qPCR用单拷贝基因(如ACT1)做内参,算相对拷贝数。同时Western blot看胞内是否有大量未展示的截短产物——有的话就是分泌/折叠瓶颈。
模块三:培养与诱导条件
现象:小摇还行,一上罐或放大体积,展示量断崖式下跌。
原理:酵母表面展示对pH、溶氧、诱导温度和诱导时长都敏感。GAL启动子诱导时,半乳糖浓度低于0.5%就驱动不足,高于4%又会抑制生长。
怎么解决:
1. 诱导温度降到20–25°C,摇瓶150–180 rpm,诱导16–24小时。低温减慢翻译速率,给折叠留时间。
2. 半乳糖终浓度2%,pH用磷酸钾缓冲到6.5–7.0。
3. 诱导前先用2%棉子糖或甘油预培养到OD600 0.8–1.0,再换诱导培养基。
4. 诱导时间别超48小时,久了细胞壁重塑,Aga2p融合蛋白会被降解。
怎么验证:每6小时取样,测OD600和流式MFI,画时间曲线。如果MFI先升后降,说明蛋白酶降解在起作用,加1 mM PMSF或换蛋白酶缺陷菌株。
模块四:展示锚定与检测端
现象:mRNA高、拷贝数也够、条件也对了,就是抗体染不上。
原理:酵母表面展示靠Aga1p–Aga2p二硫键锚定。Aga2p融合在N端,如果展示蛋白折叠后把标签埋进去,或者融合蛋白太大(>100 kDa)拉不开,都会导致检测不到但实际有展示。
怎么解决:
1. 检测用抗展示蛋白本身的构象抗体,别只依赖His或HA标签。
2. 做一套双标签:N端HA、C端Myc,分别染色,判断哪一端暴露。
3. 如果融合蛋白大于80 kDa,在展示蛋白和Aga2p之间加一段柔性linker(GGGGS×3)。
4. 用二硫苏糖醇(DTT)10 mM处理细胞30分钟再做流式,看信号是否恢复——恢复说明锚定被氧化还原条件干扰。
怎么验证:免疫荧光显微镜直接看,别只信流式。有些展示蛋白在出芽痕富集,流式会平均掉。
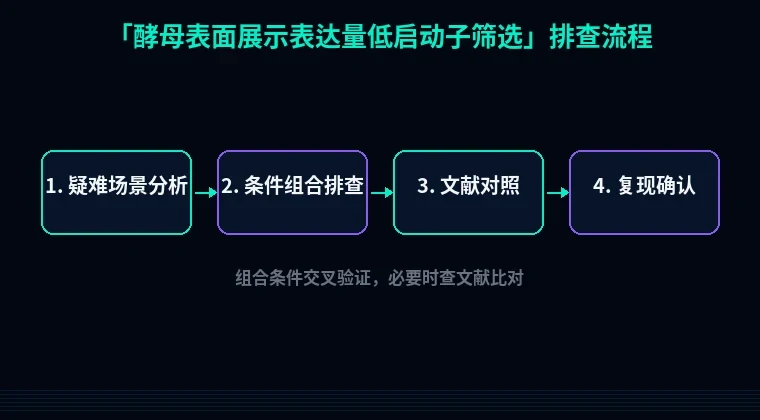
第三步:进阶疑难问题
1. 启动子强度够了,但细胞壁容量饱和。 表面展示蛋白过多会挤压细胞壁,导致生长缺陷。现象是诱导后OD600不涨甚至下降。解决:把诱导时间缩到8–12小时,或换弱启动子pCYC1配4拷贝,总展示量反而更高。
2. 启动子被宿主调控网络反式抑制。 你的菌株如果是工业背景(如Ethanol Red),GAP启动子可能被葡萄糖信号通路压制。换BY4741或CEN.PK做预实验,确认是菌株问题还是载体问题。
3. 展示蛋白自身有毒性。 表达后菌落变小、质粒丢失。现象是诱导后质粒丢失率>30%。解决:换可诱导的GAL启动子,先在葡萄糖里长到高密度,再短时诱导4–6小时。
避坑总结+实操建议
三条核心结论:
1. 启动子强弱不是唯一变量,整合位点和拷贝数对展示量的影响常常更大。
2. mRNA高≠表面展示高。中间隔着翻译、折叠、锚定、细胞壁四道关,每一道都能卡死你。
3. 检测端要交叉验证:流式+免疫荧光+Western blot,三个都对上了再下结论。
两条日常好习惯:
- 每次构建新载体,先做 colony PCR 和测序,确认启动子和融合框没错,再往下做。别省这半天。
- 建立自己的启动子-MFI数据库,同一菌株、同一诱导条件,每批都记。下次换启动子直接查表,不用重跑。
工具引导
做启动子筛选前,先把序列质量控住。用站内的密码子优化工具把展示蛋白的密码子适应指数调到0.8以上,避免稀有密码子拖累翻译;引物设计工具帮你把启动子上游-700 bp到ATG的片段一次扩准,减少截短风险。如果展示蛋白是酶,先跑蛋白可溶性优化预测,选可溶性高的变体再上展示——胞内就聚集的蛋白,展示到表面也大概率折叠不对。工具用对,能省掉一半无效实验。