来源:哺乳细胞转染效率低脂质体配比优化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做转染的人都懂那种崩溃:昨天GFP还亮成一片,今天同一批细胞、同一管质粒,荧光率掉到10%以下。你换试剂、换血清、重铺细胞,折腾一周还是白搭。问题大概率不在"转染难",而在脂质体与DNA的配比、复合物孵育条件、细胞状态这三条线上。本文按从低级错误到进阶疑难分成三步,每一步都给你判断标准、验证方法和具体参数,帮你把转染效率从20%拉回70%以上。
第一步:快速排查低级错误
先别改配方。花十分钟看这几个地方,一半的"效率低"都在这儿。
1. 细胞过密或过稀。 转染时汇合度超过90%,细胞停止分裂,脂质体复合物进不去——转染前24 h重铺,按24孔板HEK293T每孔1×10⁵、HeLa每孔5×10⁴铺,目标70%–80%汇合度。
2. 质粒带内毒素或浓度虚高。 内毒素激活细胞应激,Nanodrop读数被RNA污染抬高——用无内毒素中提试剂盒,Qubit定量,A260/A280卡在1.8–1.9。
3. 转染时培养基里有双抗。 抗生素和脂质体膜毒性叠加,细胞直接死给你看——转染当天换无抗生素Opti-MEM,4–6 h后再补回完全培养基。
4. 复合物孵育时间随意。 孵育5 min太短没包好,孵育60 min复合物聚沉——室温静置10–15 min,到点就加,别拖。
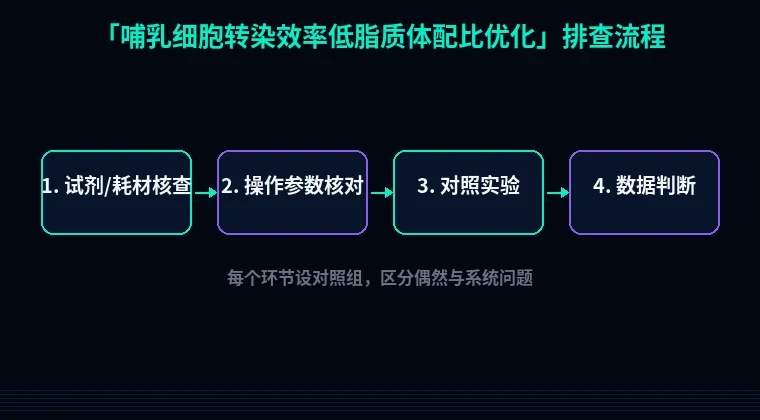
第二步:分维度系统排查
1. 细胞状态与铺板密度
现象: 阳性对照荧光率只有15%,镜下细胞边缘发暗、贴壁不牢。
原理: 脂质体靠网格蛋白介导的内吞进入细胞,这个通路在活跃分裂的细胞里最旺盛。细胞长得稀,内吞能力弱;长得太满,接触抑制关闭分裂。
解决步骤: 转染前24 h铺板,HEK293T按24孔板每孔1×10⁵个,HeLa 5×10⁴个,NIH/3T3 3×10⁴个。铺板用含10% FBS的完全培养基,不加减血清。转染当天镜下确认汇合度70%–80%,边缘有丝状伪足的细胞占比高。
验证方法: 同一批细胞设阳性对照孔(GFP质粒),24 h后流式测阳性率。健康HEK293T用Lipo 3000应达85%以上,低于60%说明细胞状态有问题,先换传代代数(控制在P20以内)。
2. 质粒质量与纯度
现象: 换了新批次质粒,效率从75%掉到30%。
原理: 内毒素、蛋白、基因组DNA残留会与脂质体竞争结合,还会激活TLR4通路让细胞进入应激状态。超螺旋比例低的质粒转进细胞后容易被核酸酶切。
解决步骤: 用无内毒素中提/大提试剂盒,洗脱用TE缓冲液(pH 8.0),别用无核酸酶水(无缓冲,pH波动大)。浓度用Qubit dsDNA HS定,A260/A280要在1.8–1.9,A260/A230大于2.0。
验证方法: 取500 ng跑0.8%琼脂糖胶,120 V跑30 min。超螺旋条带应占80%以上,看不到基因组DNA拖尾和RNA弥散带。
3. 脂质体与DNA配比(核心)
现象: 脂质体加多了细胞成片脱落,加少了荧光零星几个点。
原理: 脂质体/DNA靠静电形成复合物。比例低,DNA包不住,进不去;比例高,复合物表面正电荷过剩,戳破细胞膜。这个窗口对每种细胞都不同,没做梯度就是碰运气。
解决步骤: 24孔板每孔固定DNA 0.5 μg,Lipofectamine 3000从0.75、1.5、2.25、3.0 μL做四点梯度;Lipofectamine 2000试1:2、1:3、1:4(μg DNA : μL脂质体)。每个点做复孔。别忘了P3000:每微克DNA配2 μL,先和DNA在Opti-MEM里混匀,再和脂质管合并。
验证方法: 24 h流式看GFP阳性率,48 h做Luc报告基因。选"细胞形态正常+信号最高"那一档,通常Lipo 3000在1:3到1:4之间。这个比例会随细胞代数和质粒批次漂移,每两个月重做一次矩阵。
4. 复合物孵育条件
现象: 同一板里不同孔差异大,重复性差。
原理: 稀释体积影响复合物粒径。两管各用25 μL Opti-MEM比用50 μL形成的颗粒更均一,转染效率高但毒性也高。孵育超过30 min复合物开始聚集,加进去就是大块沉淀。
解决步骤: 两个1.5 mL EP管,各加25 μL Opti-MEM。A管加0.5 μg DNA + 1 μL P3000;B管加1.5–2 μL Lipo 3000。A倒入B,轻轻吹打3次,室温静置10–15 min。别涡旋,别离心。
验证方法: 配好的复合物对着光看,应呈轻微乳光、无可见颗粒。有沉淀就说明比例过高或孵育超时,重配。
5. 培养基与血清干扰
现象: 加了双抗的孔效率腰斩,或者转染时没换液导致细胞全死。
原理: 血清里的蛋白竞争结合脂质体,降低复合物与细胞接触效率。抗生素放大膜损伤。转染后4–6 h是膜修复窗口,此时换回完全培养基能显著提高存活率。
解决步骤: 转染复合物直接加进含血清的孔也可以(Lipo 3000耐受血清),但追求高效率和低毒性时,转染前换无血清Opti-MEM,4–6 h后换含10% FBS的完全培养基。全程不加青霉素-链霉素。
验证方法: 同批细胞做±血清对照。若血清组效率掉超过30%,就坚持换液方案。
6. 检测时间点与方法
现象: 24 h看没荧光就判死刑,或流式只收几千个细胞。
原理: 不同蛋白成熟时间不同。GFP折叠需24–48 h,荧光素酶24 h达峰,分泌型蛋白要48–72 h才上清富集。
解决步骤: GFP看24 h和48 h两个点,荧光素酶裂解液24 h收样,分泌蛋白72 h收上清。流式至少收1×10⁵个细胞,别用荧光显微镜目测下结论。
第三步:进阶疑难问题
难转染细胞(原代细胞、THP-1、悬浮细胞)。 脂质体对这些细胞基本无效。THP-1直接用Lipo 3000效率通常低于10%,改用电转(Neon,1400 V、20 ms、2 pulse)或慢病毒感染。原代神经元考虑Lipofectamine MessengerMAX,对低分裂细胞更友好。
稳定细胞系筛选 vs 瞬时转染。 瞬时效率低不等于不稳定。若48 h GFP阳性率30%但你要做稳定系,直接加G418(HEK293T用500 μg/mL,HeLa用800 μg/mL)筛两周,挑单克隆。别在瞬时效率上死磕。
过表达毒性与假阴性。 高表达蛋白(如某些转录因子)会抑制细胞生长,48 h后细胞死了一片,你以为转染失败。做剂量梯度:0.1、0.25、0.5 μg DNA,选低剂量孔看荧光,同时做qPCR验证mRNA水平,别只看蛋白。
避坑总结+实操建议
三条核心结论:
1. 脂质体/DNA比例是最大变量。没做矩阵就别说优化过。DNA 0.5 μg配Lipo 3000 1.5–2 μL是HEK293T的起点,其他细胞从这个点向两侧扩。
2. 细胞状态决定上限。P20以上的细胞、汇合度超90%的细胞,换什么试剂都救不回来。
3. 复合物孵育10–15 min是硬指标。少一分钟包不好,多一分钟聚沉。
两条日常好习惯:
- 每批新质粒进实验室,先跑胶确认超螺旋比例,再做一次小规模转染验证。
- 每次转染必设阳性对照(GFP)和阴性对照(空载体),否则出问题你连是哪一步坏都判断不了。
文末工具
配比调好了,质粒设计别拖后腿。做融合蛋白或突变体时,用站内引物设计工具把Tm卡在58–62°C、GC 40%–60%,减少PCR重做次数。表达真核蛋白前,用密码子优化工具按人源偏好调整,稀有密码子会拖慢翻译,间接压低荧光信号。做分泌蛋白或膜蛋白时,先用蛋白可溶性优化工具评估标签和信号肽位置,别等转染效率上去了,蛋白全跑包涵体里。