来源:High-level de novo biosynthesis of pyridoxal 5′-phosphate in Bacillus licheniformis by systems engineering(Bioresource Technology)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
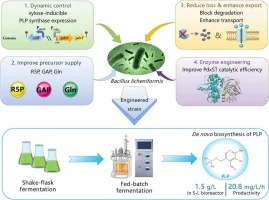
吡哆醛5′-磷酸(PLP)是维生素B6的活性形式,广泛用于医药与食品领域,但微生物发酵法生产长期受制于胞内毒性、代谢调控严密、产物降解与外排不足等瓶颈。本研究以地衣芽孢杆菌DW2为底盘,整合木糖诱导动态调控、前体模块化强化、降解途径阻断、异源转运蛋白引入与合成酶定向改造等策略,在5 L生物反应器中实现1.5 g/L PLP、20.8 mg/L/h的生产强度,为目前微生物从头合成PLP的最高报道水平。
研究背景
维生素B6家族包含吡哆醇(PN)、吡哆醛(PL)、吡哆胺(PM)及其磷酸化形式PNP、PLP、PMP六种可互变衍生物。其中PLP是活性辅酶形式,通过与酶蛋白赖氨酸残基形成席夫碱,支撑160余种酶促反应,主要涉及氨基酸、碳代谢与一碳代谢。人和动物无法从头合成维生素B6,相关化合物因此广泛用于药品、食品添加剂与饲料。PN因稳定性好常作补充剂,而PLP作为预成辅酶,在需要直接辅因子活性的酶制剂与生化应用中更受青睐。工业维生素B6生产仍以化学合成为主,该路线条件苛刻,且需使用吡啶酮、噁唑等危险试剂。微生物生产因而成为可持续制造的候选路线。维生素B6的从头合成存在DXP依赖型与DXP非依赖型两条途径:前者主要存在于大肠杆菌等α、γ-变形菌中,由两条汇聚分支构成——(原文此处节选截断)。
研究方法
2.1 菌株、质粒与培养基
本研究所用菌株列于表S1。大肠杆菌DH5α与BL21(DE3)分别用于重组质粒构建与蛋白表达。本研究所用全部质粒均列于表S1。大肠杆菌菌株在37 ℃的Luria-Bertani培养基中培养,抗生素使用终浓度如下:四环素20 μg/mL、卡那霉素25 μg/mL,按需添加(Zhu et al., 2026)。
培养基:采用限定培养基作为发酵培养基(Zhou et al., 2023)。限定培养基(g/L)含葡萄糖80.0、酵母提取物15.0、(NH4)2SO4 20.0、KH2PO4 2.0、MgSO4·7H2O 3.0、MnSO4·5H2O 0.005、柠檬酸三钠1.5,pH 7.0。按需加入适当抗生素(μg/mL):氨苄青霉素50、卡那霉素25或四环素20。尽管发酵培养基中含酵母提取物,但维生素B6类化合物的背景水平相对最终PLP滴度可忽略,表明PLP产量主要来自以葡萄糖为底物的内源从头合成,而非对培养基来源维生素异构体的 salvage 利用。
发酵条件:从冻存管中活化菌落,接种至30 mL LB培养基培养12 h,建立含适当抗生素的种子液。随后取1 mL种子液接种至30 mL培养基中,于37 ℃、230 rpm培养60 h。需注意,培养至12 h时需加入0.2 %木糖进行诱导。5 L发酵中,补料含600 g/L葡萄糖,按需添加。上述制备的种子液以10 %(v/v)接种。发酵过程中,pH通过按需补加氨水自动维持于7.0。
【数据】培养基:限定培养基(葡萄糖80.0 g/L、酵母提取物15.0 g/L、(NH4)2SO4 20.0 g/L、KH2PO4 2.0 g/L、MgSO4·7H2O 3.0 g/L、MnSO4·5H2O 0.005 g/L、柠檬酸三钠1.5 g/L,pH 7.0);抗生素:四环素20 μg/mL、卡那霉素25 μg/mL、氨苄青霉素50 μg/mL;培养温度:大肠杆菌37 ℃、发酵37 ℃;种子培养时间:12 h;发酵时间:60 h;转速:230 rpm;诱导剂:0.2 %木糖(12 h);补料葡萄糖:600 g/L;接种量:10 %(v/v);pH:7.0
2.2 DNA操作
所有重组质粒均采用无缝DNA克隆技术构建,按ClonExpress® MultiS One Step Cloning Kit(Vazyme Biotech Co., No. C113-01)说明书操作。基因过表达构建体通过Gibson组装克隆至pHY300PLK。地衣芽孢杆菌中的基因敲除与替换通过温敏质粒T2-(2)-Ori介导的同源重组完成(Zhu et al., 2026)。所有内源基因如zwf、gndA、ywlF与tkt均从地衣芽孢杆菌基因组扩增。点突变以质粒pHY-Pr5u12-pdxST为模板,通过PCR介导的定点突变引入。PCR产生的突变产物在37 ℃加热块中用DpnI消化1 h,以在转化DH5α感受态大肠杆菌前消除甲基化的亲本质粒模板。最后,对琼脂平板上存活的单菌落进行进一步表征与鉴定。阳性突变体通过DNA测序确认。突变成功的质粒转化至工程宿主菌株。
为在大肠杆菌BL21(DE3)中进行异源蛋白表达,pdxS与pdxT的编码序列从地衣芽孢杆菌基因组扩增,并利用商业试剂盒(Vazyme Biotech, 南京, 中国)通过一步Gibson组装分别插入pET-28a,生成质粒pET-28a-pdxS与pET-28a-pdxT。突变质粒pET-28a-pdxTT50W由pET-28a-pdxT经定点突变生成。所有重组质粒经DNA测序验证后转化至大肠杆菌BL21(DE3)用于蛋白表达。
【数据】质粒:pHY300PLK、T2-(2)-Ori、pHY-Pr5u12-pdxST、pET-28a、pET-28a-pdxS、pET-28a-pdxT、pET-28a-pdxTT50W;DpnI消化温度:37 ℃;消化时间:1 h;宿主:大肠杆菌DH5α、BL21(DE3)、地衣芽孢杆菌;原文未详述PCR扩增条件
2.3 重组PdxS/PdxT/PdxTT50W的表达与纯化
携带pET-28a-pdxS/pdxT/pdxTT50W的大肠杆菌BL21(DE3)划线于含卡那霉素(25 μg/mL)的LB琼脂平板,37 °C培养24 h。挑取单菌落接种至5 mL含卡那霉素(25 μg/mL)的LB培养基,37 °C、230 rpm培养12 h。随后将1 mL种子液转接至50 mL含卡那霉素(25 μg/mL)的新鲜LB培养基,37 °C、230 rpm培养至OD600达0.4–0.7。以0.3 mM IPTG诱导蛋白表达,随后于18 °C、210 rpm培养20 h。离心(8,000 × g,10 min)收集菌体,重悬于裂解缓冲液(10 mM咪唑、300 mM NaCl、50 mM NaH2PO4),超声破碎。10,000 × g离心20 min后,上清以1 mL/min流速上样至预平衡的镍亲和柱。用五倍柱体积洗涤缓冲液(300 mM NaCl、50 mM NaH2PO4、20–50 mM咪唑,pH 8.0)洗柱,目标蛋白以洗脱缓冲液(300 mM NaCl、50 mM NaH2PO4、250 mM咪唑,pH 8.0)按0.5 mL/min流速洗脱。洗脱组分在4 °C下对含10 %甘油的50 mM Tris-HCl(pH 7.0)透析脱盐以去除咪唑,纯化蛋白于−20 °C保存。
【数据】卡那霉素:25 μg/mL;平板培养:37 °C、24 h;种子培养:37 °C、230 rpm、12 h;扩大培养:37 °C、230 rpm至OD600 0.4–0.7;IPTG:0.3 mM;诱导表达:18 °C、210 rpm、20 h;收菌离心:8,000 × g、10 min;裂解液:10 mM咪唑、300 mM NaCl、50 mM NaH2PO4;上样流速:1 mL/min;洗涤:5倍柱体积(300 mM NaCl、50 mM NaH2PO4、20–50 mM咪唑,pH 8.0);洗脱流速:0.5 mL/min(250 mM咪唑);透析:4 °C、50 mM Tris-HCl、10 %甘油、pH 7.0;保存:−20 °C
2.4 分子对接与PLP合酶活性测定
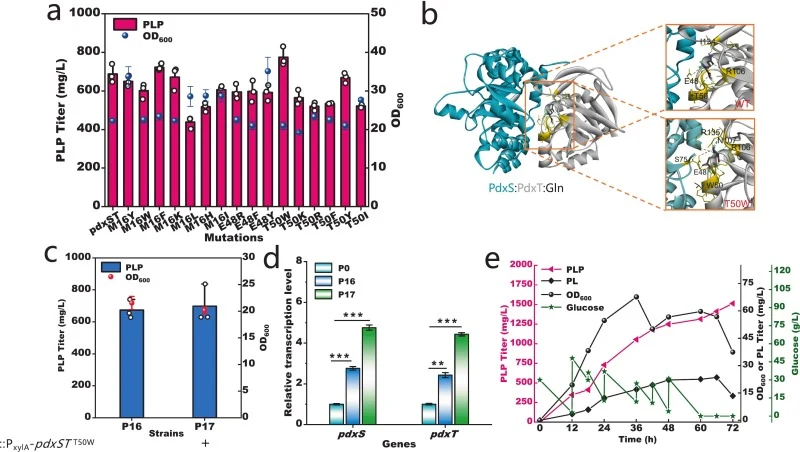
PdxST复合物结构(PDB ID: 2NV2)使用CB-Dock2与底物进行对接(Strohmeier et al., 2006)。基于结构模型,在Discovery Studio 2020中对结合口袋5 Å半径内所有残基进行丙氨酸扫描。5 Å截断用于捕获最可能直接影响底物结合与局部口袋几何的残基。计算ΔΔG绝对值大于0.5 kcal/mol的残基定义为热点,并针对其进行饱和突变以构建突变体文库。预测突变能低于−0.5 kcal/mol的变体保留为有利候选,共选取16个突变体进行实验验证。
PLP合酶活性按已报道方法测定(Balestri et al., 2022),每种蛋白用量20 μM,底物为1 mM R5P、1 mM GAP、5 mM谷氨酰胺,终体积1 mL。加入酶启动反应,37 ℃孵育10 min。加入8 %三氯乙酸终止反应,随后10,000 × g离心5 min。收集上清,HPLC分析定量PLP。在上述测定条件下每分钟催化生成1 nmol PLP的酶量定义为1个单位(U)。PLP合酶(PLPS)动力学参数在37 °C下以不同浓度的GAP与R5P(0.02–1.5 mM)及谷氨酰胺(1–20 mM)测定,独立实验三次。每次测定含约0.1 mg PLPS。Km与Vmax值通过GraphPad Prism软件(6.01版)非线性回归分析获得(Zhu et al., 2026)。
【数据】结构:PDB ID 2NV2;扫描半径:5 Å;热点阈值:|ΔΔG| > 0.5 kcal/mol;有利候选阈值:突变能 < −0.5 kcal/mol;验证突变体数:16个;酶用量:20 μM;底物:1 mM R5P、1 mM GAP、5 mM谷氨酰胺;反应体积:1 mL;温度:37 ℃;时间:10 min;终止剂:8 %三氯乙酸;离心:10,000 × g、5 min;酶活定义:1 nmol PLP/min = 1 U;动力学底物范围:GAP/R5P 0.02–1.5 mM、谷氨酰胺1–20 mM;蛋白量:约0.1 mg;软件:GraphPad Prism 6.01
2.5 分析方法
生物量通过分光光度计(UV-160 A;Shimadzu, 日本)测定600 nm吸光度评估。残糖由固定化酶膜生物传感器分析仪(SBA 40C,山东省科学院,中国)检测。R5P、GAP与谷氨酰胺浓度按此前报道方法用HPLC测定(He et al., 2021)。PLP与PL采用配备Hypersil ODS2色谱柱(250 mm × 4.6 mm,5 µm粒径)的Shimadzu高效液相色谱系统定量,按已发表方案并作如下修改:发酵液10,000 × g离心5 min,上清经0.22 μm膜过滤后进行HPLC-UV分析,测定胞外PLP浓度。胞内PLP含量测定如下:取1 mL发酵液离心获得菌体沉淀,用PBS洗涤两次,重悬于200 μL溶菌酶溶液(1 mg/mL),37 °C孵育30 min。随后用珠磨仪破碎细胞,加入800 μL ddH2O,10,000 × g离心5 min澄清。所得上清经过滤——(原文此处节选截断)。
【数据】生物量检测:OD600(UV-160 A分光光度计);残糖:SBA 40C生物传感器;色谱柱:Hypersil ODS2(250 mm × 4.6 mm,5 µm);离心:10,000 × g、5 min;滤膜:0.22 μm;溶菌酶:1 mg/mL、200 μL、37 °C、30 min;ddH2O:800 μL;原文未详述HPLC流动相与检测波长
研究结果
3.1 PLP毒性评估与木糖诱导表达系统的建立
工程代谢途径中醛类中间体的积累会对微生物宿主产生广泛细胞毒性胁迫,引发氧化损伤、膜扰动、代谢负担与核酸损伤(Zhan et al., 2022)。由于PLP在某些条件下也与生长抑制相关(Eggersdorfer et al., 2012),我们进行了一项简单的表型试验,评估地衣芽孢杆菌对外源PLP暴露的生长响应。但需说明,外源PLP未必能轻易穿透革兰氏阳性细胞,因此该试验不能直接反映代谢工程导致的胞内PLP积累。随着胞外PLP浓度升高,生物量积累与比生长速率均下降。PLP为1.5 g/L时,最大生物量被限制在OD600 10.6,比生长速率较无PLP对照下降68.8 %。PLP达2 g/L时,细胞生长完全被抑制(图2a)。
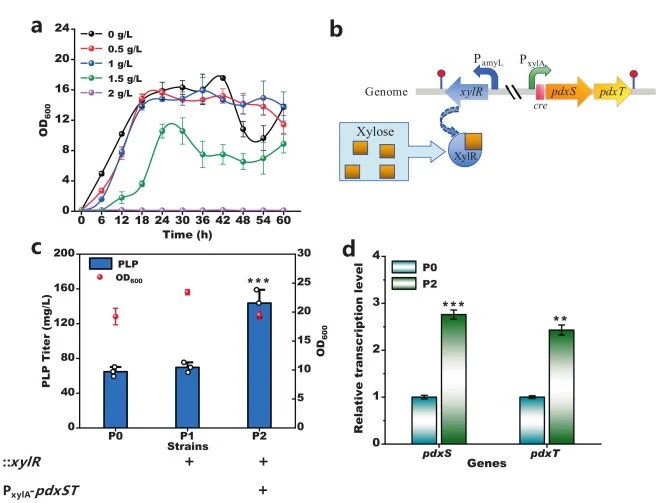
为缓解PLP毒性并避免指数生长早期过早积累,引入木糖诱导表达模块。PxylA/XylR系统在芽孢杆菌中应用广泛,因其在无诱导剂时严格阻遏、加入木糖后强诱导,可实现途径表达的时间控制(Li et al., 2018)。木糖廉价易得、与发酵过程兼容,利于放大。基于这些特点,将下游基因置于木糖响应启动子PxylA及其同源阻遏蛋白XylR控制之下,使细胞生长与PLP生产解耦。为构建该模块,将xylR基因整合至原始菌株P0(DW2::Cas9n-Pbay-glcU-Pbay-glcK-ParoK-ptsG)的amyL位点,获得菌株P1;随后将天然pdxST启动子替换为PxylA,获得菌株P2(图2b)。选择P0为亲本菌株,是因其增强的非磷酸转移酶系统葡萄糖摄取与减弱的磷酸转移酶系统途径有望节约磷酸烯醇式丙酮酸,并改善与戊糖磷酸途径相关的前体供给,从而为PLP生产提供更有利的代谢背景。发酵12 h时以2 g/L木糖诱导,菌株P2的PLP滴度达143.7 ± 15.39 mg/L,较对照菌株P1提高106.1 %(图2c)。RT-qPCR分析进一步验证了该策略的有效性:木糖诱导24 h后,菌株P2中pdxS与pdxT的转录水平较菌株P0分别提高2.8倍与2.5倍(图2d)。总体而言,PxylA提供的精确可控调节使菌株P2成为后续PLP途径工程的严格调控底盘。发酵12 h时以2 g/L木糖诱导PLP途径获得更高PLP滴度,表明产量受诱导时机与强度的双重强烈影响。非诱导条件下PxylA存在可检测的基础表达,证实启动子存在渗漏(图S1a);早期生长阶段也观察到低但可检测的胞内PLP水平(图S1b)。这些结果提示,途径激活的时间控制可能有助于平衡生物量形成与PLP生产,而PxylA基础活性可能在诱导前维持最低限度的途径功能。但该解释未在本研究中直接检验,尚需进一步研究。此外,2 g/L木糖下表现更优,说明诱导强度是经过优化而非单纯提高(图S1c)。
【数据】PLP浓度:0、0.5、1、1.5、2 g/L;1.5 g/L PLP时最大生物量:OD600 10.6;比生长速率下降:68.8 %;2 g/L PLP:生长完全抑制;诱导:2 g/L木糖、12 h;P2滴度:143.7 ± 15.39 mg/L;较P1提高:106.1 %;转录水平:pdxS 2.8倍、pdxT 2.5倍(24 h);菌株:P0、P1、P2
3.2 前体供给优化提升PLP产量
在地衣芽孢杆菌中,PLP经DXP非依赖途径合成,PdxST酶复合物以谷氨酰胺为氨基供体,缩合核糖-5-磷酸(R5P)与甘油醛-3-磷酸(GAP)(图1)。
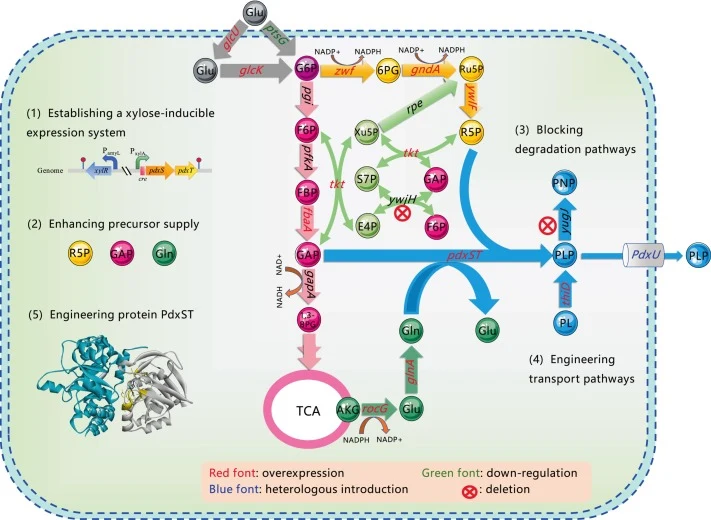
由于R5P是PLP生物合成的直接前体,我们选择预期可增强其供给的戊糖磷酸途径基因。具体而言,zwf编码葡萄糖-6-磷酸脱氢酶,gndA编码NADP依赖性6-磷酸葡萄糖酸脱氢酶,二者催化氧化型戊糖磷酸途径的前两步反应,从而促进葡萄糖-6-磷酸向戊糖磷酸中间体转化。此外,ywlF在地衣芽孢杆菌中注释为核糖5-磷酸差向异构酶,因其可能参与R5P相关的戊糖磷酸互变而被选中。基于此,将zwf、gndA与ywlF分别在组成型启动子Pr5u12下过表达(图3a),分别获得菌株P2/pHY-Pr5u12-zwf、P2/pHY-Pr5u12-gndA与P2/pHY-Pr5u12-ywlF。与对照菌株P2/pHY300PLK相比,这些基因的游离表达使PLP滴度分别提高49.6 %、55.6 %与60.4 %,达到215.0、223.6与230.4 mg/L(图3b)。
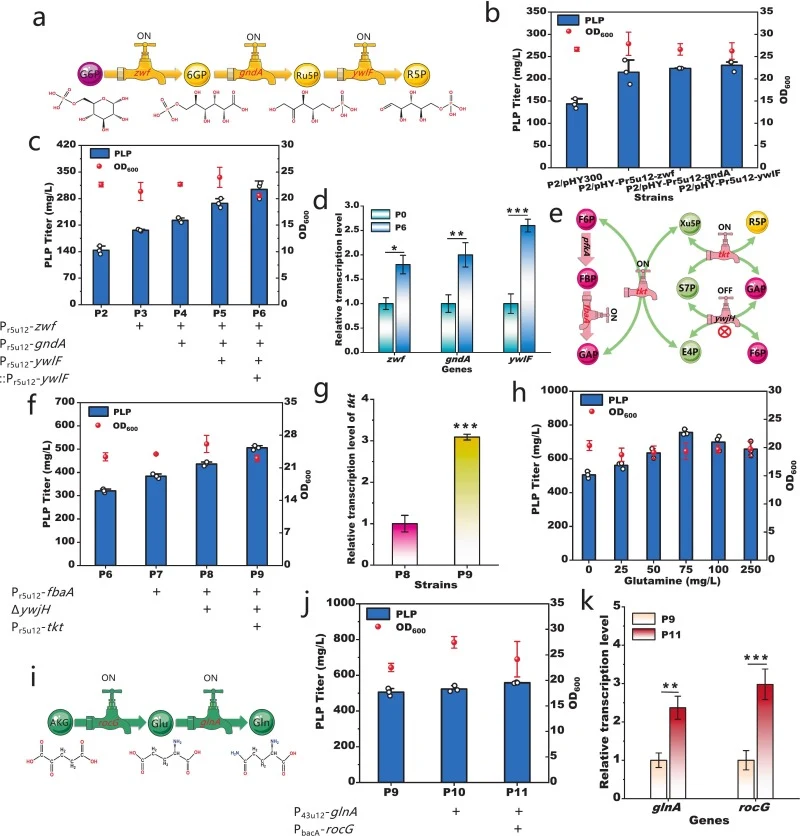
在此基础上,将菌株P2中这三个基因的天然启动子依次在染色体上替换为Pr5u12。所得菌株P5产PLP 267.6 mg/L,较P2提高86.3 %(图3c)。为探究是否需要进一步上调这些靶点,将表达zwf、gndA或ywlF的质粒重新引入菌株P5。仅ywlF过表达显著改善PLP产量(图S2),提示核糖-5-磷酸异构酶步骤仍为限速。在P5的ldh位点整合额外拷贝的ywlF(Δldh::Pr5u12-ywlF-TamyL)构建P6——该策略旨在破坏ldh以减少乳酸副产物形成,同时增强ywlF表达——该菌株产PLP 296.0 mg/L(图3c)。转录分析证实工程菌株中这些靶基因显著上调(图3d)。为扩大GAP池,将fbaA天然启动子替换为Pr5u12(图3e)。该修饰生成菌株P7,PLP滴度提高至383.7 mg/L(图3f)。为改善与GAP形成相关的前体供给,对转醛醇酶YwjH与转酮醇酶Tkt进行改造。YwjH将碳流导向赤藓糖-4-磷酸(E4P),后者是竞争性芳香族氨基酸生物合成的关键前体(Zhan et al., 2023)。为减少这一碳损失,敲除ywjH获得菌株P8。P8的PLP滴度达436.4 mg/L,较P7提高13.7 %(图3f)。此外,Tkt将多种糖磷酸转化为GAP,直接供给PLP合成(Zhu et al., 2026)。随后将tkt天然启动子替换为Pr5u12生成菌株P9,产PLP 506.0 mg/L,较P8提高16.0 %(图3f)。该提升与tkt转录本丰度的显著上升一致(图3g)。综上,PPP途径的这些工程改造成功提高了GAP供给,支撑了更高的PLP产量。
由于谷氨酰胺在PLP生物合成中作为氨基供体,我们接着考察氮供给的影响。在菌株P9中,外源补充谷氨酰胺0、25、50、75、100与250 mg/L。PLP产量随谷氨酰胺浓度升高至75 mg/L而增加,此时获得最大滴度756.4 mg/L,较未补充对照提高49.6 %(图3h)。据此,对氨同化的两个关键节点glnA(编码谷氨酰胺合成酶)与rocG(编码谷氨酸脱氢酶)进行强化,将其天然启动子分别替换为强启动子P43u12与PbacA,生成菌株P10与P11(图3i)。这些遗传修饰进一步提升——(原文此处节选截断)。
【数据】过表达菌株滴度:zwf 215.0 mg/L(+49.6 %)、gndA 223.6 mg/L(+55.6 %)、ywlF 230.4 mg/L(+60.4 %);P5:267.6 mg/L(+86.3 %);P6:296.0 mg/L;P7:383.7 mg/L;P8:436.4 mg/L(+13.7 %);P9:506.0 mg/L(+16.0 %);谷氨酰胺补充:0、25、50、75、100、250 mg/L;最大滴度:756.4 mg/L(75 mg/L谷氨酰胺,+49.6 %);启动子:Pr5u12、P43u12、PbacA;基因:zwf、gndA、ywlF、fbaA、ywjH、tkt、glnA、rocG、ldh
3.3 PLP降解、膜通透性与转运系统的鉴定与改造
(注:原文结果部分节选至3.2末尾即截断,3.3及后续内容未在提供的节选中出现,故不译。)
讨论与解读
本研究以地衣芽孢杆菌DW2为底盘,围绕途径调控、前体供给、胞内降解与末端合酶活性四个层面改造,实现PLP从头合成。PLP合酶表达的动态控制、代谢网络重构与酶工程三者叠加,共同提升了PLP生物合成。最终菌株P17在5 L补料分批发酵中产PLP 1.5 g/L,生产强度20.8 mg/L/h。结果证明微生物生产PLP可行,并为维生素B6衍生物的生物制造提供了有用基础。
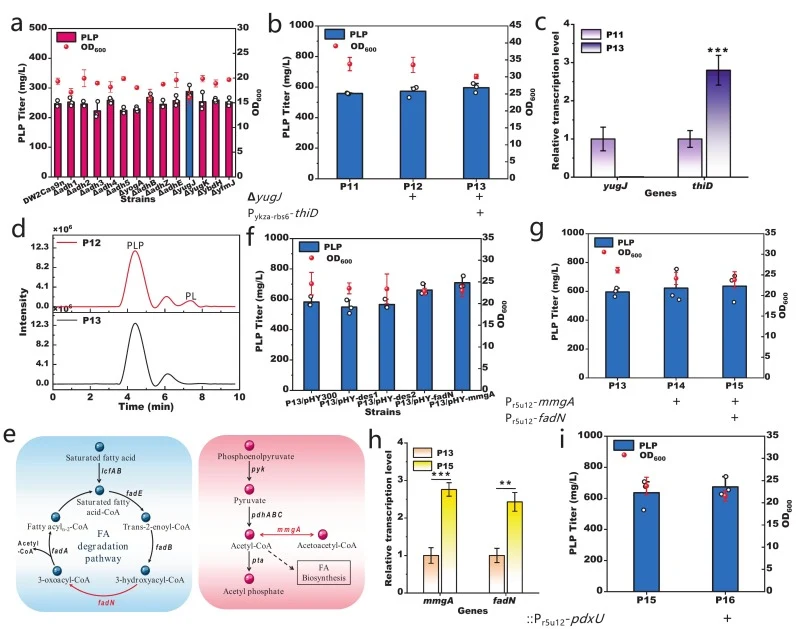
编译者解读:该研究的策略组合颇具章法——先用木糖诱导把"生长"与"生产"在时间上错开,绕开PLP的胞内毒性死结;再沿R5P、GAP、谷氨酰胺三条前体线逐一拆解限速节点,配合降解与外排改造,最后落到PdxST的定向进化。1.5 g/L的滴度在维生素B6衍生物领域属标杆水平,但20.8 mg/L/h的生产强度距离工业经济性仍有距离,且诱导剂木糖的成本与质粒稳定性在放大中需重新评估。若能把诱导系统替换为自诱导或响应型调控,这条路线会更具竞争力。
参考来源
Wang S. et al. High-level de novo biosynthesis of pyridoxal 5′-phosphate in Bacillus licheniformis by systems engineering. Bioresource Technology, 2026. DOI: 10.1016/j.biortech.2026.136216
DOI: 10.1016/j.biortech.2026.136216