来源:Molecular modeling of AI-assisted structural modification of β-caryophyllene toward improved binding to xanthine oxidase: DFT and molecular dynamics studies(Results in Physics)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
天然倍半萜β-石竹烯(BCP)虽具黄嘌呤氧化酶(XO)抑制活性,但效力不及别嘌醇。本研究借助DeepSeek、ChatGPT与Claude三大AI平台对BCP骨架进行定向结构修饰,共生成12个衍生物,再以密度泛函理论、分子对接、250 ns分子动力学模拟与MM-PBSA结合自由能计算进行系统评价。结果显示CD1与CD4两个衍生物与XO的结合自由能分别达−21.7与−23.4 kcal/mol,优于奥昔嘌醇的−16.3 kcal/mol,其中CD4被锁定为最具开发潜力的天然产物来源先导物。
研究背景
高尿酸血症与痛风构成日益加重的全球健康负担——前者影响约13.3%的全球成年人,并是痛风、心血管疾病与肾脏并发症的前驱状态。黄嘌呤氧化酶催化次黄嘌呤与黄嘌呤转化为尿酸,是治疗高尿酸血症与痛风的关键靶点。现有药物虽有效,却受制于不良反应、耐药性与生物利用度有限等问题,开发更安全、更高效的XO抑制剂迫在眉睫。
天然产物来源的XO抑制剂近年备受关注,植物次生代谢产物尤受青睐。BCP是一种双环倍半萜,广泛分布于多种植物精油中,已报道具有抗炎、镇痛与抗癌活性,并显示出可测量的XO抑制能力,但其效力仍逊于别嘌醇。如何在保留天然骨架优势的前提下提升其靶点结合能力,成为本研究试图回答的问题。作者采用人工智能辅助的骨架修饰策略,结合量子化学与分子模拟手段,对AI生成的BCP衍生物进行筛选与验证。
研究方法
2.1 仪器
本研究采用计算机模拟方法,依托配置Ubuntu操作系统的高性能工作站完成。计算基础设施包括Intel® Core™ i9-12900KF处理器(24核,运行频率3.2 GHz)、32 GB系统内存,以及配备16 GB显存的NVIDIA RTX 4060图形处理器。分子对接分析使用集成于Autodock Tools计算平台的Autodock 4.2软件,分子动力学模拟则使用GROMACS软件套件。
【数据】处理器:Intel® Core™ i9-12900KF,24核,3.2 GHz;内存:32 GB;GPU:NVIDIA RTX 4060,16 GB显存;操作系统:Ubuntu;对接软件:Autodock 4.2;MD软件:GROMACS
2.2 AI辅助结构修饰
BCP的结构修饰由三个不同的免费/标准版AI平台系统生成:DeepSeek(https://www.deepseek.com)、ChatGPT(https://chatgpt.com)与Claude AI(https://claude.ai)。每个AI系统均接收相同的标准化提示词,以保持设计过程的一致性:“β-石竹烯是一种天然存在的倍半萜化合物,已证实具有黄嘌呤氧化酶抑制特性。现有证据表明其抑制效力仍低于标准治疗药物别嘌醇。请设计β-石竹烯的新型结构修饰方案,目标是通过在酶活性位点实现优化的结合特异性,增强黄嘌呤氧化酶抑制活性。”提示词提交后,各AI平台被要求仅以SMILES格式输出结构设计结果(表1)。随后对AI生成的结构进行化学合理性与结构完整性整理。合格候选物经几何优化与能量最小化后,再与XO进行分子对接。对接表现依据预测结合亲和力、结合构象及XO活性位点内的相互作用进行评价,以母体BCP与奥昔嘌醇作为参照化合物。最具前景的候选物随后接受250 ns分子动力学模拟,以评估蛋白–配体相互作用的稳定性与持续性。因此,AI辅助工作流包括基于AI的分子生成、结构筛选、分子对接与250 ns MD验证,为所生成的BCP衍生物提供了独立的计算评估。
【数据】AI平台:DeepSeek、ChatGPT、Claude AI;生成衍生物:12个;MD模拟时长:250 ns;参照化合物:BCP、奥昔嘌醇;输出格式:SMILES;原文未详述提示词温度等生成参数
2.3 量子化学计算
量子化学计算使用ORCA 6.1.0软件完成,Avogadro 1.2.0用于计算结果可视化与输入文件准备。计算流程始于DFT方法的几何优化,具体采用B3LYP泛函结合def2-SVP基组参数与def2/J辅助泛函。随后在同一理论框架下进行振动频率计算,以确认优化几何构型为势能面上的真实能量极小值。电子性质与物理化学特征分析通过前沿分子轨道分析与分子静电势映射完成,均在B3LYP/def2-SVP与def2/J理论水平下执行。计算方法进一步扩展至全局化学反应性描述符分析,从而对所研究化合物的分子稳定性提供全面理解。全局化学反应性描述符按文献所述公式计算:能隙 E_gap = E_LUMO − E_HOMO;电子亲和能 A = −E_LUMO;电离能 I = −E_HOMO;化学硬度 η = (I − A)/2;化学软度 S = 1/(2η);电负性 χ = (I + A)/2;化学势 μ = −(I + A)/2;亲电性指数 ω = μ²/(2η)。
【数据】软件:ORCA 6.1.0、Avogadro 1.2.0;泛函:B3LYP;基组:def2-SVP;辅助泛函:def2/J;频率计算:同理论水平;描述符:E_gap、A、I、η、S、χ、μ、ω;原文未详述收敛阈值
2.4 分子对接研究
BCP结构修饰的验证通过针对XO酶的全面分子对接分析完成,使用Autodock 4.2并辅以Autodock Tools界面。靶酶结构取自蛋白质数据库(PDB ID:3NVY),随后使用Biovia Discovery Studio软件进行系统制备,添加适当的氢原子,并将可电离残基赋予其预期的生理质子化状态。受体准备过程中保留天然Moco、FAD与Fe–S簇,以维持天然辅因子环境。制备后的受体转换为PDB格式,供AutoDock 4.2对接计算使用。BCP衍生物的二维结构表示最初使用ChemDraw Ultra 12.0软件构建。这些结构随后转换为三维构象,并在Chem 3D Pro应用中采用MM2力场算法进行能量最小化处理。配体的质子化状态依据其可电离官能团在近生理条件下的情况进行评估;BCP及无可电离基团的衍生物保持中性形式。使用AutoDockTools(MGLTools)添加极性氢,随后赋予Gasteiger部分原子电荷,再转换为PDBQT格式。分子对接模拟靶向XO活性位点,网格盒坐标(x:39.291;y:21.87;z:20.22)、尺寸(40 × 40 × 40)与间距(0.375 Å)依据Setiawansyah等先前报道的天然配体结合口袋精确设定。对接计算以遗传算法参数设为100次运行,输出采用Lamarckian GA。为验证对接方案的可靠性,使用从RCSB蛋白质数据库(PDB ID:3NVY)获得的XO晶体结构中提取的天然配体进行重对接操作。天然配体以相同网格参数与对接设置重新对接至预定义结合口袋。对接方案的准确性通过计算重对接构象与晶体学构象之间的均方根偏差(RMSD)评估,RMSD低于2.0 Å视为对接设置可靠。所得结果确认该对接方案能够以可接受的精度重现天然结合取向。此外,配体与活性位点残基之间关键相互作用的一致性表明,尽管排除了辅因子,结合口袋的结构完整性仍得以维持。每次对接运行中评分最佳的构象被选出,使用ChimeraX与Biovia Discovery Studio软件平台进行详细可视化与分子相互作用分析。需要指出的是,所用对接方法主要评估非共价相互作用,并未显式考虑XO钼中心相关的金属配位或氧化还原机制。
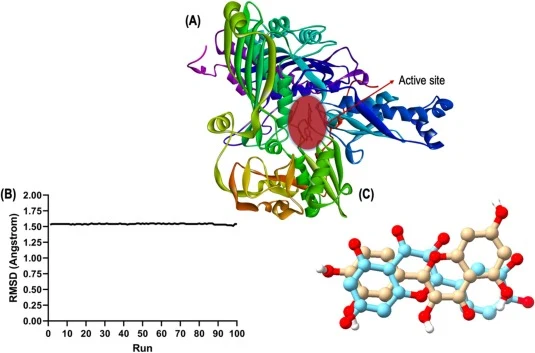
【数据】软件:Autodock 4.2、Autodock Tools、Biovia Discovery Studio、ChemDraw Ultra 12.0、Chem 3D Pro、ChimeraX;PDB ID:3NVY;网格坐标:x 39.291、y 21.87、z 20.22;网格尺寸:40×40×40;间距:0.375 Å;GA运行次数:100;力场:MM2;RMSD阈值:<2.0 Å;重对接RMSD:1.54 Å;电荷:Gasteiger;辅因子:Moco、FAD、Fe–S保留
2.5 分子动力学研究
配体–蛋白复合物的动态行为与结构稳定性通过GROMACS 2023.4进行的MD模拟研究。蛋白力场参数化采用CHARMM36m力场,配体拓扑文件通过CGenFF参数化服务器制备。每个模拟复合物嵌入截断八面体水盒,使用TIP3P显式溶剂模型,溶质至盒边最小间距为10 Å,以防止周期性边界间的自相互作用伪影。通过引入浓度0.15 M的Na⁺与Cl⁻反离子实现电荷中和与生理离子强度。模拟前,各系统势能使用最速下降算法最小化,持续至最大原子力降至1000 kJ/(原文此处截断)。
【数据】软件:GROMACS 2023.4;蛋白力场:CHARMM36m;配体参数化:CGenFF;水模型:TIP3P;水盒:截断八面体;溶质–盒边间距:10 Å;离子浓度:0.15 M NaCl;能量最小化:最速下降法,最大力阈值1000 kJ/(原文截断);模拟时长:250 ns(见2.2与结果部分)
研究结果
3.1 AI辅助结构修饰
本研究所用三个AI平台对BCP结构改造生成了各不相同的响应与修饰理据,结果列于表2。三个AI平台共获得12个BCP衍生物化合物,各系统针对不同分子位置展现出独特的修饰偏好。这些修饰模式揭示了各AI系统特有的策略取向,为平台特异性计算策略提供了有价值的见解。DeepSeek一致表现出对C-4位修饰的偏好,系统性地将甲基(CH3)替换为包括醚键(R-O-R)、三唑环与咪唑环在内的替代取代基(图1)。ChatGPT表现出相似的靶向偏好,聚焦C4–C5区域作为主要修饰位点,通过二烯链上的环氧基加成、酚环引入以及环氧–酚联合修饰实现。相比之下,Claude AI展现出根本不同的修饰路径,优先靶向环丁烷环结构,通过直接环修饰与C13所连侧链上甲基(CH3)的取代实现,包括羧甲基加成、羟基化反应、酚环引入与叔胺整合。这些发现表明不同AI平台以不同的结构偏好与化学推理模式进行分子修饰。修饰位点与化学策略的差异说明各AI系统在药物设计与分子优化中形成了不同的计算偏倚。该分析为使用AI辅助药物发现平台的研究者提供了重要考量——AI系统的选择可能显著影响化合物优化过程中所探索的结构多样性与化学空间。
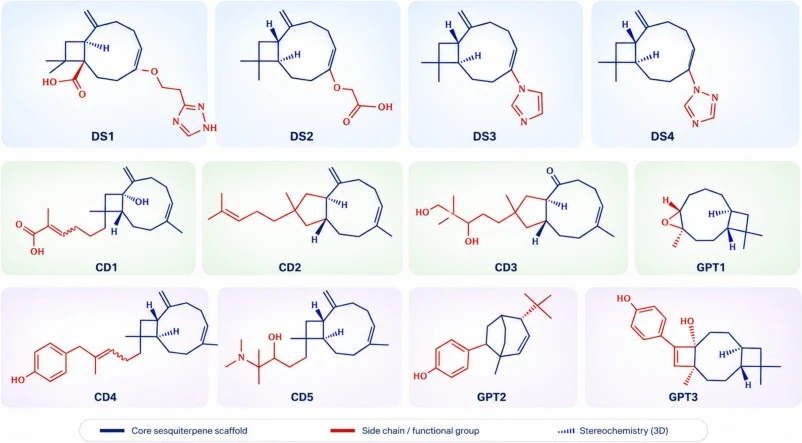
【数据】AI平台:3个(DeepSeek、ChatGPT、Claude AI);衍生物总数:12个;DeepSeek偏好位点:C-4;ChatGPT偏好位点:C4–C5;Claude AI偏好位点:环丁烷环与C-13甲基;原文未详述各衍生物具体产率
所提出修饰的合成可及性因靶位点与化学转化性质而差异显著。DeepSeek的C-4修饰因该位置处于八元环体系内且邻近C-5双键而面临重大合成挑战。以醚键替换C-4氢原子需审慎考虑反应条件,以避免破坏共轭二烯体系或引发缩环反应。在C-4安装三唑环与咪唑环通常涉及铜催化叠氮–炔环加成反应或直接杂环形成,二者均可能因二烯体系的富电子性质及金属催化剂对双键网络的潜在配位而复杂化。ChatGPT提出的C4–C5二烯体系环氧化在区域选择性与立体化学方面存在显著合成挑战。八元环内的共轭二烯体系在环氧化过程中易发生多种副反应,包括竞争性1,4-加成、聚合与开环过程。八元环的受限几何构型可能影响环氧化试剂的接近方向,潜在地导致面选择性问题和非对映异构体混合物的形成。随后向环氧化体系添加酚环需要极为温和的条件,以防止环氧开环,同时确保在所需位置实现区域选择性偶联。Claude AI的修饰带来与环丁烷环体系固有张力及反应性相关的独特挑战。四元环(1、9、10、11位)的直接官能化需要极为温和的条件以防止环碎裂,这显著限制了可适用的合成转化范围。四元环体系的固有环张力带来重大合成挑战,从根本上限制了其在有机化学中的实用性。这些限制源于成环所需的几何畸变,产生显著角张力与扭转张力,使整个分子骨架失稳。这些张力环的高反应性主要表现为在较大无张力环可保持完整的条件下易发生开环反应。这种碎裂倾向要求开发在极温和条件下运行的高度专业化合成方法。此类方法通常需要精确的温度控制,往往在低于环境温度下进行,并配合使用空间位阻大的配体以最小化失稳相互作用。此外,这些体系常需要专门设计以适应张力环环境独特电子与空间需求的催化剂。合成限制不仅限于稳定性问题,还涉及官能团安装的根本挑战。在张力环相邻位置的直接官能化变得棘手,因为常规合成转化往往提供足以触发环碎裂的能量。这一限制严重制约了化学家引入可能对调节分子性质或实现后续合成延伸至关重要的多样取代基的能力。安装看似简单的官能团(如烷基、羟基或羰基取代基)成为需要审慎考虑反应条件与机理路径的复杂任务。C-13甲基修饰虽看似更易合成,但必须考虑刚性双环骨架产生的空间环境以及相邻环丁烷环的吸电子效应。C-13位的羟基化反应可能遭受其他位置的竞争性氧化,尤其是八元环中电子更丰富的C-6与C-7位。
【数据】修饰位点:C-4、C4–C5、环丁烷环(1、9、10、11位)、C-13;反应类型:铜催化叠氮–炔环加成、环氧化、羟基化、酚环引入、叔胺整合;温度条件:环丁烷修饰需低于环境温度(原文未给出具体数值);原文未详述各步产率与选择性数值
在成药性方面,对AI辅助结构修饰生成的12个BCP衍生物通过分析关键物理化学描述符进行评估,包括精确分子质量、氢键供体(HBD)数、氢键受体(HBA)数、辛醇–水分配系数(LogP)与极性表面积(PSA)。这些参数依据Lipinski五规则(Ro5)评估,该规则规定口服生物利用度候选药物应具备分子量≤500 Da、HBD≤5、HBA≤10、LogP≤5,且允许不超过一项违规以保证充分的口服吸收与膜通透性。如表3所总结,全部12个衍生物的分子量均远低于可接受阈值(<500 Da),范围为220.18 Da至364.28 Da。这些相对较低的分子质量与BCP的萜类骨架一致,后者固有地赋予有利于被动膜扩散的紧凑分子架构。值得注意的是,没有化合物接近500 Da的分子量上限,提示AI引导的结构延伸保留了母体化合物的核心药代动力学框架。在氢键能力方面,全部衍生物的HBD值为0至2,HBA值为0至4,均舒适地落在Lipinski标准之内(HBD≤5;HBA≤10)。若干衍生物观察到的有限氢键能力,尤其是DS3、DS4、GPT2与CD2(HBD为零),可能有利于被动跨细胞渗透,因为过度氢键已知会阻碍膜分配。相反,DS1呈现最高的HBA计数(原文此处截断)。
【数据】衍生物数:12个;分子量范围:220.18–364.28 Da;HBD范围:0–2;HBA范围:0–4;LogP阈值:≤5;PSA:原文未详述具体数值;零HBD衍生物:DS3、DS4、GPT2、CD2;最高HBA:DS1(原文截断);原文未详述各化合物LogP与PSA具体数值
3.2 分子对接与结合模式
对接方案验证结果见原文图4:XO活性位点晶体结构、100次运行的RMSD值,以及天然配体预对接(蓝色)与重对接(米色)构象的叠合,RMSD为1.54 Å,低于2.0 Å的可靠性阈值,确认对接方案能够重现天然结合取向。所选BCP衍生物(CD1与CD4)在XO活性位点内的预测结合构象与分子相互作用见图5,突出显示了与周围氨基酸残基的关键氢键与疏水相互作用。
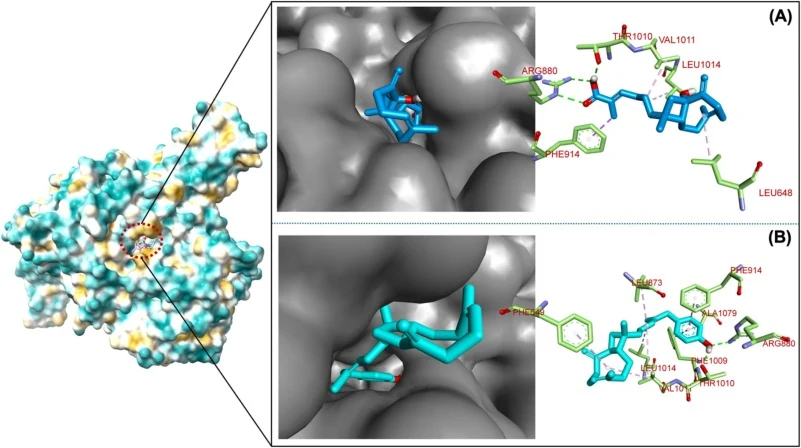
【数据】重对接RMSD:1.54 Å;可靠性阈值:<2.0 Å;运行次数:100;重点衍生物:CD1、CD4;靶点:黄嘌呤氧化酶(PDB 3NVY)
3.3 分子动力学模拟
对配体–黄嘌呤氧化酶复合物进行了250 ns的分子动力学分析(图6)。图6A为XO与CD1、CD4及奥昔嘌醇复合物的配体–骨架RMSD曲线;图6B为XO残基的均方根涨落(RMSF);图6C为回转半径(Rg);图6D为溶剂可及表面积(原文图注截断)。摘要层面给出的结论是:250 ns MD模拟确认CD1-XO与CD4-XO体系均形成稳定复合物,表现为酶紧凑性得以保持、活性位点柔性降低、溶剂可及表面积稳定,但相对于奥昔嘌醇具有更低的持续性氢键。
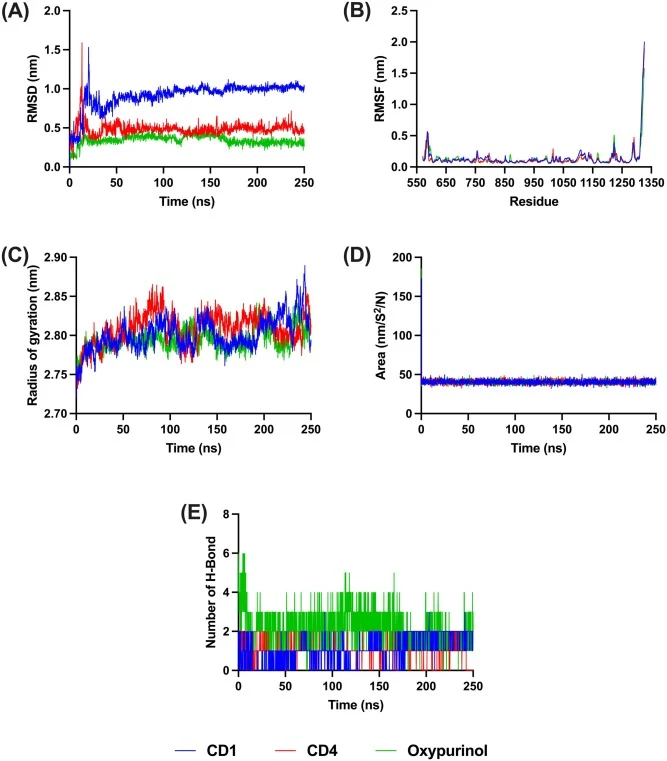
【数据】模拟时长:250 ns;复合物:CD1-XO、CD4-XO、奥昔嘌醇-XO;监测指标:RMSD、RMSF、Rg、SASA、氢键;氢键持续性:CD1/CD4低于奥昔嘌醇;原文节选未给出RMSD、RMSF、Rg、SASA具体数值
3.4 结合自由能计算
MM-PBSA方法计算的结合自由能贡献见图7,显示CD4与CD1相对于奥昔嘌醇具有增强的结合亲和力,数据以均值±标准差表示(250帧)。显著性标注为:p<0.05 记,p<0.0001 记**。摘要给出的具体数值为:CD4为−23.4 kcal/mol,CD1为−21.7 kcal/mol,奥昔嘌醇为−16.3 kcal/mol。能量分解表明范德华相互作用构成主要稳定贡献,尤其对CD4而言;奥昔嘌醇则显示更强的静电贡献,但范德华与极性相互作用相对较弱。
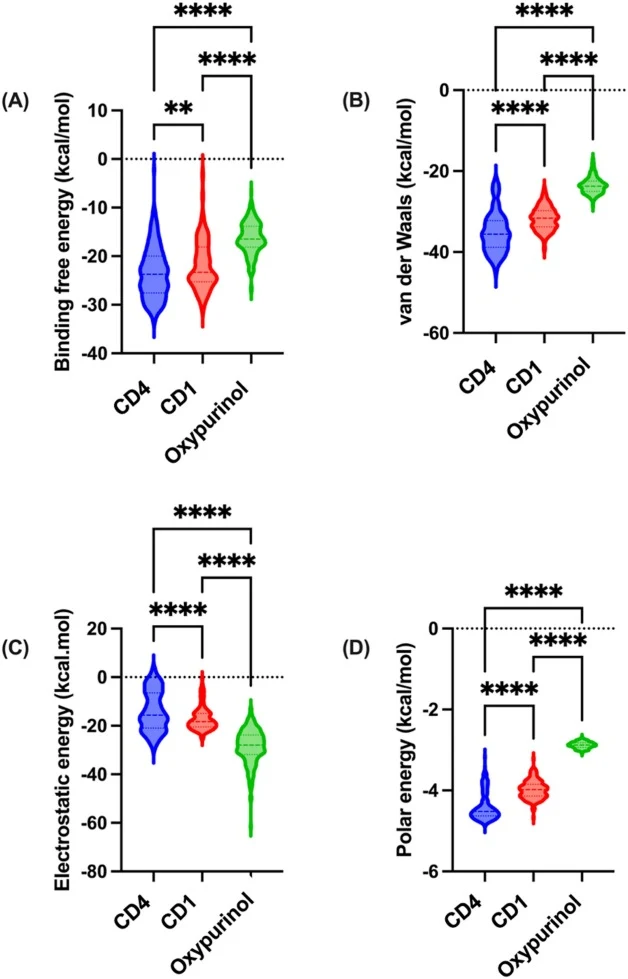
【数据】MM-PBSA结合自由能:CD4 −23.4 kcal/mol;CD1 −21.7 kcal/mol;奥昔嘌醇 −16.3 kcal/mol;采样帧数:250帧;统计表示:mean ± SD;显著性:p<0.05()、p<0.0001(**);主要贡献项:CD4以范德华为主,奥昔嘌醇静电贡献更强
讨论与解读
AI辅助结构修饰有效增强了BCP骨架的XO抑制潜力,这一点由所得衍生物(尤其CD1与CD4)改善的动态稳定性与结合特征所证明。250 ns MD轨迹显示两个衍生物均与XO形成稳定复合物:结构紧凑性维持、活性位点残基柔性降低、溶剂暴露稳定、氢键相互作用持续。MM-PBSA计算进一步支持CD1与CD4的有利结合特征,二者结合自由能均优于奥昔嘌醇。能量分解指出范德华相互作用是主要稳定贡献,CD4尤为突出;奥昔嘌醇则静电贡献更强,但范德华与极性相互作用相对较弱。
作者同时给出重要限定:这些计算比较应谨慎解读,因为奥昔嘌醇通过涉及含钼催化中心的相互作用抑制XO,包括金属配位与氧化还原相关过程,而常规对接与MM-PBSA计算并未完全表征这些机制。因此,CD1与CD4更有利的计算结合能不应被解读为抑制效力优于奥昔嘌醇的确凿证据(原文结论在此处截断)。
编译者解读:该研究的方法学价值在于把生成式AI纳入先导物优化前端——用三个平台并行生成骨架修饰方案,再用DFT、对接、MD与MM-PBSA构成逐级过滤链,成本低、通量高。但需清醒看到:AI给出的12个方案中,C-4位与环丁烷环修饰的合成可及性被作者自己判定为困难,真正可落地者有限;且对接未显式处理钼中心的金属配位与氧化还原机制,对XO这一靶点而言是结构性缺口。CD4的−23.4 kcal/mol应视为"值得做酶学实验"的信号,而非效力结论。下一步的关键是把可合成的CD4类似物做出来,用体外IC50说话。
参考来源
期刊:Results in Physics, 2026
DOI: 10.1016/j.rinp.2026.108762
DOI: 10.1016/j.rinp.2026.108762