来源:Enzyme immobilization conditions shape electrochemical response profiles in thiol-mediated AuNP-laccase biointerfaces(Electrochimica Acta)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
酶修饰纳米生物界面的电化学行为,仅靠电活性面积归一化或外源氧化还原探针描述符难以完整刻画。本研究在金电极上组装硫醇介导的金纳米粒子(AuNP)-漆酶界面,以双酚A(BPA)为模型酚类底物,在两种名义漆酶固定化浓度下考察其电化学响应。结果显示,不同固定化条件对应截然不同的响应谱:低浓度下出现非线性、类平台的低电位特征,高浓度下则获得线性比例区间。研究进一步用分子动力学给出蛋白内几何约束,为"堆积/取向—底物可及性—电子传递几何"这一工作模型提供代表性模型层面的支持。
研究背景
金纳米粒子适合构建酶修饰电极,原因在于粒径、形貌、配体组织与表面化学均可调,从而改变生物分子所面对的纳米尺度环境。含二硫化物的合成条件与试剂化学计量可显著改变AuNP的尺寸与各向异性;游离硫醇则在表面钝化后调控粒子间相互作用与自组装。弱结合配体还可用于控制AuNP的加工与合成后表面交换。在电极上,含硫单分子层为金表面漆酶的共价固定提供了成熟路线。近期纳米多孔金的工作表明,酶载量与功能活性强烈依赖于固定化过程中纳米尺度表面的可及方式。本文把AuNP层主要视为一种化学上可组织的固定化环境。
漆酶是多铜氧化酶,底物氧化始于单核1型(T1)铜位点,并与负责氧还原的多铜簇偶联;这些铜中心的结构组织已被充分确立。基于漆酶的BPA生物传感器证明,酚类氧化可转化为浓度依赖的电化学信号。含AuNP的导电载体可增强表观电化学响应。然而,酶层的固定化条件本身如何塑造响应曲线形状,仍缺乏系统刻画——这正是本研究切入的问题。
研究方法
2.1 试剂与材料
所有试剂均为分析纯,收到后未经进一步纯化直接使用。四氯金酸(HAuCl₄)、半胱胺(CSTN)、1,4-苯二甲硫醇(BDMT)、硼氢化钠(NaBH₄)、N-(3-二甲氨基丙基)-N′-乙基碳二亚胺盐酸盐(EDC)和N-羟基琥珀酰亚胺(NHS)购自Sigma-Aldrich。来自双孢蘑菇(Agaricus bisporus)的漆酶同样购自Sigma-Aldrich。所有溶液均使用Millipore Elix系统的去离子水配制。电化学测量使用PalmSens4恒电位仪,由PSTrace软件控制,采用常规三电极配置:金工作电极(直径1.5 mm)、Ag/AgCl(3 M KCl)参比电极和铂对电极。所有报告的电位均相对于该Ag/AgCl电极,未施加iR补偿。
【数据】试剂:HAuCl₄、CSTN、BDMT、NaBH₄、EDC、NHS、漆酶(Agaricus bisporus);电极:金工作电极直径1.5 mm、Ag/AgCl(3 M KCl)参比、铂对电极;仪器:PalmSens4恒电位仪、PSTrace软件;iR补偿:未施加;原文未详述试剂纯度等级之外的其他参数
2.2 金纳米粒子(AuNP)的合成
金纳米粒子通过下述硫醇介导方案化学还原HAuCl₄合成。含二硫化物试剂的种类与化学计量可改变AuNP的生长与形貌。游离硫醇可在表面钝化后调控配体覆盖与粒子间组织。将总计0.0015 g HAuCl₄在避光、30 °C、持续搅拌条件下溶于25 mL去离子水。随后按所制备的配方依次加入CSTN(0.22 M)与BDMT(1 mM)储备液。所有CSTN:BDMT或BDMT:CSTN比例均指相应储备液的体积比(v/v),而非摩尔比。对于1:1配方,每种储备液各用0.50 mL。对于2:1配方,先列配体溶液用0.50 mL、后列配体溶液用0.25 mL;反之,1:2配方含先列配体溶液0.25 mL与后列配体溶液0.50 mL。加入顺序定义为CSTN–BDMT或BDMT–CSTN。还原前体系搅拌30 min。逐滴加入新鲜配制的NaBH₄溶液(0.01 M,25 µL),反应再持续30 min。所得悬浮液用0.22 µm聚四氟乙烯(PTFE)滤膜过滤,并于琥珀色瓶中冷藏保存。
【数据】HAuCl₄:0.0015 g;溶剂:25 mL去离子水;温度:30 °C;避光:是;CSTN储备液:0.22 M;BDMT储备液:1 mM;1:1配方:各0.50 mL;2:1配方:0.50 mL + 0.25 mL;1:2配方:0.25 mL + 0.50 mL;还原前搅拌:30 min;NaBH₄:0.01 M、25 µL;还原反应:30 min;过滤:0.22 µm PTFE;保存:冷藏、琥珀色瓶
2.3 纳米粒子表征
#### 2.3.1 透射电子显微镜(TEM)
纳米粒子形貌与粒径分布用JEOL JEM-2010透射电子显微镜(JEOL Ltd.,日本)表征,该镜配备LaB₆热离子电子源。图像在200 kV加速电压下采集。显微镜标称分辨率0.19 nm。TEM样品由纳米粒子分散液制备于TEM铜网上;因此TEM表征的是分散状态下的粒子,而非电极上形成的AuNP结构。样品在沉积前用去离子水稀释至25%(v/v)并过滤。将一滴分散液滴铸到TEM铜网上,在环境条件下自然干燥,未控制干燥时间。这些图像表征纳米粒子分散液。用于定量分析的显微照片在40,000 ×放大倍数下采集以保证代表性取样,更高放大倍数(至400,000 ×)用于定性形貌评估。图像从铜网随机选择的区域采集,避开边缘区域以减少空间偏倚。粒径分析使用ImageJ(美国国立卫生研究院,美国,版本1.54 g)手动完成,并用显微镜提供的比例尺校准。每种配方从该配方唯一可用的已表征合成批次中测量100个纳米粒子。该粒子计数是批内抽样单元,不代表100次独立合成,也不评估批间重现性。粒径定义为跨粒子直接测量的表观直径。未对粒子聚集施加排除标准,所有可分辨粒子均纳入分析。粒径分布以直方图表示,并用均值(μ)与标准差(σ)进行描述性分析,不假设潜在概率分布。数据处理与可视化使用ImageJ和Microsoft Excel完成。
【数据】仪器:JEOL JEM-2010、LaB₆源;加速电压:200 kV;标称分辨率:0.19 nm;样品稀释:25%(v/v);定量放大倍数:40,000 ×;定性放大倍数:至400,000 ×;每配方测量粒子数:100;分析软件:ImageJ 1.54 g、Microsoft Excel;干燥条件:环境条件、未控制时间;原文未详述铜网型号
#### 2.3.2 Zeta电位
Zeta电位测量使用Zetasizer Nano ZS90(Malvern Instruments,英国)在25 °C下进行。分析前,纳米粒子悬浮液用去离子水稀释至50%(v/v)。测量使用一次性折叠毛细管样品池(DTS1070)。电泳迁移率由仪器自动测定,并用Smoluchowski近似转换为Zeta电位值。每次测量由三次连续运行组成,报告值为每种配方这三次运行的平均值。
【数据】仪器:Zetasizer Nano ZS90;温度:25 °C;稀释:50%(v/v);样品池:DTS1070;转换模型:Smoluchowski近似;每次测量运行次数:3;原文未详述平衡时间
2.4 电极制备
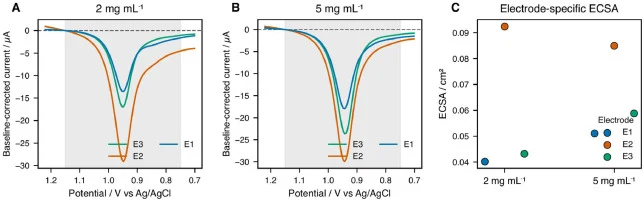
金工作电极按标准电化学程序抛光。首先用乙醇清洗电极并用去离子水冲洗。机械抛光使用0.1 µm金刚石悬浮液,加去离子水于抛光布上,以8字形运动同时旋转电极1 min。随后用去离子水彻底冲洗电极。该程序在相同条件下用氧化铝悬浮液重复一次。每步抛光之间,电极均用去离子水仔细冲洗。抛光后,电极依次用去离子水、乙醇、再去离子水冲洗。随后超声清洗:去离子水中2 min,乙醇中2 min,最后去离子水中2 min。电化学清洗通过在0.5 M H₂SO₄中循环伏安30圈完成。电化学活性表面积(ECSA)由阴极金氧化物还原峰按下述电极特异性程序确定。对于独立制备的电化学电极系列,每个金电极功能化前的ECSA由0.5 M H₂SO₄中以0.1 V s⁻¹记录的阴极金氧化物还原峰确定。对每张伏安图,电极特异性水平基线定义为1.13至1.17 V之间阴极支路电流的均值。基线校正后的阴极Au氧化物还原电荷在1.15至0.75 V区间积分,ECSA按ECSA = Q/(390 µC cm⁻²)计算。390 µC cm⁻²换算因子在多晶Au氧化物还原ECSA归一化中为实验所采用。同一积分规则应用于每个电极。每个DPV响应用同一电极功能化前的ECSA归一化;未使用组平均ECSA。在CV、EIS和DPV分析全过程中,该值仅作为同一电极的个体功能化前电化学归一化参考,而非随后形成的AuNP-漆酶界面的几何或结构面积。
【数据】抛光:0.1 µm金刚石悬浮液、1 min、8字形运动;氧化铝悬浮液同条件重复;超声:去离子水2 min + 乙醇2 min + 去离子水2 min;电化学清洗:0.5 M H₂SO₄、30圈;ECSA扫描:0.5 M H₂SO₄、0.1 V s⁻¹;基线区间:1.13–1.17 V;积分区间:1.15–0.75 V;换算因子:390 µC cm⁻²;原文未详述循环伏安电位窗口
2.5 电极功能化
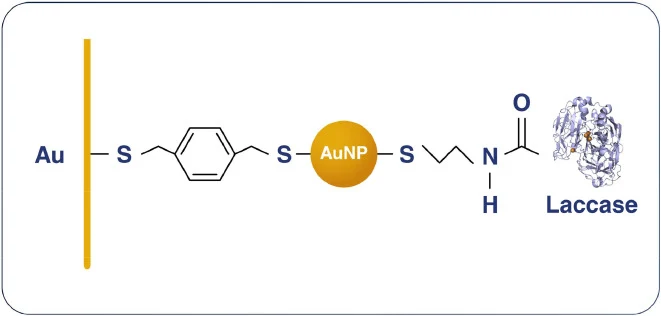
金电极通过浸入Eppendorf管中0.5 mL AuNP悬浮液实现AuNP附着而功能化。管用封口膜密封并置于琥珀色容器中以尽量减少光照。孵育在室温下进行24 h,并作为所有电极的固定制备条件。孵育后,电极用去离子水彻底冲洗。在混合配体结构中,BDMT用于提供硫醇官能团,实现AuNP层与金电极的Au-S化学吸附;半胱胺则提供伯胺基团,用于后续蛋白质偶联。
【数据】AuNP悬浮液体积:0.5 mL;孵育温度:室温;孵育时间:24 h;密封:封口膜;避光:琥珀色容器;冲洗:去离子水;原文未详述AuNP悬浮液浓度
研究结果
3.1 纳米粒子形貌与胶体性质
通过改变BDMT与CSTN的加入顺序和名义比例,筛选了四种AuNP配方。TEM显示各配方批内粒子群体存在可见差异(图1)。
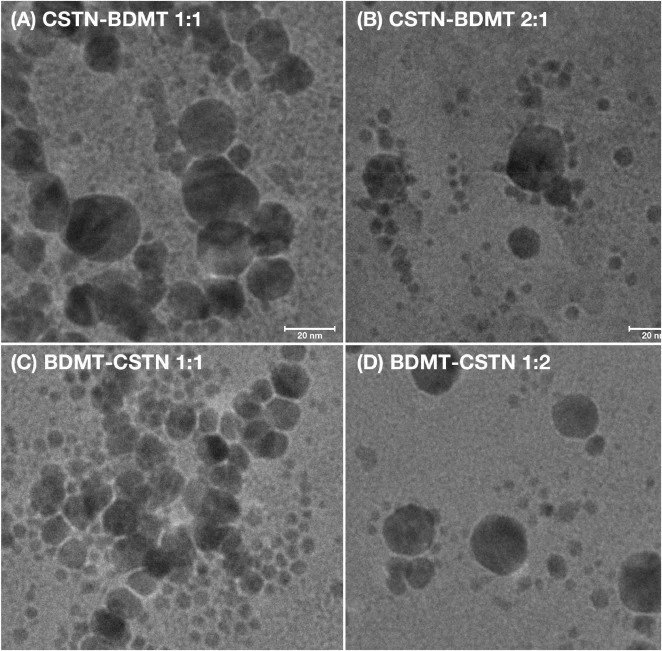
定量TEM每种配方使用一个合成批次,提供配方水平的筛选。Sangtani等实验证明,二硫化物介导的无种子AuNP合成中试剂化学计量可驱动粒径与形貌的大幅变化。在已表征的筛选集内,配体加入顺序是第二个变化因素。两个名义1:1配方批次在BDMT与CSTN顺序颠倒时呈现不同的粒子群体。这一描述性批内对比与配体暴露顺序的影响相一致,但并不能确立批间合成重现性。BDMT-CSTN 1:1含一个占主导的小粒子群体以及一些较大粒子,而BDMT-CSTN 1:2显示两个视觉上 distinct 的尺寸群体。CSTN-BDMT 1:1显示占主导的中间尺寸群体并含较小粒子组分,CSTN-BDMT 2:1则显示最宽的视觉分散。该行为与硫醇/二硫化物保护AuNP的两项实验确立特征相符。其一,二硫化物化学计量可改变合成中的生长与各向异性。其二,Sun等表明游离硫醇在钝化后调控配体覆盖与粒子间组织。两种效应共存为与顺序/比例配方相关的不同终点群体提供了合理背景,但未指派单一成核机制。粒径分布量化了同样的异质性(图2)。
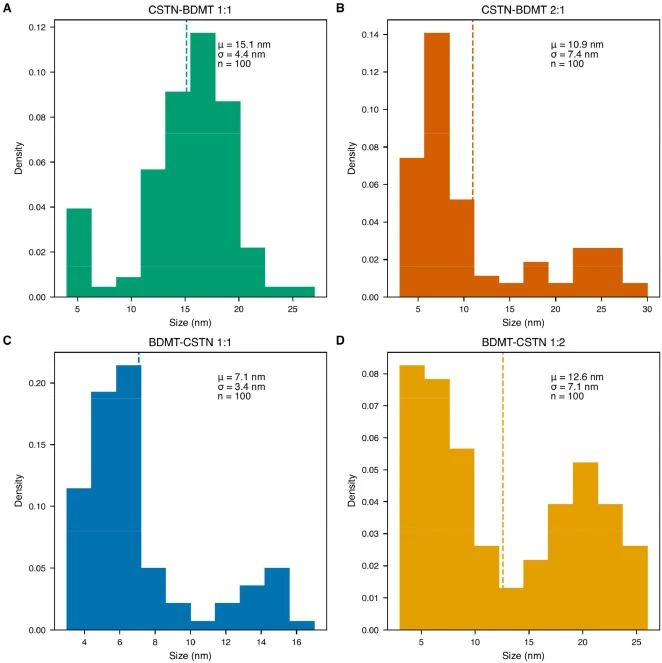
平均±SD表观直径为:BDMT-CSTN 1:1为7.1 ± 3.4 nm,BDMT-CSTN 1:2为12.6 ± 7.1 nm,CSTN-BDMT 1:1为15.1 ± 4.4 nm,CSTN-BDMT 2:1为10.9 ± 7.4 nm(每种配方来自一个合成批次的100个可分辨粒子)。这些SD值描述图像内粒径分散。已表征批次内的描述性内部比较是1:1对:配体顺序颠倒伴随平均表观直径7.1对15.1 nm,且CSTN-BDMT批次相对分散度(SD/均值)更低。试剂化学计量可改变AuNP生长与形貌,而游离硫醇可用性可改变配体覆盖与粒子间组织。这些文献先例与已表征批次中顺序相关的早期生长/钝化及形成后组织差异相容,但并不能证明。在筛选的配方中,CSTN-BDMT 1:1在成像批次中具有最低的SD/均值比和最低的相对尺寸分散,同时保留TEM可见的异质特征。因此它被选为相对较窄的混合配体群体用于后续电极实验。该选择固定了随后使用的纳米粒子配方,同时保留实验观察到的结构异质性。已知弱结合与可交换配体环境会改变AuNP表面的加工与后续功能化方式,这强化了将所选纳米粒子群体视为实验定义的界面前体的处理。其他配方的双峰或宽分布是观察到的合成结果的一部分。一个合理的工作模型是:BDMT/CSTN顺序改变了成核/生长期间配体可用性与形成后钝化或粒子间缔合程度之间的平衡。Sangtani等通过二硫化物体系中化学计量依赖的生长证明了第一个组分,而Sun等证明游离硫醇可重组配体覆盖与纳米粒子相互作用。终点TEM解析已表征批次内的粒子群体;名义1:1配方批次之间观察到的差异与加入顺序作为相关候选变量相一致,但每种配方一个批次的TEM并不能证明独立合成间的重现性。Zeta电位测量提供了互补的表面电荷描述符(图3)。
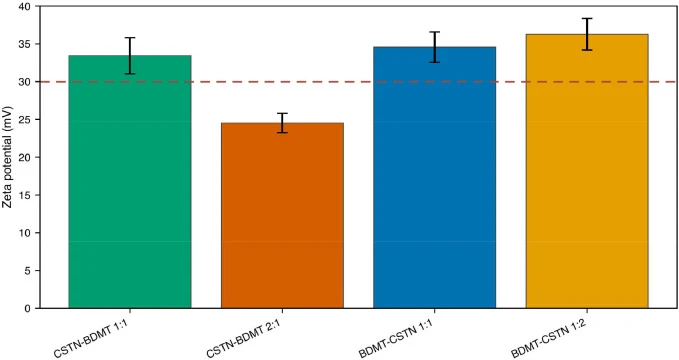
所有配方均为正值,范围约24–37 mV。报告的误差棒反映每种配方三次连续仪器运行。与"绝对Zeta电位越大预示粒子群体越窄越均匀"的简单解读相反,我们的TEM与Zeta电位趋势并不耦合。这与Sun等的发现一致:硫醇覆盖可通过配体层效应改变纳米粒子间距与组织;Zeta电位报告粒子-溶液界面的一个方面,而TEM报告终点核心群体与可见组织。解耦在BDMT-CSTN 1:2最为明显——它结合了最高Zeta电位与宽且视觉双峰的尺寸分布;CSTN-BDMT 2:1亦然——它结合了最低Zeta电位与宽尺寸分散。因此,Zeta电位的两个极端都未识别出结构最窄的配方。CSTN-BDMT 1:1被推进下去,因为它在筛选批次中结合了最低相对尺寸分散与预期的混合配体功能。比较表明,在该配体方案下表面电荷与粒径组织并不追踪单一胶体稳定性变量。TEM、尺寸分布与Zeta电位显示若干可区分的结构与界面结果与配体方案相关,而非单一单调描述符。二硫化物化学计量可重塑AuNP生长。游离硫醇含量可重组配体壳与粒子间相互作用。我们的数据延伸了这一图景:在相同名义1:1储备液体积比下显示加入顺序相关的差异。我们提出,所选CSTN-BDMT 1:1群体反映了生长/钝化历史与最终配体组织之间的特定平衡,且这一纳米尺度历史可能构成电极组装期间呈现给漆酶的固定化环境的一部分。
【数据】配方:BDMT-CSTN 1:1、BDMT-CSTN 1:2、CSTN-BDMT 1:1、CSTN-BDMT 2:1;平均表观直径:7.1 ± 3.4 nm、12.6 ± 7.1 nm、15.1 ± 4.4 nm、10.9 ± 7.4 nm;n:每配方100个可分辨粒子;合成批次:每配方1个;Zeta电位范围:约24–37 mV(均为正值);Zeta测量:3次连续运行;TEM放大:40,000 ×(定量);所选配方:CSTN-BDMT 1:1(最低SD/均值比)
3.2 AuNP-漆酶生物界面的电化学表征
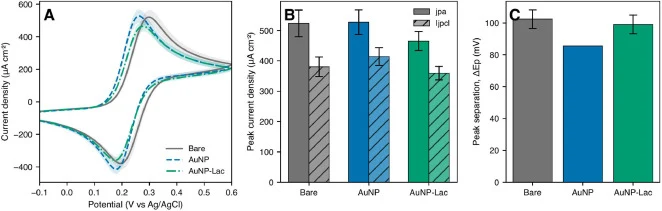
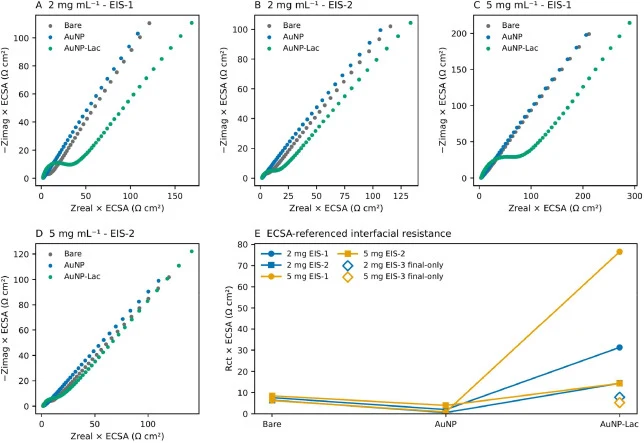
基于配方筛选,CSTN-BDMT 1:1被选用于电极研究,因为它在成像配方中显示最低相对尺寸分散,同时保留预期的混合配体组成。在随后的制备方案中,BDMT提供用于AuNP-to-Au化学吸附的硫醇官能团,而半胱胺提供用于EDC/NHS辅助漆酶偶联的伯胺官能团。AuNP作为硫醇兼容的纳米结构固定化平台被引入Au基底,改变酶层可用的纳米尺度环境。我们的数据支持这一区分:AuNP附着一致地降低铁氰化物ΔEp与ECSA参比的Rct(图5和图7),但ECSA归一化的阳极电流变化很小。纳米结构金可通过表面结构以及电活性面积改变电化学响应。在刻意设计的漆酶/AuNP系统中,当酶取向适合直接电子传递(DET)时,AuNP还可充当高效电子桥。由于AuNP步骤先于酶固定化,ΔEp与Rct的降低连同归一化阳极电流的微小变化,支持外源探针界面的重组。BPA依赖响应随后在含酶界面单独评估。所选硫醇介导AuNP-漆酶结构的示意图见图4。
【数据】所选配方:CSTN-BDMT 1:1;AuNP附着效应:铁氰化物ΔEp降低、ECSA参比Rct降低;ECSA归一化阳极电流:变化很小;归一化方式:同一电极功能化前ECSA;原文未详述ΔEp与Rct的具体数值
3.3 BPA依赖的DPV响应
在两种名义漆酶固定化浓度下评估BPA依赖行为(图8)。
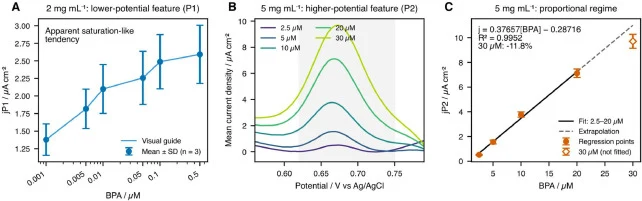
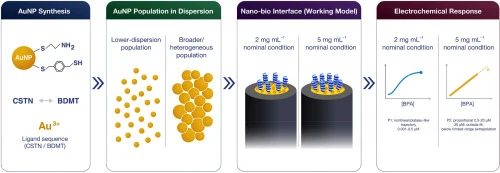
在2 mg mL⁻¹下,较低电位的DPV特征(P1;0.25–0.50 V)从0.001至0.5 µM显示非线性响应,呈表观类平台趋势。在5 mg mL⁻¹下,较高电位的特征(P2;0.62–0.75 V)在2.5至20 µM范围内成比例(j = 0.37657[BPA] − 0.28716;R² = 0.9952),而有效的30 µM响应比有限的2.5–20 µM比例区间外推值低11.8%。该30 µM点仍位于回归之外,未赋予动力学或机制原因。独立实验表明固定化化学、对照……(原文节选至此)。
【数据】固定化浓度:2 mg mL⁻¹与5 mg mL⁻¹;P1电位窗口:0.25–0.50 V;P1浓度范围:0.001–0.5 µM;P1响应:非线性、表观类平台;P2电位窗口:0.62–0.75 V;P2比例区间:2.5–20 µM;回归方程:j = 0.37657[BPA] − 0.28716;R²:0.9952;30 µM响应:低于外推值11.8%;n:3个独立制备电极(E1/E2/E3)
3.4 候选羧酸区域的结构与动力学分析
分子动力学在代表性模型中把Asp506置于比Asp32更靠近残基定义的1型(T1)位点代理的位置(约11对约33 Å),显示一种蛋白内几何对比,在代表性模型层面支持一个候选结构假说;该几何对比仅用作代表性模型内的蛋白内约束(图9)。
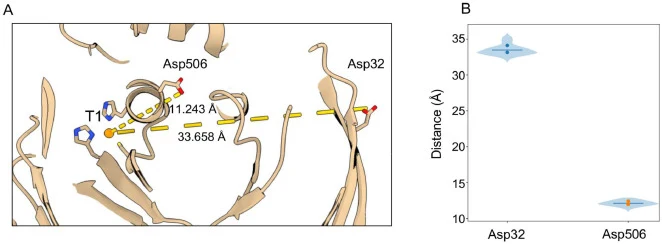
【数据】Asp506–T1代理距离:约11 Å;Asp32–T1代理距离:约33 Å;T1代理定义:His433、Cys499、His504的质心;模型层级:代表性模型;原文未详述模拟时长与力场参数
讨论与解读
本研究在分散态表征了配方相关的AuNP群体,并显示所选AuNP-漆酶生物界面在两种名义漆酶固定化条件下具有不同的电化学响应谱,以BPA为模型酚类底物。配方筛选显示配体依赖的纳米粒子形貌与粒径分布差异。AuNP生长可对试剂化学计量敏感,而硫醇可用性可改变纳米粒子组织。跨独立电化学系列,AuNP附着降低铁氰化物ΔEp与ECSA参比Rct,而随后漆酶固定化降低外源探针电流密度并增加界面电阻。这些测量共同与界面的顺序变化相符,而非简单的表面积放大。DPV解析出两个条件相关的响应区间:2 mg mL⁻¹下P1显示低浓度非线性响应,0.001–0.5 µM呈表观类平台趋势,但未确立酶饱和或唯一界面机制;5 mg mL⁻¹下P2在2.5–20 µM成比例(R² = 0.9952),30 µM有效响应低于外推值11.8%,仍位于回归之外,未赋予动力学或机制原因。独立实验表明固定化化学、对照……(原文节选至此)。总体而言,结果支持条件相关的电化学响应谱,以及一个工作模型:堆积/取向、底物可及性与电子传递几何可能共同贡献(图10)。
编译者解读:该研究把"固定化条件"从背景变量提升为响应谱的设计参数,方法上以ECSA个体归一化加多电极独立重复控制界面变异,思路值得借鉴。局限也明显:每种配方仅一个合成批次,批间重现性未证;分子动力学仅作代表性模型内的几何约束,不能等同于机制证据。对合成生物学而言,提示酶电极的"配方—条件—响应"需作为整体模块来标准化表征。
参考来源
期刊:Electrochimica Acta, 2027
DOI: 10.1016/j.electacta.2026.150173
DOI: 10.1016/j.electacta.2026.150173