来源:Multi-omics of the nasturtium (Tropaeolum majus) and the parallel evolution of the erucic acid biosynthesis in angiosperms(Plant Physiology and Biochemistry)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
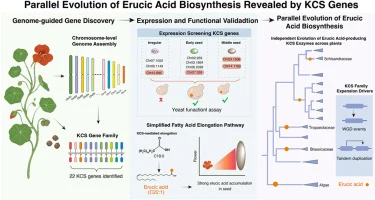
芥酸是工业上广泛使用的超长链脂肪酸,旱金莲种子中芥酸含量高达总脂肪酸的66%,是所有植物中最高的。本研究组装了旱金莲染色体水平基因组,通过全基因组鉴定和表达谱分析,从25个KCS基因中筛选出9个在种子中表达的候选基因,并利用酵母转化实验验证了TmKCS11、TmFAE和TmKCS19在芥酸生物合成中的功能。系统发育和比较基因组分析揭示,全基因组加倍和局部串联重复事件驱动了KCS基因家族的扩张,并在被子植物中反复促进了芥酸合成能力的独立获得。
研究背景
旱金莲(Tropaeolum majus,2n=28)是旱金莲科一年生肉质草本藤本植物,原产于南美洲秘鲁和巴西,因花朵色彩艳丽而被引种为观赏植物。旱金莲提取物具有抗肿瘤、抗氧化、抗炎、抗菌和抗衰老等特性,具有潜在药用价值。但研究者尤为关注的是其种子中芥酸含量高达总脂肪酸的66%,为所有植物之最。芥酸(22:1Δ13)是一种超长链脂肪酸(VLCFA),因其长碳链、优异防水性和卓越润滑性能,广泛用于涂料、塑料、化妆品和制药等工业领域。植物中芥酸由内质网定位的多聚脂肪酸延长酶(FAE)复合体合成,该复合体包括3-酮脂酰-CoA合酶(KCS)、3-酮脂酰-CoA还原酶(KCR)、3-羟脂酰-CoA脱水酶(HCD)和烯脂酰-CoA还原酶(ECR),广泛分布于真菌、植物和动物中。
研究方法
2.1 植物组织采集
旱金莲植株(具鲜艳橙色花朵)在温室中培养,光周期为16小时光照/8小时黑暗,温度22°C。本研究在山东省西南地区高效循环生态农业协同创新中心进行。开花期进行人工授粉。采集五个时间点的样品:未授粉雌蕊(对应授粉后0天,即DAP 0,作为种子发育的起始时间点),以及授粉后7、14、21和28天的发育种子(代表种子成熟的四个不同阶段)。用于全基因组DNA测序的幼叶采自同一株橙色花瓣植株的开花期。用于RNA测序的根、茎、叶和五个发育阶段(0、7、14、21和28 DAP)的种子均采自同一植株(补充表S5)。所有植物组织迅速在液氮中冷冻,随后保存于−80°C用于RNA提取。
【数据】光周期:16h光照/8h黑暗;温度:22°C;采样时间点:0、7、14、21、28 DAP;储存温度:−80°C
2.2 基因组调查
基因组调查采用基于k-mer的方法。本研究使用GCE(版本1.0.0)(Liu et al., 2013)估计基因组大小。使用Jellyfish(版本2.2.10)(Kingsford, 2011)分析k-mer频率深度分布。该分布用于估计旱金莲的基因组大小。我们使用135.37 Gb的Illumina数据,k-mer值为19。估计旱金莲基因组大小为973.37 Mb,杂合度为0.15%,重复序列比例为45.43%。这些结果表明旱金莲具有低水平的基因组杂合度,有利于基因组组装。
【数据】Illumina数据量:135.37 Gb;k-mer值:19;估计基因组大小:973.37 Mb;杂合度:0.15%;重复序列比例:45.43%
2.3 基因组组装
旱金莲是二倍体物种,具有14对染色体(2n = 2x = 28)(Falk, 1976)。基于流式细胞术实验,估计旱金莲基因组大小约为0.94 Gb。结合基因组调查结果,确认基因组大小为973.37 Mb。首先,我们使用NanoPlot(Wouter and Rosa, 2023)对120 Gb的Nanopore数据进行质量控制。使用NanoFilt(De Coster et al., 2018)过滤短于1000 bp的序列。随后使用Nextdenovo(版本2.4.0)(Hu et al., 2024)生成初步基因组组装,总长度为897 Mb(contig N50 = 28.40 Mb,包含256个contig)。随后使用NextPolish(版本1.4.1)对组装进行优化,提高质量并校正错误(Hu et al., 2020)。我们进一步利用100 Gb的Illumina数据结合Nanopore数据进行六轮纠错,以提高基因组质量。最后,使用BWA(Li and Durbin, 2009)将183 Gb的Hi-C数据比对到优化后的contig上,借助Juicer和AllHiC(Zhang et al., 2019)将contig安全锚定到14条染色体上。使用Juicer-box(Durand et al., 2016)对锚定结果进行人工校正,确保contig的顺序和方向准确,从而获得高质量的染色体水平组装。最终,93%的基因组序列成功锚定到14条染色体上,实现了染色体水平组装。
【数据】Nanopore数据量:120 Gb;序列过滤阈值:<1000 bp;初步组装总长:897 Mb;contig N50:28.40 Mb;contig数量:256;Illumina纠错数据量:100 Gb;纠错轮数:6轮;Hi-C数据量:183 Gb;锚定率:93%;染色体数:14
2.4 基因组注释
采用从头预测、同源比对和RNA-seq相结合的注释策略对旱金莲基因组中的蛋白编码基因进行预测和注释。为注释重复元件,首先使用RepeatModeler(V2.0.2)(Bao and Eddy, 2002)构建旱金莲重复序列文库。随后应用RepeatMasker(V4.1.0)(Tarailo-Graovac and Chen, 2009)注释重复序列,获得屏蔽重复序列的基因组。第一步,使用BRAKER2(Bruna et al., 2021)进行从头基因预测。在此之前,使用HISAT2(Kim et al., 2019)将转录组样品数据比对到重复屏蔽后的基因组,为BRAKER2中的从头注释提供额外数据以提高质量。第二步,收集近缘物种的蛋白数据,在tBlastn分析获得准确同源基因预测后(Altschul et al., 1998),使用GenomeThreader(Gremme et al., 2005)进行同源注释。第三步,利用HISAT2(Kim et al., 2019)的比对结果,使用StringTie(V2.2.1)(Pertea et al., 2015)组装转录组数据。转录本预测后,使用TransDecoder(Moreno-Santillán et al., 2019)基于转录组数据注释编码区。随后,采用Evidence Modeler(EVM)(Haas et al., 2008)整合各种预测策略的结果。最后,利用PASA流程将三代全长转录组数据与二代转录组数据结合,对EVM生成的综合注释结果中的可变剪接进行注释。
【数据】软件及版本:RepeatModeler V2.0.2、RepeatMasker V4.1.0、BRAKER2、HISAT2、GenomeThreader、StringTie V2.2.1、TransDecoder、EVM、PASA;原文未详述试剂用量
2.5 比较系统发育基因组分析
为构建稳健的系统发育树,首先从公共数据库下载了13个物种的基因组,加上新组装的基因组。系统发育分析采用Xue et al.(2023)修改的流程。首先使用OrthoFinder(Emms and Kelly, 2019)鉴定14个物种间的直系同源基因,共鉴定出116个单拷贝直系同源基因。使用Gblocks(Talavera and Castresana, 2007)修剪这116个单拷贝直系同源基因,并使用Python脚本串联其序列。随后利用IQ-TREE(Nguyen et al., 2015)基于串联序列构建系统发育树,应用最大似然(ML)算法和快速自举法进行稳健的树估计。为估计系统发育树中物种间的分化时间,采用PAML中的MCMCTree软件包(Yang, 1997),整合化石记录数据。此外,使用CAFE(Abramova et al., 2021)估计系统发育框架内的基因获得和丢失参数,以及分析各分支节点的基因家族扩张和收缩。
【数据】物种数:14;单拷贝直系同源基因数:116;软件:OrthoFinder、Gblocks、IQ-TREE、MCMCTree(PAML)、CAFE;方法:最大似然法+快速自举法
2.6 多倍化事件鉴定
多倍化事件的鉴定主要依赖两种方法:Ks年龄分布分析和共线性分析。Ks年龄分布分析:使用Python脚本处理数据,创建仅包含最长转录本和染色体基因的输入文件。随后采用WGD中的mcl模块鉴定单物种内和成对物种间的旁系同源基因(Zwaenepoel and Van de Peer, 2019)。ksd模块用于构建Ks分布,syn模块用于分析每个共线性块的Ks中值。随后,R脚本标准化Ks分布图以进行比较,生成多物种间全基因组加倍和分化的拟合图,未进行速率调整。使用ksrates(Sensalari et al., 2022)优化最终结果,以考虑相关谱系间的替换速率差异。基于共线性的多倍化事件鉴定:使用WGDI(Sun et al., 2022)评估旱金莲内的共线性,采用"bk"参数生成带Ks值的共线性点图。通过比较共线性块来评估多倍体事件。
【数据】软件:WGD(mcl/ksd/syn模块)、ksrates、WGDI;参数:bk;原文未详述其他具体数值
2.7 KCS基因家族的鉴定和系统发育分析
旱金莲中的KCS基因通过BLAST和隐马尔可夫模型(HMM)搜索相结合的方法鉴定。以拟南芥的21条KCS蛋白序列为查询,对旱金莲预测蛋白序列进行BLASTP搜索,E值截止值为1 × 10⁻¹⁰。
【数据】查询序列:拟南芥21条KCS蛋白序列;E值截止值:1 × 10⁻¹⁰;方法:BLASTP + HMM搜索
研究结果
3.1 旱金莲基因组测序与注释
为研究旱金莲芥酸生物合成提供基础数据,我们对旱金莲基因组进行了测序。首先进行流式细胞术实验评估基因组大小,获得估计基因组大小为940 Mb(补充表S1和图S1)。随后基因组调查(K-mer = 19)也预测了一致的基因组大小和0.15%的低杂合度(补充图S2)。基于估计的基因组大小,我们测序了总计120 Gb的Oxford Nanopore长读长数据(约135×)。使用Nonaplot和NanoFilt严格过滤低质量reads后(见方法),获得897 Mb的初步基因组组装,包含256个contig(contig N50 = 28.43 Mb)。为实现染色体水平组装,测序了183 Gb(约204×覆盖度)Hi-C数据并用于锚定contig。使用Juice-Box可视化Hi-C信号后,256个contig被重新分组和排序为238个scaffold(scaffold N50 = 61.97 Mb)。在所有scaffold中,14个最长的scaffold占总长度的93%(图1和补充图S3),对应14条单倍型假染色体,代表旱金莲染色体水平基因组组装。
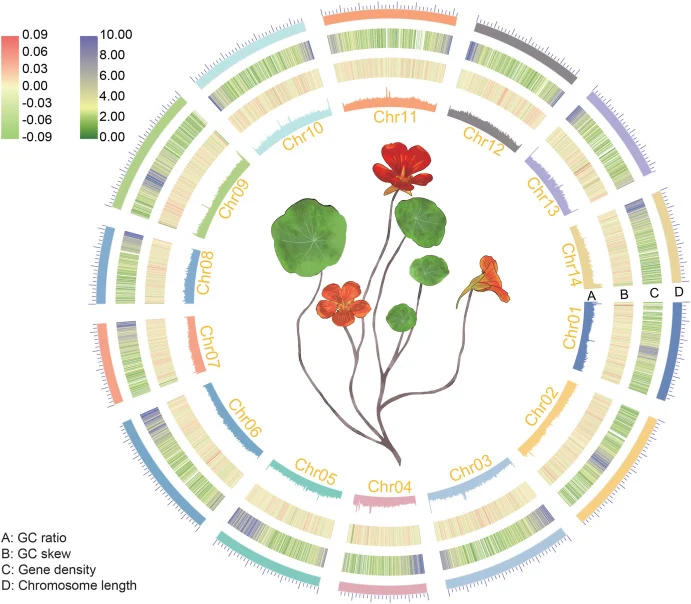
通过整合从头预测、蛋白同源和RNA-seq证据(来源于不同器官/组织和发育阶段,见材料与方法)的多方面方法预测蛋白编码基因结构,共在旱金莲基因组中注释了28,338个蛋白编码基因(表1)。使用BUSCO评估组装和注释的旱金莲基因组的完整性,分别捕获了98.50%和92.20%的完整BUSCO基因(补充图S4)。重复元件占总基因组的72.89%,其中长末端重复反转录转座子(LTR-RTs)是最丰富的转座元件(占基因组的35.15%),其次是长散在核元件(LINEs),占5.22%(补充表S2)。
【数据】流式细胞术估计基因组大小:940 Mb;Nanopore数据:120 Gb(约135×);初步组装:897 Mb;contig N50:28.43 Mb;contig数:256;Hi-C数据:183 Gb(约204×);scaffold数:238;scaffold N50:61.97 Mb;14条scaffold占比:93%;蛋白编码基因:28,338个;BUSCO组装完整性:98.50%;BUSCO注释完整性:92.20%;重复序列占比:72.89%;LTR-RTs占比:35.15%;LINEs占比:5.22%
3.2 旱金莲的系统发育位置、分化时间和全基因组加倍
为推断旱金莲的系统发育位置和分化时间,我们选择了14个代表性被子植物物种,跨越九个目( Brassicales、Malvales、Sapindales、Fabales、Vitales、Solanales、Ericales、Poales和Amborellales)进行系统发育和分子钟分析。从14个物种中筛选出116个单拷贝直系同源基因,串联用于构建最大似然(ML)系统发育树(图2A和补充表S3)。以Amborella trichopoda为根,重建的系统发育显示旱金莲与Bretschneideraceae的Bretschneidera sinensis形成姐妹群,分化时间约为51.03百万年前(MYA),Carica papaya被推断为连续的姐妹支系,约在66.75 MYA从B. sinensis-T. majus谱系分化。这一关系与质体基因恢复的关系相矛盾,但得到核基因研究的支持,可能表明Brassicales早期进化中存在古老杂交或不完全谱系分选事件(Dominicus et al., 2025)。为进一步验证我们的发现,我们通过整合单拷贝基因树构建了基于溯祖的系统发育树。具体而言,T. majus和B. sinensis的姐妹关系得到88%单基因树(SGTs)的支持,而57% SGTs支持C. papaya作为B. sinensis和T. majus谱系的姐妹(图2B),表明Brassicales早期进化中可能涉及不完全谱系分选。
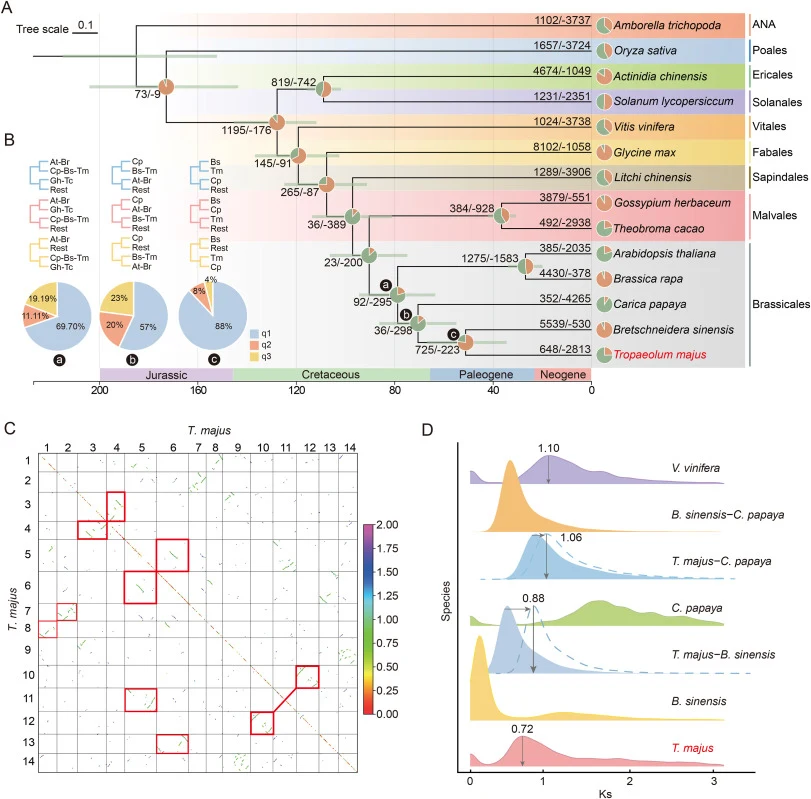
基因组内分析发现旱金莲中存在大量共线性块(图2C),表明旱金莲进化中可能存在全基因组加倍(WGD)事件。进一步与葡萄(Vitis vinifera)基因组比较,发现旱金莲中两个基因组块拷贝对应葡萄中的一个拷贝(补充图S5),表明旱金莲在所有核心真双子叶植物共享的γ全基因组三倍化(γ-WGT)事件之后经历了一次额外的WGD事件。我们因此计算了旱金莲基因组中所有锚定旁系同源基因的同义替换率(Ks)以确认假设。Ks图显示在约0.72处有明显的特征峰(图2D),表明旱金莲经历了一次WGD事件。为比较目的,我们还计算了葡萄、B. sinensis和C. papaya中锚定配对的Ks。葡萄和C. papaya据报道仅经历了γ-WGT,Ks图显示相应的峰,尽管由于同义替换率不同导致Ks峰值不同。旱金莲中鉴定的WGD应更近,发生在与这两个物种分化之后。为将旱金莲WGD置于正确的进化支中,我们比较了旱金莲、B. sinensis和C. papaya之间一对一直系同源Ks分布(图2D)。旱金莲WGD的Ks峰值小于代表旱金莲和C. papaya分化的Ks值,但大于代表旱金莲和B. sinensis分化的Ks值。然而,B. sinensis中近期WGD(0.17)的峰远小于旱金莲和B. sinensis分化的峰。由于我们观察到C. papaya和旱金莲-B. sinensis谱系之间同一物种形成事件的不同Ks峰,表明三个物种间同义替换率不同,导致旱金莲、B. sinensis和C. papaya之间分化的低估。因此,采用相对速率检验调整同义替换率以推断三个物种间的分化峰,调整后的结果支持旱金莲和B. sinensis之间的先分化,以及分化后每个谱系内独立的WGD(见图2D中箭头和虚线直系同源Ks分布及标注的WGD Ks峰,以及补充图S6)。
【数据】物种数:14;目数:9;单拷贝直系同源基因:116;旱金莲与B. sinensis分化时间:约51.03 MYA;C. papaya分化时间:约66.75 MYA;T. majus与B. sinensis姐妹关系SGT支持率:88%;C. papaya姐妹关系SGT支持率:57%;旱金莲WGD Ks峰值:约0.72;B. sinensis近期WGD Ks峰值:0.17
3.3 旱金莲中参与芥酸生物合成的KCS基因筛选
基于旱金莲基因组,我们旨在探索该植物中参与芥酸生物合成的关键酶编码基因。由于KCS基因决定生物合成途径中VLCFA产物的性质,我们首先通过序列BLAST和HMM搜索对旱金莲KCS基因进行全基因组鉴定,获得25个KCS基因(补充表S4)。由于芥酸在植物种子中特异性合成,我们采集了五个发育阶段(授粉后0、7、14、21和28天)的旱金莲种子。基于转录组数据,我们分析了KCS基因的表达谱,鉴定出9个在种子中表达相对较高的基因,可分为三个进化支(图3A)。其中,蓝色标记的四个基因(Chr02.959、Chr03.1864、Chr06.2328和Chr07.328)在种子发育早期表达较高。红色标记的Chr03.1506基因在种子发育中期(DAP14和DAP21)表现出特异性高表达,与其qRT-PCR验证的表达谱一致(Tang et al., 2023)。先前研究表明,Chr03.1506的转基因和异位表达可有效提高拟南芥中芥酸含量(Mietkiewska et al., 2004)。另一个基因Chr14.1192显示出与Chr03.1506相似的表达模式,支持其在芥酸生物合成中的潜在功能。然而,橙色标记的基因Chr07.1050、Chr08.1149和Chr12.695在五个种子发育阶段未显示出清晰或一致的时间表达模式。
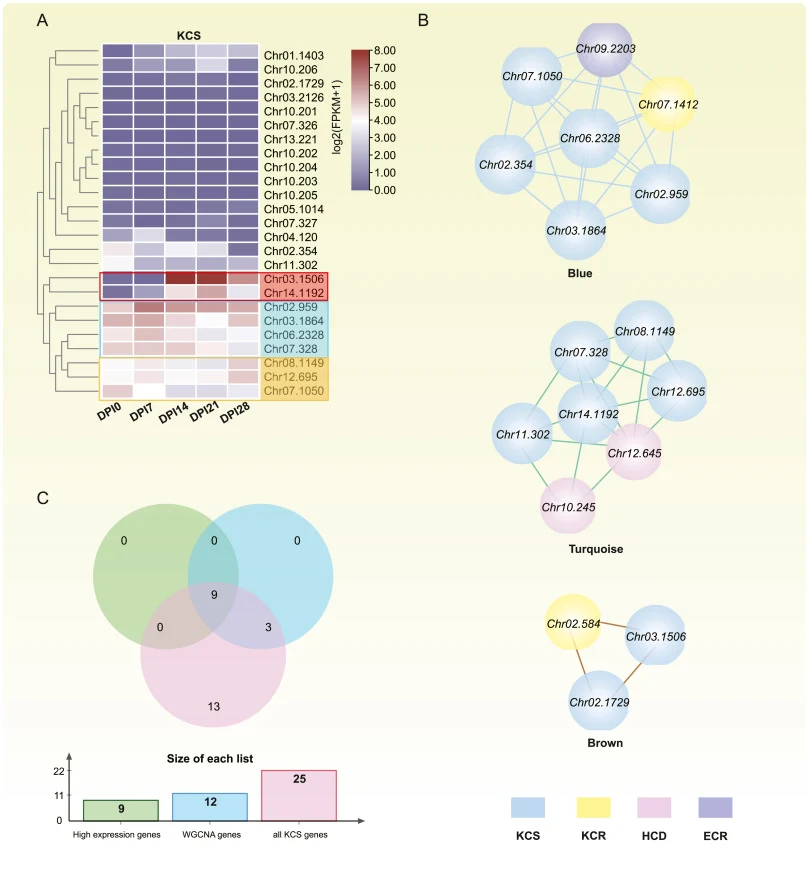
【数据】KCS基因总数:25个;种子中表达KCS基因数:9个;进化支数:3;发育阶段:0、7、14、21、28 DAP;早期高表达基因:Chr02.959、Chr03.1864、Chr06.2328、Chr07.328;中期特异性高表达基因:Chr03.1506(DAP14和DAP21);与Chr03.1506相似表达基因:Chr14.1192;无一致表达模式基因:Chr07.1050、Chr08.1149、Chr12.695
3.4 候选基因的功能验证
为验证候选KCS基因在芥酸生物合成中的功能,我们选择了四个候选基因进行酵母转化实验:Chr12.695(Line 1)、Chr03.1506(Line 2)、Chr14.1192(Line 3)和Chr07.328(Line 4)。图4A显示了四个候选基因的编码区。将这四个基因克隆到pYES2/NT载体中,转化到酵母中。图4B显示了Chr12.695(Line 1-2)、Chr03.1506(Line 3-4)、Chr14.1192(Line 5-6)、Chr07.328(Line 7-8)在pYES2/NT载体上的菌落PCR鉴定结果。
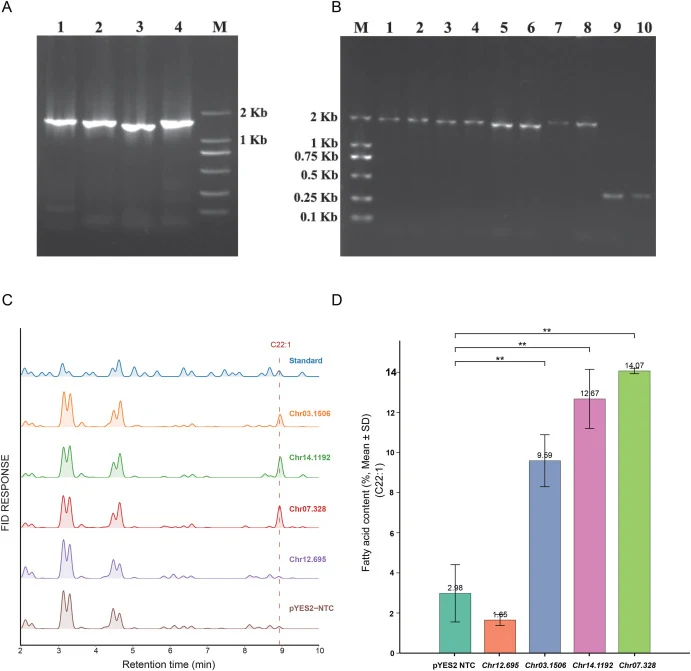
酵母转化实验验证了TmKCS11、TmFAE和TmKCS19在芥酸生物合成中的功能作用。这三个推定参与芥酸生产的KCS基因在种子发育期间表现出较高的表达。
【数据】候选基因数:4个;基因名称:Chr12.695、Chr03.1506、Chr14.1192、Chr07.328;载体:pYES2/NT;验证基因:TmKCS11、TmFAE、TmKCS19;原文未详述酵母培养温度、时间及芥酸产量具体数值
3.5 KCS基因家族的进化历史与芥酸生物合成的平行进化
图5显示了旱金莲中25个候选KCS功能基因的系统发育和共线性关系。红色标记的为功能验证的基因。系统发育和比较基因组分析表明,WGD和局部串联重复事件促进了旱金莲中KCS家族的扩张,并在不同植物谱系中作为反复出现的进化驱动力,反复促进了芥酸生物合成能力的独立获得。
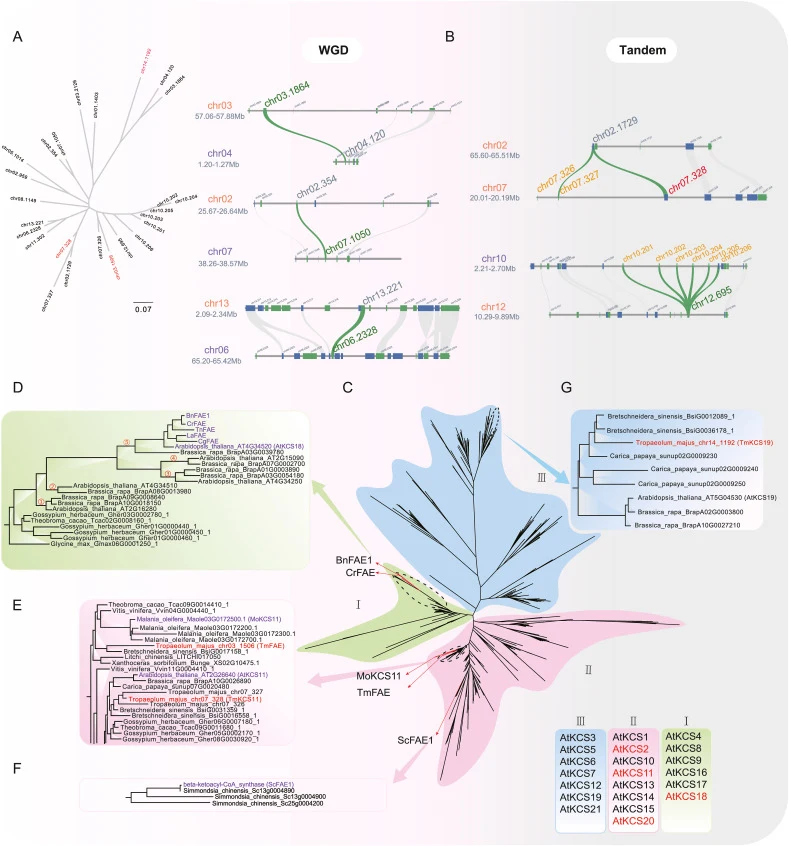
通过基因家族重用实现的这种酶活性的平行进化在被子植物中突显了一种反复出现的代谢策略,为谱系特异性次生代谢物进化的普遍机制提供了见解。
【数据】KCS候选基因数:25个;功能验证基因数:3个(TmKCS11、TmFAE、TmKCS19);进化事件:WGD + 局部串联重复;原文未详述具体Ks值及共线性块数量
讨论与解读
本研究提供了旱金莲染色体水平参考基因组和多个转录组,为研究和利用这一前景植物物种提供了宝贵的数据资源。通过整合筛选策略,我们鉴定了两个新的KCS基因(TmKCS11和TmKCS19)以及已知的Chr03.1506(TmFAE)。三个基因均在酵母实验中被证实参与芥酸生物合成,其中TmKCS11和TmKCS19为新表征的成员。它们的种子富集表达和酶活性表明其在植物体内芥酸生产中的作用,但仍需遗传验证。总体而言,这些发现为培育高芥酸油料作物提供了有前景的靶标,并拓宽了合成生物学的基因工具箱。最后,我们的综合分析揭示,旱金莲中KCS基因的进化历史由WGD和局部串联重复共同塑造,二者共同驱动了基因家族扩张和芥酸生物合成进化。在更广泛的尺度上,这些基因组事件似乎是被子植物中反复出现的进化驱动力,通过招募不同的KCS家族成员反复促进芥酸生物合成能力的独立获得。因此,这一模式与通过基因家族重用实现的平行进化一致,即独立谱系通过独立招募同源基因趋同于相同的生化解决方案。
编译者解读
该研究以旱金莲为对象,将基因组学、转录组学和酵母功能验证整合为一条完整的“基因挖掘—功能验证—进化解析”链路。方法上,KCS基因家族的系统筛选结合种子发育五阶段表达谱,有效缩小了候选范围;酵母异源表达则提供了直接的功能证据。值得关注的是,研究揭示的“基因家族重用驱动平行进化”模式,意味着不同植物可能通过招募不同的KCS同源基因独立获得芥酸合成能力——这为合成生物学中多物种底盘适配和基因线路设计提供了进化层面的参考。局限在于,新鉴定的TmKCS11和TmKCS19尚未在植物体内进行遗传验证,其底物特异性和在FAE复合体中的协同机制仍待阐明。
参考来源
期刊:Plant Physiology and Biochemistry, 2026
DOI: 10.1016/j.plaphy.2026.111788
DOI: 10.1016/j.plaphy.2026.111788