来源:Semi-rational design of an (S)-selective ω-transaminase for the asymmetric synthesis of the bulky aryl-alkyl chiral amine (S)-3-methyl-1-phenylbutylamine(Bioorganic Chemistry)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
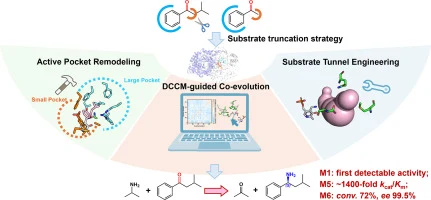
大位阻芳基烷基手性胺是众多药物分子的关键骨架,但天然ω-转氨酶的小口袋空间限制使其对这类底物几乎无催化活性。本研究以苯乙酮为截短底物,从恶臭假单胞菌中筛选到(S)-选择性ω-转氨酶LMG45,通过活性口袋重塑、DCCM引导的协同进化及底物通道工程,获得突变体M6,在对异戊酰苯酮的不对称合成中实现72%转化率和99.5% ee,并拓展了对五种WT无法接受的大位阻底物的活性。
研究背景
手性胺是药物、农药和精细化学品中的重要结构单元,可通过化学法或生物催化法合成。化学法通常需要苛刻条件和多步操作,而生物催化在温和条件下进行,具有高原子经济性和环境可持续性。ω-转氨酶因其优异的对映选择性而备受关注。然而,天然ω-转氨酶的小结合口袋通常只能容纳不超过甲基的取代基,导致其对大位阻芳基烷基酮的活性极低甚至检测不到。异戊酰苯酮是含苯基和异丁基的大位阻芳基烷基酮的代表,迄今尚无任何报道的ω-转氨酶能有效胺化该底物。因此,需要通过蛋白质工程克服这一限制。
研究方法
4.1 化学品与材料
异戊酰苯酮、(S)-3-甲基-1-苯基丁胺、磷酸吡哆醛(PLP)、苯乙酮、(S)-1-苯乙胺、异丙胺(IPA)和丙酮酸购自Macklin(中国上海),未经进一步纯化直接使用。其他试剂均为市售可得。2×Phanta Max Master Mix购自Vazyme(中国南京)。DpnI限制酶购自Thermo Fisher Scientific(美国)。pET-28a(+)载体和大肠杆菌BL21(DE3)感受态细胞购自Novagen(德国)。
【数据】试剂来源:Macklin、Vazyme、Thermo Fisher Scientific、Novagen;其他:原文未详述
4.2 基因表达与蛋白纯化
将编码ω-转氨酶LMG45的基因克隆到含N端His标签的pET-28a(+)载体中,转化至大肠杆菌BL21(DE3)细胞。携带LMG45及其突变体基因的重组细胞在5 mL含卡那霉素(50 μg/mL)的LB培养基中于37 °C过夜培养。随后,将500 μL过夜培养物转接到含卡那霉素(50 μg/mL)的50 mL新鲜LB培养基中(250 mL摇瓶),于37 °C培养2–3 h至OD₆₀₀达到0.6–0.8。加入IPTG至终浓度0.1 mM,于20 °C诱导蛋白过表达18–20 h。蛋白纯化时,培养细胞经8000 rpm离心10 min(4 °C)收集。细胞沉淀用生理盐水洗涤后重悬于8 mL Tris-HCl缓冲液(20 mM Tris-HCl、500 mM NaCl、10 mM咪唑、pH 8.0)中。重悬细胞经超声破碎,裂解液于4 °C、8000 rpm离心20 min去除细胞碎片。上清液经0.45-μm滤膜过滤后加载到Ni-NTA亲和层析柱上。柱子经洗涤后,用阶梯咪唑梯度洗脱结合蛋白。大部分目标蛋白用洗脱缓冲液(20 mM Tris-HCl、500 mM NaCl、200 mM咪唑、pH 8.0)洗脱。纯化蛋白经超滤离心管(Millipore Co.,Billerica,美国)四轮超滤浓缩和缓冲液交换以去除咪唑。纯化酶的蛋白浓度用考马斯亮蓝法在酶标仪上测定。目标蛋白经SDS-PAGE分析(图S13)。
【数据】培养基:LB;抗生素:卡那霉素50 μg/mL;培养温度:37 °C(过夜)、20 °C(诱导);诱导剂:IPTG 0.1 mM;诱导时间:18–20 h;离心:8000 rpm、10 min、4 °C;缓冲液:20 mM Tris-HCl、500 mM NaCl、10 mM咪唑、pH 8.0;洗脱:200 mM咪唑;超声破碎:原文未详述具体参数
4.3 突变体文库的构建与筛选
用于定点突变的引物使用Agilent公司的QuikChange Primer Design工具设计(https://www.agilent.com.cn/store/primerDesignProgram.jsp)。LMG45突变体使用2×Phanta Max Master Mix按说明书构建。PCR后,向PCR产物中加入1 μL DpnI,于37 °C孵育2 h以消化模板DNA。随后,将10 μL混合物转化至大肠杆菌BL21(DE3)感受态细胞。挑取单菌落进行测序验证。突变体在热力学有利的动力学模式下筛选,以(S)-3-甲基-1-苯基丁胺为供体、丙酮酸为受体。突变体的比活力通过监测异戊酰苯酮在242 nm处吸光度的增加来测定,温度30 °C。吸光度读数每10 s采集一次,持续30 min。反应速率由OD₂₄₂ nm–时间曲线的线性部分确定,进而计算比活力。反应体系总体积200 μL,含纯化酶、1 mM (S)-3-甲基-1-苯基丁胺、2.5 mM丙酮酸、0.1 mM PLP和100 mM Tris-HCl缓冲液(pH 8.5)。一个单位(U)定义为在上述条件下每分钟将1 μmol (S)-3-甲基-1-苯基丁胺转化为异戊酰苯酮所需的酶量。筛选过程中鉴定的关键突变体(M1–M6)的比活力进一步通过HPLC独立测定,以验证UV法结果。HPLC测定中,底物转化率严格控制在5%以下,以确保在初始速率范围内测量。
【数据】DpnI用量:1 μL;消化温度:37 °C;消化时间:2 h;转化体积:10 μL;筛选底物:(S)-3-甲基-1-苯基丁胺1 mM;受体:丙酮酸2.5 mM;PLP:0.1 mM;缓冲液:100 mM Tris-HCl pH 8.5;检测波长:242 nm;温度:30 °C;读数间隔:10 s;监测时长:30 min;反应体积:200 μL;转化率上限:<5%
4.4 (S)-3-甲基-1-苯基丁胺的不对称合成
为确定异戊酰苯酮不对称胺化的合适氨基供体,基于异戊酰苯酮转化率评估了L-丙氨酸和IPA。反应总体积500 μL,含5 mM异戊酰苯酮、250 mM氨基供体、0.5 mM PLP、20%(v/v) DMSO、20 g/L DCW转氨酶和100 mM Tris-HCl缓冲液(pH 8.5)。对于L-丙氨酸体系,额外加入10 g/L DCW的丙酮酸脱羧酶以去除丙酮酸副产物并推动反应平衡向产物方向移动。选择IPA作为氨基供体后,进一步在100–750 mM范围内评估其对M5的最佳浓度。随后采用单因素逐一优化法,基于异戊酰苯酮转化率评估关键反应参数,所有实验一式三份。不对称合成反应在10 mL反应体系中进行,含20 g/L DCW全细胞、5 mM异戊酰苯酮、500 mM IPA(5 M母液,用盐酸酸化至pH 8.5)、0.5 mM PLP、40%(v/v) DMSO和100 mM Tris-HCl缓冲液(pH 8.5)。反应在30 °C、250 rpm振荡下进行。反应过程中定期取样进行HPLC分析。用盐酸(2 M)调节pH至2–3终止反应。混合物用二氯甲烷萃取,保留水相。水相用5 M NaOH调节pH至11–12,随后用乙酸乙酯萃取。收集的有机相用无水Na₂SO₄干燥并蒸干获得最终产物。所有反应一式三份。
【数据】反应体积:500 μL(筛选)、10 mL(制备);底物:异戊酰苯酮5 mM;氨基供体:L-丙氨酸或IPA 250 mM(筛选)、IPA 100–750 mM(优化)、500 mM(制备);PLP:0.5 mM;DMSO:20%(v/v)(筛选)、40%(v/v)(制备);酶量:20 g/L DCW;缓冲液:100 mM Tris-HCl pH 8.5;丙酮酸脱羧酶:10 g/L DCW(L-丙氨酸体系);温度:30 °C;转速:250 rpm;终止条件:HCl 2 M调pH至2–3;萃取:二氯甲烷、乙酸乙酯;干燥:无水Na₂SO₄
4.5 动力学表征
LMG45突变体的动力学参数使用稀释至适当浓度的纯化酶测定,于30 °C、250 rpm振荡下进行。初始反应速率在含100 μL纯化酶、0–2.5 mM (S)-3-甲基-1-苯基丁胺、2.5 mM丙酮酸、0.1 mM PLP和100 mM Tris-HCl缓冲液(pH 8.5)的反应体系中测定,终体积500 μL。考虑到突变体间催化活性的显著差异,根据各突变体活性调整酶浓度(3.75–400 mg/L)和反应时间(10–30 min)以确保可靠的HPLC定量。所有测定条件下底物转化率严格控制在5%以下,初始速率在产物随时间形成的线性范围内测量。反应通过加入纯化酶启动,加入盐酸(2 M)终止。反应液离心后的上清液经HPLC分析。每个实验一式三份。动力学参数K m和k cat通过将数据拟合至Michaelis-Menten方程确定(图S14)。
【数据】酶体积:100 μL;底物浓度范围:0–2.5 mM;丙酮酸:2.5 mM;PLP:0.1 mM;缓冲液:100 mM Tris-HCl pH 8.5;终体积:500 μL;温度:30 °C;转速:250 rpm;酶浓度范围:3.75–400 mg/L;反应时间:10–30 min;转化率上限:<5%;终止:HCl 2 M
4.6 稳定性表征
WT、M5和M6的熔解温度(Tm)通过差示扫描荧光法(DSF)使用Bio-Rad CFX96实时PCR检测系统测定[30]。纯化酶在20 mM Tris-HCl缓冲液(pH 8.5)中稀释至0.25 mg/mL。每个25 μL反应含20 μL蛋白溶液和5 μL 25×SYPRO Orange。荧光监测范围20–99 °C,加热速率0.5 °C/min,Tm值由热变性曲线确定。M5和M6的操作稳定性在反应条件下评估。酶……
【数据】蛋白浓度:0.25 mg/mL;缓冲液:20 mM Tris-HCl pH 8.5;反应体积:25 μL;蛋白溶液:20 μL;SYPRO Orange:5 μL(25×);温度范围:20–99 °C;加热速率:0.5 °C/min;原文未详述操作稳定性具体条件
研究结果
2.1 候选酶筛选
为获得用于异戊酰苯酮胺化的(S)-选择性ω-转氨酶,初步筛选了211个自有的(S)-选择性ω-转氨酶。正如预期,没有ω-转氨酶显示出可检测的活性,推测是因为天然ω-转氨酶小口袋的空间位阻不利于异戊酰苯酮异丁基基团的结合。因此,采用了底物截短策略——该策略常用于大位阻底物的转氨酶工程[12,13,16]。基于ω-转氨酶的典型底物结合模式,大口袋通常容纳苯基,而空间受限的小口袋限制异丁基的容纳。据此,保留苯基部分,将异丁基截短为甲基,得到苯乙酮作为筛选底物。如图S1A所示,来自恶臭假单胞菌的LMG45表现出最高的催化活性,比活力为124.98 × 10⁻³ U/mg。因此,选择LMG45作为进一步工程的起始酶。
【数据】筛选酶数量:211个;筛选底物:苯乙酮;最高比活力:124.98 × 10⁻³ U/mg(LMG45);来源菌株:恶臭假单胞菌;其他ω-TA活性:无可检测活性
2.2 活性口袋重塑
为阐明LMG45对异戊酰苯酮无活性的原因,进行了分子对接和分子动力学(MD)模拟,获得苯乙酮和异戊酰苯酮在活性口袋中的代表性结合构象。对于截短底物苯乙酮,甲基位于小口袋中,苯基占据大口袋,这与ω-转氨酶的经典底物结合模式一致(图S1B)[17]。相反,小口袋的空间约束迫使异戊酰苯酮的异丁基移入大口袋,迫使苯基朝向大口袋和小口袋之间的边界(图1A)。这种非经典结合模式解释了野生型酶(WT)对异戊酰苯酮无可检测活性的原因。
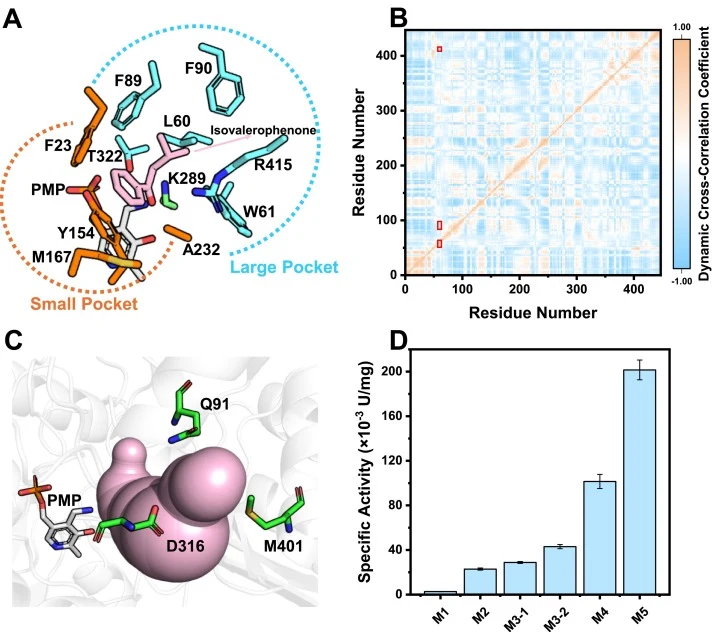
鉴于大位阻底物施加的显著空间约束,最初采用丙氨酸扫描作为快速空间探针,因为丙氨酸侧链小且化学简单,可在局部缓解空间拥挤,同时最小化额外侧链相互作用的引入[13,18,19]。据此,将LMG45中的小口袋残基(F23、Y154和M167)分别替换为丙氨酸,但三个突变体均未显示出对异戊酰苯酮的可检测活性(图S2A)。这可能归因于小口袋靠近亚基界面,突变可能损害结构稳定性,而丙氨酸替换产生的有限空间仍不足以容纳大位阻的异丁基。
由于底物结合由大口袋和小口袋共同决定,且先前研究(包括本课题组)表明大口袋重塑可改变大位阻底物的结合取向[15,18,20]。我们假设重塑空间约束较小的大口袋可重新定向异戊酰苯酮,从而促进其异丁基在小口袋中的容纳。据此,后续工程努力转向大口袋。值得注意的是,在大结合口袋的六个残基(L60、W61、F89、F90、T322和R415)中,三个含有大位阻芳环,另外三个具有相对较长的侧链。因此,对这些残基进行丙氨酸替换有望扩大大口袋,为底物重新定向提供额外空间。在所得突变体中,仅L60A(M1)对异戊酰苯酮表现出可检测活性,比活力为2.65 × 10⁻³ U/mg(图S2A)。该突变起到了"活性开关"的作用,赋予了对异戊酰苯酮的可检测活性。
为进一步优化口袋-底物兼容性,基于M1构建了活性口袋饱和突变文库(图S2B)。鉴定出M2(L60A/W61L),其比活力为M1的8.62倍(图1D)。这些结果表明,在M1中引入W61L进一步提高了对异戊酰苯酮的催化活性,并揭示了残基60和61之间的强协同效应。
【数据】小口袋残基:F23、Y154、M167;大口袋残基:L60、W61、F89、F90、T322、R415;M1突变:L60A;M1比活力:2.65 × 10⁻³ U/mg;M2突变:L60A/W61L;M2比活力:M1的8.62倍;小口袋突变体活性:无可检测活性
2.3 DCCM引导的协同进化
为进一步鉴定与L60A和W61L协同的残基,对M2进行了MD模拟,并通过DCCM分析鉴定潜在位点(图1B)。活性位点周围的八个环区残基(D55、M57、G59、Y86、N87、T92、I413和M414)与残基60和61表现出强正相关(Cij > 0.7)(图S3)。基于M2对这些位点进行饱和突变,产生两个有益突变体:M3–1(L60A/W61L/I413A)和M3–2(L60A/W61L/N87P),比活力分别为M2的1.26倍和1.88倍(图S2C)。鉴于这些有益位点之间可能存在累积效应,我们进一步将N87P和I413A的组合突变引入M2,得到四重突变体M4(L60A/W61L/N87P/I413A),其比活力为M2的4.44倍、M1的38.27倍(图1D)。值得注意的是,观察到的4.44倍活性显著超过了由N87P和I413A各自活性增量计算的预期加性效应2.14倍,支持两个突变之间的正上位性相互作用。因此,DCCM分析为鉴定本系统中与残基60和61潜在协同的残基提供了有用指导。
【数据】DCCM强正相关残基:D55、M57、G59、Y86、N87、T92、I413、M414;相关系数阈值:Cij > 0.7;M3–1突变:L60A/W61L/I413A,比活力为M2的1.26倍;M3–2突变:L60A/W61L/N87P,比活力为M2的1.88倍;M4突变:L60A/W61L/N87P/I413A,比活力为M2的4.44倍、M1的38.27倍;预期加性效应:2.14倍
2.4 底物通道工程
除活性位点外,底物通道结构也限制大位阻底物的进入并影响催化效率[21–23]。据此,对M4的底物通道进行计算分析,评估其几何特征对底物传输的潜在影响。结果显示通道入口处存在明显缩窄,不利于大位阻底物异戊酰苯酮的通过(图1C)。为缓解这一问题,将瓶颈区域周围的三个残基(Q91、D316和M401)突变为更小的残基(G/A/V)。筛选结果显示,在九个变体中,仅M4-Q91G和M4-Q91A表现出催化活性改善,比活力分别比M4高2倍和1.28倍(图S2D)。值得注意的是,突变体M5(M4-Q91G)表现出最高活性,达201.54 × 10⁻³ U/mg——比M1提高了75倍(图1D)。
【数据】通道瓶颈残基:Q91、D316、M401;突变类型:G/A/V;变体数量:9个;M4-Q91G比活力:M4的2倍;M4-Q91A比活力:M4的1.28倍;M5突变:M4-Q91G;M5比活力:201.54 × 10⁻³ U/mg;M5相对M1提升:75倍
2.5 (S)-3-甲基-1-苯基丁胺的不对称合成
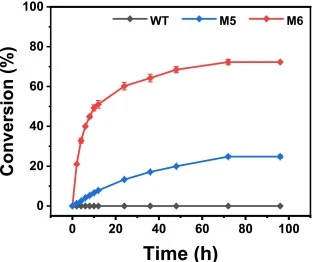
为评估M5的合成潜力,使用L-丙氨酸(L-Ala,级联丙酮酸脱羧酶)和异丙胺(IPA)作为氨基供体,测试(S)-3-甲基-1-苯基丁胺不对称合成的转化率。由于更有利的反应平衡[24],IPA体系提供的转化率是L-Ala体系的两倍。考虑到低成本和对副产物的易去除性[24],进一步选择IPA作为最佳胺供体。增加氨基供体当量可推动反应平衡前移,但ω-转氨酶通常对IPA耐受性有限。因此,在不同IPA浓度下考察了M5的催化性能。M5在500 mM IPA(100当量)时达到最高转化率,但5 mM底物在24 h内仅达到9.9%转化率(图S4)。前期工作鉴定了一个保守的活性位点精氨酸残基阻碍IPA进入,因此低转化率归因于胺供体可及性受限[25]。因此,进一步工程聚焦于R415。尽管该位点突变在初始筛选中导致酶失活,基于优越的M5骨架进行饱和突变成功获得了M6(M5-R415V)。尽管比活力降低至4.43 × 10⁻³ U/mg,M6在相同反应条件下将异戊酰苯酮不对称还原胺化的转化率从M5的9.9%显著提高至28%(图S5)。为……
【数据】氨基供体:L-Ala(级联丙酮酸脱羧酶)和IPA;IPA体系转化率:L-Ala体系的2倍;M5最佳IPA浓度:500 mM(100当量);M5转化率:9.9%(5 mM底物,24 h);M6突变:M5-R415V;M6比活力:4.43 × 10⁻³ U/mg;M6转化率:28%(相同条件);M5转化率:9.9%
讨论与解读
本研究将底物截短策略与半理性设计相结合,获得了用于大位阻芳基烷基手性胺不对称合成的(S)-选择性ω-转氨酶突变体LMG45_M6。该突变体对空间位阻底物异戊酰苯酮的转氨活性显著增强,并显著拓宽了对大位阻芳基烷基酮的底物范围。值得注意的是,本工作在不损害对映选择性的前提下,克服了ω-转氨酶小结合口袋对异丁基的固有空间限制。据我们所知,这是首个工程化ω-转氨酶接受异戊酰苯酮的例子,实现了(S)-3-甲基-1-苯基丁胺的生物催化不对称合成。LMG45_M6为酶法合成大位阻芳基烷基手性胺的生物催化工具箱增添了有价值的成员。最终突变体M6在不对称合成中实现了72%转化率和99.5% ee,不仅对WT已接受的底物表现出增强的催化活性,还对五种WT无法接受的大位阻底物显示出活性。
编译者解读:该研究的方法论价值在于"截短筛选→口袋重塑→DCCM协同进化→通道工程"的递进式策略,每一步都有明确的结构生物学依据。DCCM引导的协同进化尤其值得关注——它从动态耦合网络而非静态结构出发识别远端协同位点,M4的4.44倍活性远超2.14倍的加性预期,证实了上位性效应的存在。局限在于M6比活力反而低于M5(4.43 vs 201.54 × 10⁻³ U/mg),转化率提升可能更多来自胺供体可及性改善而非催化效率本身,且40% DMSO的反应条件对工业应用构成挑战。
参考来源
期刊:Bioorganic Chemistry, 2026
DOI: 10.1016/j.bioorg.2026.110564
DOI: 10.1016/j.bioorg.2026.110564