来源:蛋白表达菌体生长慢诱导剂浓度(DNA Lab Space 实验教程)| 编译:DNA Lab Space
诱导后OD不涨、甚至往下掉,这是蛋白表达里最常见也最让人难受的场景。你可能刚加了IPTG,第二天一看瓶子还是清的。问题往往不在质粒,而在几个具体动作上:诱导浓度、诱导时机、溶氧、种子液状态。这篇把从接种到取样的全流程拆开,每个环节告诉你现象、判断、验证和怎么改,照着做基本能找到原因。
第一步:先别急着换质粒,这4个低级错误先排掉
1. 抗生素没加或浓度算错。 菌长得很欢,质粒却丢了——Amp用100 μg/mL、Kan用50 μg/mL,Amp母液和板子现配现用,放了超过一周的平板直接扔。
2. 装液量太大,摇不进气。 OD600卡在0.4左右上不去,换成250 mL挡板瓶装50 mL培养液,转速提到220 rpm。
3. 诱导太早。 OD600刚过0.2就加IPTG,菌还没起来就被拽去表达蛋白,等到0.6–0.8再加。
4. 种子液老化。 过夜菌在4℃放了三天才接种,6小时不见浑浊。新鲜活化,过夜培养不超过16小时,按1:100转接。
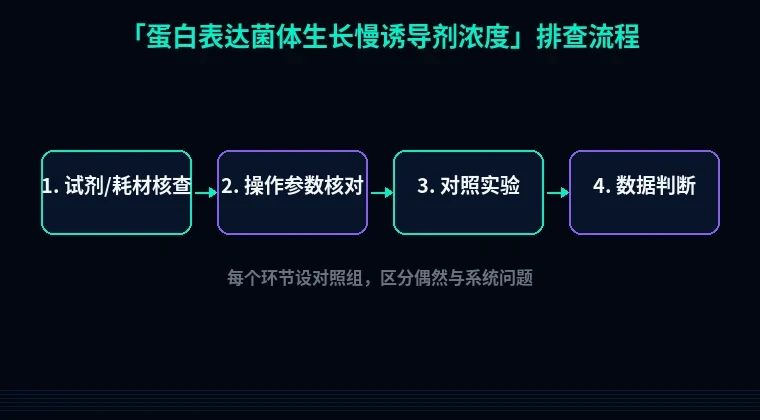
第二步:按流程分模块系统排查
1. 种子液环节
现象:对照瓶长得正常,实验瓶就是不浑。
原理:种子液老化后胞内营养储备见底,延迟期被拉长到4小时以上。
操作:−80℃甘油管划线LB平板,37℃过夜;挑单克隆接5 mL LB,220 rpm、37℃培养12–16 h;按1:100转接。
验证:转接前测OD600,到2.0–3.0再用;低于1.5说明活化不到位,重做。
2. 溶氧与温度
现象:OD600爬到0.8就停滞,诱导后完全不涨。
原理:溶氧低于30%时大肠杆菌走混合发酵代谢,产乙酸,pH一掉,菌直接停长。
操作:250 mL挡板瓶装50 mL,220–250 rpm;诱导后把温度降到30℃或16℃,减轻代谢负担。
验证:取样测培养液pH,低于6.5基本可以确认乙酸积累;也可以在培养基里加50 mM磷酸缓冲液。
3. IPTG浓度——问题最集中的地方
现象:加了1 mM IPTG,1小时后OD600不涨反跌。
原理:IPTG超过0.5 mM后,T7 RNA聚合酶把核糖体、tRNA、ATP全拉去翻译目标蛋白,加上细胞资源被过度占用,生长直接停摆。浓度高不等于产量高,只是把菌提前推到了极限。
操作:做0.05、0.1、0.2、0.5 mM四个梯度的平行瓶,其余条件完全一致;每2小时取样测OD600,同时留样跑SDS-PAGE。
验证:比较“OD600×条带强度”的乘积,也就是单位体积总产量。多数情况0.1–0.2 mM的总产量反而超过1 mM,而且菌还能继续长到OD 3以上。
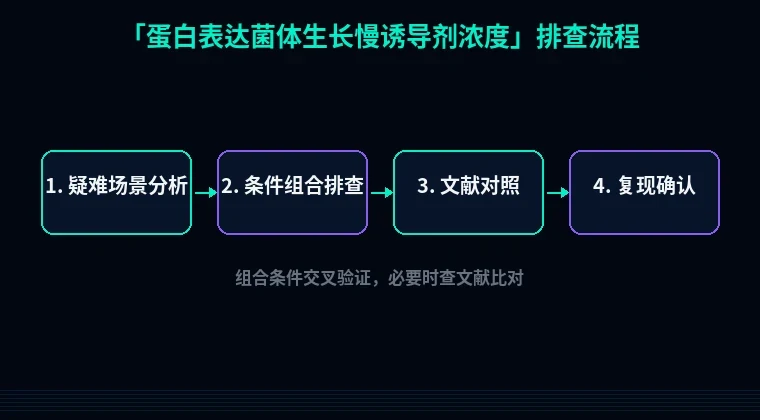
4. 诱导时机与诱导时长
现象:诱导4小时取样,凝胶上什么都看不见。
原理:T7表达系统在30℃需要6–8小时才积累到可见量,16℃低温表达要16–20小时。
操作:30℃诱导6 h,或16℃过夜;每2小时取1 mL,离心去上清,沉淀加100 μL 1×SDS上样缓冲液,100℃煮10 min。
验证:先跑诱导前样品做对照,确认条带是诱导后才出现的,不是宿主本底蛋白。
5. 载体、宿主与基因本身
现象:条件怎么改都不表达,或者表达量始终很低。
原理:稀有密码子(AGG/AGA/CTA)在BL21里丰度极低,翻译会卡在精氨酸位点;N端疏水肽段则容易造成毒性。
操作:换BL21(DE3) pLysS压低基础表达泄漏,或换Rosetta补充稀有tRNA;N端加GST、MBP标签促溶。
验证:先做小量5 mL试表达,1 mM IPTG、37℃ 3 h,跑胶看有没有条带,再决定要不要放大。
第三步:进阶疑难问题
诱导后OD掉头下降。 大概率是蛋白毒性或噬菌体污染。取100 μL培养液涂LB平板,37℃过夜,长出的如果是云雾状小菌落加透明斑,就是噬菌体,整瓶扔掉、台面紫外照30 min。如果是毒性,降到0.05 mM IPTG、16℃过夜,通常菌还能撑住。
菌不长但条带很粗——全是包涵体。 超声破碎后(功率200 W,超声3 s间歇5 s,共10 min),上清没有、沉淀里有,说明蛋白全在包涵体里。改16℃、0.05 mM IPTG慢表达,或者按包涵体路线用8 M尿素溶解后梯度透析复性。
不加IPTG菌也长不动。 这是基础表达泄漏。lacI背景不足时,T7启动子在没有诱导剂的情况下也在低水平转录。换BL21(DE3) pLysS,或者改用pCold这类低温启动子,15℃诱导。
避坑总结与实操建议
三条核心结论
1. IPTG浓度不是越高越好。0.1 mM的总产量常常高于1 mM,菌还能继续长,单位体积得率更高。
2. 先看OD曲线,再看凝胶。菌都不长的时候跑SDS-PAGE没有意义,先解决生长问题。
3. 一次只改一个变量。别同时动温度、浓度和宿主,出了问题根本找不回来。
两个日常好习惯
1. 每次诱导都留“诱导前”和“未诱导对照”两个样品,−20℃存着,出问题能立刻回溯。
2. 实验记录写清四项:接种OD600、诱导OD600、IPTG终浓度、诱导温度与时长。少写一项,下次就得多做一轮。
需要工具帮忙的时候
如果排查到最后发现是序列本身的问题,别硬扛。做克隆前先用引物设计工具核对Tm和GC,避免引物二聚体拖累扩增;异源表达前跑一遍密码子优化,把稀有密码子换成大肠杆菌偏好的同义密码子,表达量常有明显提升;如果条带出来了但全在沉淀里,用蛋白可溶性优化模块看融合标签和促溶条件建议,比一个个试快得多。把参数填进去,让工具先帮你排除一半可能性。