来源:蛋白复性聚集沉淀透析缓冲液组成(DNA Lab Space 实验教程)| 编译:DNA Lab Space
包涵体溶解得好好的,一进透析袋就变白。4°C 搅过夜,第二天开盖全是絮状物,上清 A280 掉一半。这大概是蛋白复性里最让人上火的一幕。问题十有八九出在透析缓冲液的组成和换液节奏上。这篇教程按“低级错误—系统排查—疑难杂症”三层往下走,把变性剂梯度、pH、离子强度、氧化还原对、L-Arg 这些变量一个个拆开讲,给你能直接照着改的参数。
第一步:先别急着改配方,这4个低级错误最要命
1. 透析袋截留分子量选大了——30 kDa 的蛋白用 14 kDa 膜才稳,用 3.5 kDa 膜更保险,别拿 50 kDa 膜去透 40 kDa 的蛋白,漏了你还以为是沉淀。
2. 蛋白起始浓度直接拉到 1 mg/mL 以上——稀释到 0.1–0.2 mg/mL 再透析,浓度每高一倍,聚集速率大概翻几倍。
3. 缓冲液没预冷、透析在室温做——所有缓冲液 4°C 预冷 2 h 以上,透析杯放 4°C 冷室,室温做膜蛋白和大多可溶蛋白就是自找聚合。
4. DTT 用了上周配的母液——DTT 现配现用,终浓度 1–5 mM;母液 4°C 放三天以上,还原力掉一半。
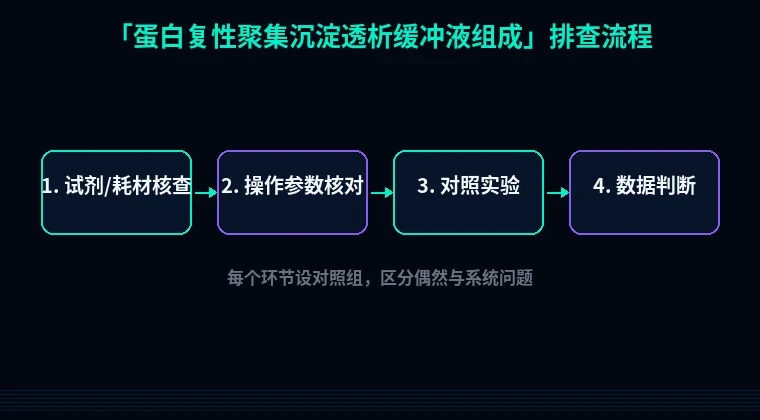
上面四条十分钟能自查完。全中?先把这几条改掉再谈配方。
第二步:按流程分维度系统排查
模块A:透析前的样品状态
1. 变性剂一步跳到 0 M
现象:换液 1–2 h 就开始出现细白絮,袋内液体发浑。
原理:尿素从 8 M 骤降到 0,折叠中间体来不及走完路径,疏水核心直接互相贴。
解决:走梯度。8 M→6 M→4 M→2 M→1 M→0 M,每步 4°C 透析 4–6 h,缓冲液体积至少是样品的 100 倍,每步换液 2 次。
验证:每步取 20 μL 测 A340 浊度,同时 15,000 g、4°C 离心 20 min,上清跑 SDS-PAGE 看目标带还在不在。
2. 起始蛋白浓度过高
现象:透析第一天清澈,第二天开始出絮。
原理:复性中间体是二三级结构竞争,浓度越高分子间碰撞越频繁。
解决:变性蛋白先稀释到 0.1–0.2 mg/mL 再装袋;体积太大就用蠕动泵以 0.5 mL/min 慢速滴加到搅拌中的缓冲液里。
验证:设 0.05、0.1、0.2、0.5 mg/mL 四个梯度平行做,收样后比较可溶蛋白回收率。
3. 二硫键氧化还原对缺失或比例错
现象:溶液不浑,但活性只有 5%,非还原胶上出现多条错配带。
原理:半胱氨酸自发氧化速度慢且无序,没有 GSH/GSSG 配对,二硫键就乱连。
解决:加 GSH 1–5 mM + GSSG 0.1–0.5 mM,比例 10:1 到 5:1,pH 8.0 时氧化还原电位才合适;同时保留 0.5 mM EDTA 螯合杂金属。
验证:复性 12 h 后取样品用 100 mM 碘乙酰胺 37°C 封闭 30 min,非还原 SDS-PAGE 看单带比例。
模块B:透析缓冲液本身的组成
4. pH 落在 pI 附近
现象:一换液就沉淀,换回含 2 M 尿素的原液又溶了。
原理:净电荷为零时分子间静电排斥最小,范德华力占上风。
解决:算一下目标蛋白理论 pI,把缓冲液 pH 调到偏离 pI 至少 1.5 个单位。常用 20–50 mM Tris-HCl pH 8.0 或 pH 8.5,避免用接近中性的磷酸盐踩雷。
验证:做 pH 7.0、7.5、8.0、8.5、9.0 五个平行透析,2 h 后测 A340 和可溶蛋白量。
5. 离子强度没调
现象:低盐缓冲液里沉淀明显,加盐后好转。
原理:20 mM 以下离子强度屏蔽不了电荷,分子间静电作用被放大;但 500 mM 以上又会盐析。
解决:缓冲液里加 NaCl 到 50–150 mM,膜蛋白可到 300 mM。
验证:0、50、150、300、500 mM NaCl 五点法比浊。
6. 缺 L-Arg 和多元醇
现象:小量试透还行,一放大到 100 mL 就崩。
原理:L-Arg 通过弱相互作用抑制疏水聚集,属于“分子伴侣模拟物”。
解决:加 L-Arg 0.4–0.5 M,或 5–10% 甘油、5% 蔗糖;L-Arg 会让 pH 略降,配完重新校 pH。
验证:加与不加 L-Arg 各做一组,测可溶回收率和比活。
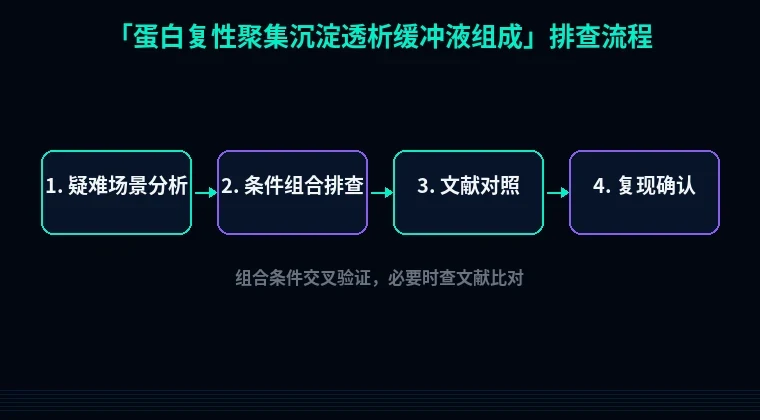
模块C:操作细节
7. 缓冲液体积和换液次数不够
现象:透析 24 h 后样品里尿素残留还有 1 M 以上。
原理:透析是平衡过程,外液体积不够,残留物降不下去。
解决:外液体积至少是样品的 100 倍,前 4 h 换 2 次,之后每 4 h 换一次,共 4–6 次。
验证:用折射仪或电导率仪测外液,接近纯缓冲液数值就说明平衡到位。
8. 搅拌和温度
现象:袋内壁先出现一层白膜。
原理:磁子转速过快产生剪切和气泡,气液界面变性。
解决:转速压到 60–80 rpm,袋悬空不贴瓶壁,4°C 过夜。
验证:肉眼观察袋壁是否挂膜,挂膜就说明局部浓度过高。
第三步:进阶疑难,三个容易卡住的情况
1. 溶液清亮但活性只有个位数。 大概率是二硫键错配或脯氨酸顺反异构没走完。补加 0.5 M L-Arg、10 mM GSH/GSSG,再加 1 μM PDI 或亲环素,4°C 延长到 36–48 h。用反相 HPLC 或 LC-MS 比对分子量,确认有没有错配。
2. 复性后跑胶有多聚体条带。 包涵体洗涤没洗干净,残留核酸和脂多糖把蛋白带跑偏。洗涤液加 2 M 尿素 + 0.5% Triton X-100,4°C 洗 3 次,每次 15,000 g 离心 15 min,再用 2 M 尿素洗两遍除 Triton。
3. 换了几套配方都不行。 试试换复性方式:透析改成脉冲稀释,或把变性蛋白吸附到 Ni 柱上做柱上复性,梯度缓冲液洗脱,反而比在袋里死磕有效。
避坑总结 + 实操建议
- 三条核心结论:变性剂必须走梯度,别一步跳零;pH 至少偏离 pI 1.5 个单位,离子强度给到 50–150 mM NaCl;蛋白浓度控制在 0.1–0.2 mg/mL,L-Arg 0.4–0.5 M 备着当保底。
- 两个日常好习惯:DTT、GSH/GSSG 全部现配现用,配好放冰上当天用完;每一批次复性都留 20 μL 中间样,跑非还原胶加测 A340,出问题能回溯到是哪一步崩的。
配方算不明白?用工具先算一遍
动手配液前,把序列丢进[密码子优化工具](https://www.example.com/codon)确认表达构建设计没问题;复性前用[蛋白可溶性优化工具](https://www.example.com/solubility)预判聚集倾向和高风险疏水区;要换标签、调表达,就顺手用[引物设计工具](https://www.example.com/primer)把克隆引物一次配齐。参数算在纸上,比在实验台上试错省钱得多。