来源:核酸电泳marker异常缓冲液新鲜度(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑胶前 marker 一上样,跑完发现条带糊成一片、小片段挤成一坨、泳道歪歪扭扭。第一反应是"marker 坏了",换支新的还是老样子。其实九成问题出在你那缸跑了八次没换的缓冲液上。这篇从配液、配胶、上样到电泳条件,把跟缓冲液新鲜度相关的异常逐条拆开,每个原因都给你动作和判据,照着做就行。
第一步:先花3分钟把低级错误排掉
这几个错误太常见,排掉再往下看。
- 稀释倍数算错:10×TAE 当 1× 直接倒进槽里,或者 1 L 体系只加了 50 mL 10×。现象是 marker 整体跑得飞快或干脆不动。解决:用量筒重配,1 L 工作液=100 mL 10×TAE + 900 mL ddH₂O,混匀。
- 拿自来水配胶:钙镁离子中和 DNA 磷酸骨架的负电荷,条带全部拖尾。解决:配胶、配液、冲洗胶槽,只用 ddH₂O 或电阻率 ≥18 MΩ·cm 的超纯水。
- 一缸 buffer 用一周:离子耗尽、pH 漂到 9 以上。解决:TAE 跑 1–2 次就换,TBE 最多 3–5 次。
- 上样量超了:marker 打 10 μL 进 5 mm 梳孔,条带互相挤压。解决:常规 marker 上 3–5 μL,宽孔最多 8 μL。
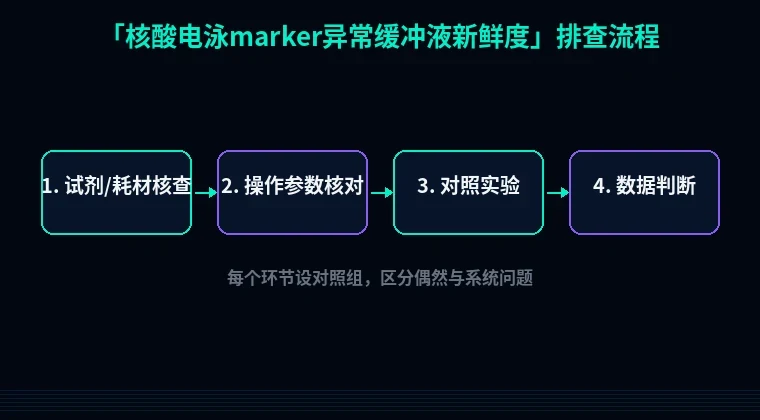
第二步:按实验流程分模块系统排查
2.1 缓冲液新鲜度(主战场)
1)现象:5 kb 以下条带发雾,相邻条带并成一片
原理:TAE 的缓冲容量只有约 40 mM,通电后阳极区 pH 下降、阴极区上升,跑两次两端 pH 能差 1 个单位以上。小片段的迁移速率跟着乱,锐度就没了。
解决:TAE 每次现配现用;想省事就换 0.5×TBE,容量高得多。
验证:同一支 marker 分两块胶,一块新液一块旧液,100 V 跑 40 min,肉眼比较 500 bp 以下条带的锐度。看得出差别,旧液直接倒。
2)现象:条带弯曲成笑脸,靠边的泳道最歪
原理:旧液蒸发后盐浓度升高,加上胶槽两端散热不均,电导出现梯度。
解决:换新液;胶槽两端液面持平,胶面浸没 2–3 mm,别让胶露出液面。
验证:空胶加 5 μL 6×loading dye,100 V 跑 15 min,看染料前沿是不是一条直线。
3)现象:条带"发胖"、拖尾,背景一片亮
原理:旧缓冲液里积了核酸酶和残留核酸、蛋白,pH 又偏离 8.0 左右的最适区间,DNA 部分降解。
解决:缓冲液 4 °C 存不超过 2 周;胶槽每次用 ddH₂O 冲两遍、晾干再用。
验证:换新液跑同一支 marker,边缘锐利、背景干净即确认。
2.2 配胶环节
4)现象:marker 跑不进孔,或挤在孔口成一团亮斑
原理:胶没凝透,或者胶浓度和 marker 片段范围不匹配。
解决:1% 胶=1 g 琼脂糖 + 100 mL 1×buffer,微波中火 1 min 至完全澄清,冷却到 60 °C 加 GelRed 至 1×,倒胶后室温放 40 min。看 100 bp–10 kb 用 1%,看 100–500 bp 用 2%。
验证:胶对着光看,无波纹、无气泡、表面平整。
5)现象:上样后样品往孔外飘
原理:缓冲液盐浓度过高,样品密度反而低于缓冲液。
解决:marker 与 6×loading dye 按 5∶1 混,总体积不超过孔体积的 70%。
验证:上样后立刻看,样品应沉在孔底铺成一层蓝色。
2.3 电泳条件
6)现象:marker 跑得过快,条带之间分不开
原理:电压超过 10 V/cm,焦耳热让缓冲液局部升温,电导跟着变。
解决:按胶长算——10 cm 胶用 100 V,跑 35–45 min,染料到胶的 2/3 处停。
验证:看溴酚蓝前沿位置是否符合预期。
第三步:进阶疑难
1)10×TBE 冷藏后冒出白色沉淀。 4 °C 放两周就开始析出硼酸盐结晶,直接倒进胶槽,上样孔附近会出现絮状物、marker 条带畸形。37 °C 水浴溶清再用,溶不掉就整瓶丢,别心疼。
2)同一支 marker 别人跑得好,你跑就糊。 查水。纯水机滤芯超期、电阻率掉到 5 MΩ·cm 以下,配出的 buffer 自带核酸酶和金属离子。换新柱水配一次对照,锐度立刻不一样。
3)"只补不换"的老习惯。 有人看液面低了就加水,盐浓度越跑越高,marker 越跑越慢,还以为是 marker 降解。改规矩:每缸液贴标签写开用日期和跑胶次数,到次数就倒。
避坑总结
三条核心结论:TAE 一次一换、TBE 三次一换;配液只认 ddH₂O;旧 buffer 的毛病肉眼看不出来,只能靠新旧对照。
两个日常习惯:buffer 瓶身写开用日期,跑胶记录本记次数;每次上样前扫一眼胶槽两端液面是否齐平。
配套工具
搞清 buffer 之后,上游的引物和序列设计也别拍脑袋。站内可直接用[引物设计工具](/tools/primer-design)核对 Tm 和二级结构,[密码子优化](/tools/codon-optimization)处理表达构建,蛋白做不出来再用[蛋白可溶性优化](/tools/solubility-optimization)筛一遍标签和促溶条件。工具给参数,胶给证据,两头对上才算跑通。