来源:核酸定量纯度低A260/A280比值偏(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完提取,Nanodrop一点,A260/A280显示1.62。样品不敢用,重提又搭进去一整天。这个比值到底在告诉你什么?是蛋白没除干净,还是仪器在骗你?这篇按“上手先查的低级错→分流程系统排查→少见但坑人的疑难”三层拆开讲。每一步都给判断依据、验证动作和具体处理参数。照着做,大部分偏低样品能定位到具体哪一步漏了。
第一步:快速排查低级错误
先别急着怀疑提取流程。四个基础错误,新手几乎人人踩过。
1. 空白对照用错buffer。你拿水调零,样品却在TE里,比值能直接漂0.1以上。解决:空白必须和样品同buffer,洗脱液是什么就用什么调零。
2. 样品浓度太低硬测。低于50 ng/μL时,280吸光接近基线噪声,比值没有意义。解决:浓缩后再测,或换荧光定量法(Qubit)替代紫外法。
3. 检测基座没擦干净。上一管的高浓度DNA或蛋白残留在检测孔上,读数直接被污染。解决:每次上样前用无尘纸擦基座,测完立刻擦,别等干了再蹭。
4. 吸头外壁带残留。一个吸头连测几个样,交叉污染防不住。解决:一个样品一个吸头,上样前吹打两次混匀,别贴壁吸。
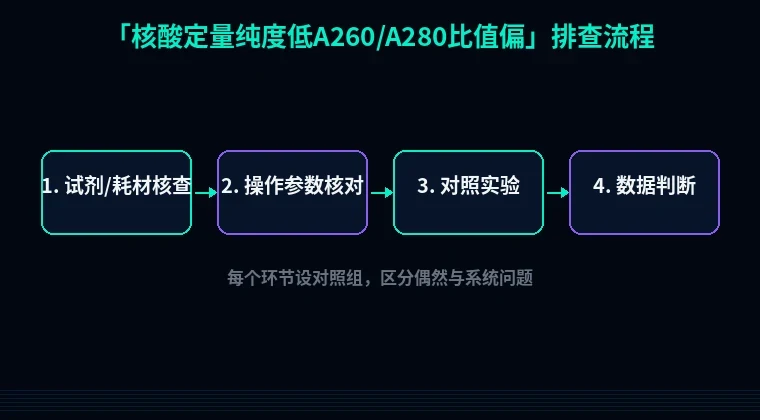
第二步:分维度系统排查
按提取流程,从裂解到洗脱分四块看。每块都给现象、原理、动作和验证。
1. 裂解不彻底,蛋白没释放干净
现象:A260/A280在1.6–1.7,A260/230正常,跑胶有拖尾。
原理:蛋白和DNA结合后共沉淀,280吸收来自芳香族氨基酸。裂解液没把细胞打透,蛋白残留在水相里。
解决:组织样品加裂解液后55°C孵育3小时以上,中途每30分钟涡旋10秒;细胞样品裂解后冰上静置5分钟再加蛋白酶K,终浓度100 μg/mL,56°C孵育1小时。
验证:取5 μL裂解产物跑0.8%琼脂糖胶,看有没有高分子量主带;再取2 μL做Bradford,蛋白浓度应低于50 μg/mL。
2. 酚/氯仿抽提后水相吸多了
现象:比值偏低,A230也低,样品有淡淡酚味。
原理:酚在270–280 nm有吸收。水相吸到中间层或下层,比值直接掉。氯仿本身280吸收弱,但会带胍盐下来。
解决:吸上层水相时留10–20 μL不吸,宁可少收;加异丙醇沉淀前,水相再用等体积氯仿抽一次,12000 g离心10分钟,取上层。
验证:取1 μL点在Parafilm上闻一下,有酚味说明残留;或测A270/A260,比值高于1.0提示酚污染。
3. 盐和胍盐残留没洗掉
现象:A260/A280偏低甚至倒挂,同时A260/230低于1.5。
原理:高浓度异硫氰酸胍在280 nm附近有吸收。洗涤不彻底,柱子上的盐随洗脱液一起下来。
解决:结合柱洗涤时加75%乙醇洗两次,每次500 μL,12000 g离心1分钟,第二次别省;洗脱前开盖晾2分钟让乙醇挥发。
验证:取洗脱液2 μL测电导率,高于1 mS/cm提示盐残留;或做一次乙醇沉淀(0.1倍体积3 M醋酸钠+2.5倍无水乙醇,-20°C放30分钟)后复测。
4. 乙醇残留没挥发
现象:比值正常但A260/230低,下游酶切或测序失败。
原理:乙醇在230 nm吸收强,紧邻280,微量残留就拉低比值。
解决:洗脱前空转柱子1分钟,开盖室温放3–5分钟;洗脱液65°C预热再加,别用冷buffer。
验证:取1 μL洗脱液加99 μL水,测A260/230,应高于2.0。
5. 样品浓度超出线性范围
现象:高浓度样品(>1000 ng/μL)读数不稳,稀释后比值变正常。
原理:检测器饱和,吸光值进入非线性区,比值失真。
解决:用水或TE稀释10倍再测,实际浓度乘回稀释倍数。
验证:原液和10倍稀释液各测一次。稀释后比值高0.1以上,说明原读数饱和了。
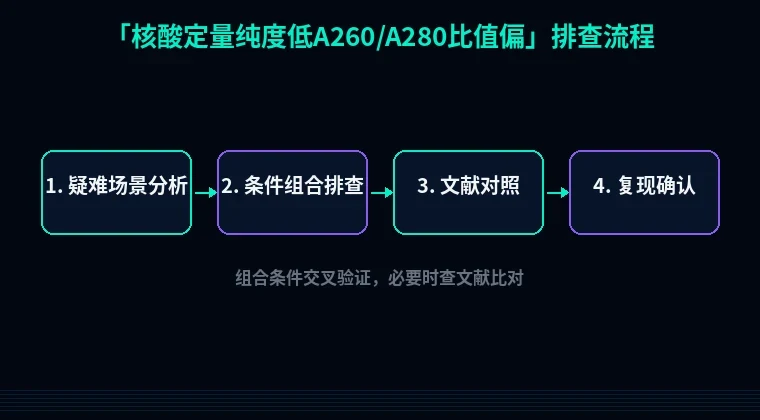
第三步:进阶疑难问题
1. 降解样品的“假偏低”
RNA降解后片段变短,暴露更多碱基,A260可能偏高,但280仍来自残余蛋白和游离核苷酸。现象是同一管连测三次,比值忽高忽低。解决:跑变性胶看28S/18S,比值低于1.5且28S带弥散,直接重提,别救。
2. 多糖/多酚样品的干扰
植物或某些细菌样品里,多糖在260 nm有吸收,多酚在280附近有吸收,两者一起把比值拉低。现象是样品黏稠,加样时拉丝。解决:裂解液里加1% CTAB或2% PVP-40;抽提用酚:氯仿:异戊醇(25:24:1);水相加0.3倍体积无水乙醇沉淀多糖,4°C、10000 g离心10分钟,取上清再沉淀核酸。
3. 微量检测平台的表面效应
Nanodrop类仪器只上1 μL,液滴表面张力不均或带气泡会让光程变短,比值虚低。现象是同一管测三次,数值差0.15以上。解决:上样前离心甩一下去气泡,加样后确认液滴完整覆盖检测孔,每个样品测两次取平均;怀疑仪器问题时用λDNA标准品(100 ng/μL)校验。
避坑总结+实操建议
三条核心结论:
- A260/A280低于1.7先查蛋白;低于1.6且A230也低,先查酚和盐。别一上来就重提。
- 空白对照必须和样品同buffer;浓度低于50 ng/μL,别用紫外法下结论。
- 每次抽提水相少吸10 μL,比事后纯化省两小时。
两个日常好习惯:
- 提取前把裂解液、洗液、洗脱液按样品数分装,避免反复冻融和交叉污染。
- 每批样品留5 μL原液存-20°C,测出问题能回溯,不用重跑。
工具引导
比值调好了,下一步往往是下游实验。要设计qPCR引物,直接用站内的引物设计工具,输入模板序列自动给出Tm和扩增效率评估;做原核表达,密码子优化工具能按宿主偏好改序列,减少表达失败;蛋白表达出来老是包涵体,试试蛋白可溶性优化工具,给标签位置和融合伙伴的建议。这几个工具和本文的排查思路配套用,能把“提取—定量—下游”这条链走顺。