来源:核酸纯化纯度低酒精残留干燥时间(DNA Lab Space 实验教程)| 编译:DNA Lab Space
A260/230 只有 1.2,A260/280 倒是漂亮。这种"半残"数据最烦人——DNA 看着有,下游酶切、连接、测序却总出问题。你以为是提取量不够,其实是酒精没走干净。这篇教程按操作流程拆成六步,从最蠢的低级错误查到胍盐残留,每步都给判断标准、验证方法和具体参数。照着做,大概率半小时内能找到症结。
第一步:先别忙着优化方案,查这几个低级错误
新手翻车,八成栽在这几处。花三分钟过一遍,能省掉半天瞎折腾。
1. 洗涤液忘加无水乙醇。拿到新开的 W2/PE 瓶,直接看瓶身有没有打勾标注"已加乙醇",没加就按标签要求补足(常见是加 4 倍体积无水乙醇),混匀后立刻在瓶盖上写日期。这条不确认,后面所有排查都是白费。
2. 洗脱用水 pH 偏酸。ddH2O 敞口放置一周,pH 能掉到 5.5 以下。硅胶膜上的 DNA 在低 pH 下洗脱效率骤降,还会让 A260 读数虚低。换成 pH 8.0–8.5 的 TE 或新调的 ddH2O(NaOH 调),别用放置超过一个月的纯水。
3. 空转离心压根没做,或者只转 20 秒。柱床上残留的乙醇全靠这一步甩下去。标准动作:12000 g 空转 2 分钟,别图快。
4. 洗脱液加进去就立刻离心。50 µL 液体铺在膜上需要时间浸润,至少室温静置 2 分钟再 12000 g 离心 1 分钟。
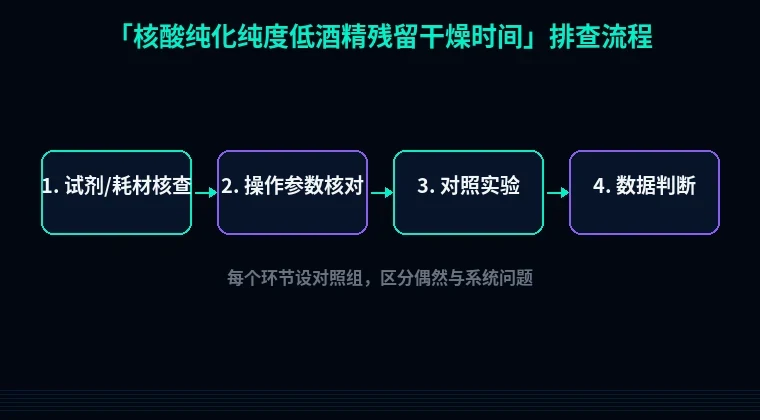
第二步:分维度系统排查,一层层剥开
A260/230 低是核酸纯化里最典型的"脏"指标。乙醇、胍盐、EDTA、碳水化合物在 230 nm 都有吸收。往下按流程查。
1. 结合与洗涤阶段:乙醇浓度是不是被稀释了
现象:A260/230 在 1.0–1.5 之间,产量正常,A260/280 在 1.8 左右。
原理:硅胶膜结合依赖高盐+乙醇环境,洗涤液里的乙醇负责把残留的盐和蛋白冲走。洗涤液乙醇浓度不足,胍盐就留在膜上,跟着洗脱液一起进管子。
解决:配洗涤液时用量筒量乙醇,别用目测。常见配比是 25 mL 浓缩洗涤液加 100 mL 无水乙醇。配好后盖紧,乙醇会挥发。
验证:取 1 µL 洗脱产物测 A260/230,同时用同批洗涤液洗一个空白柱,测洗脱液本身的 230 nm 吸收——如果空白柱洗脱液 A230 明显偏高,说明洗涤液本身有问题。
2. 干燥环节:开盖静置多久算够
现象:A260/230 < 1.5,洗脱液有轻微刺鼻气味,浓缩后气味更明显。
原理:乙醇沸点 78°C,室温挥发慢。柱床上残留 10–20 µL 乙醇,混进 50 µL 洗脱液里就是 20%–40% 的乙醇污染。
解决:空转 12000 g 2 分钟后,把柱子开盖放到 65°C 金属浴上 3–5 分钟,或者室温开盖静置 5 分钟。超过 10 分钟没必要,膜会吸潮反而降低洗脱效率。
验证:干燥前后各称一次柱重(分析天平),差值小于 2 mg 就到位了。或者直接闻——没有明显酒精味即可。
3. 洗脱条件:体积、温度、次数三件事
现象:产量偏低,A260/230 忽高忽低,重复性差。
原理:50 µL 洗脱液在膜上铺展面积有限,第一次洗脱只能回收 60%–70% 的核酸,剩下 30% 左右需要第二次洗脱。预热到 65°C 能提高洗脱效率约 15%。
解决:用 65°C 预热的洗脱液,每次 30 µL,洗两次,合并。别用 100 µL 一次洗——浓度被稀释,低浓度样本的 A260/230 测量误差会被放大。
验证:两次洗脱分别测浓度,第二次通常是第一次的 30%–40%,低于 20% 说明膜结合不牢或洗脱不充分。
4. 样本类型:多糖多酚样本的额外处理
现象:植物、粪便、土壤样本,A260/230 极低,甚至低于 1.0,A260/280 也偏低。
原理:多糖在 230 nm 有强吸收,多酚在 270–280 nm 吸收。常规洗涤液冲不掉。
解决:裂解时加 0.5 倍体积的 5 M 醋酸钾冰浴 5 分钟去多糖;或者用含 2% PVP-40 的裂解液结合多酚。
验证:跑 0.8% 琼脂糖凝胶,上样 200 ng,看条带是否清晰、有无孔内滞留。
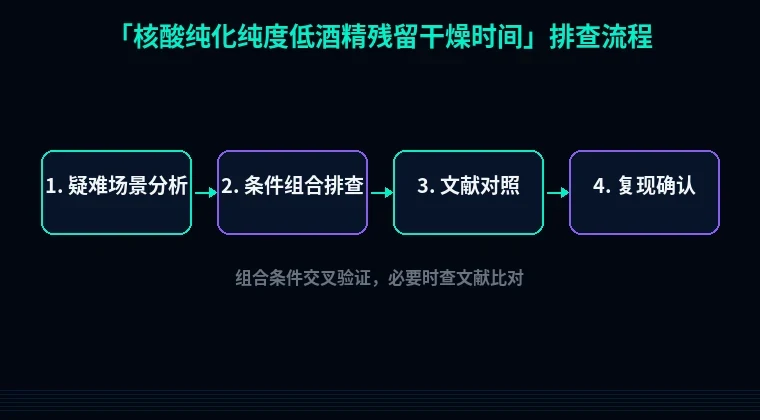
5. 乙醇沉淀法:别把沉淀吹过头
现象:A260/230 低,但沉淀是白色疏松的,溶解后有絮状不溶物。
原理:70% 乙醇洗过的沉淀,如果风干超过 15 分钟,核酸会形成难溶的玻璃态,不得不加热才能溶,而加热又加速降解。
解决:室温风干 5–10 分钟,看到白色沉淀边缘开始变透明就停止。加 20–50 µL TE 溶解,室温静置 5 分钟,轻弹管壁,别涡旋。
验证:溶解后测 A260/230,应该在 1.9 以上;跑胶确认无降解弥散。
第三步:进阶疑难,数据漂亮但下游还是失败
微量样本的读数陷阱。 浓度低于 10 ng/µL 时,NanoDrop 测的 A260/230 基本不可信——稀释误差和基线漂移占主导。这时候用 Qubit 定量,A260/230 只作参考。判断有没有乙醇残留,改成看下游酶切:取 200 ng 做 20 µL 体系酶切,37°C 1 小时,跑胶看是否切动。切不动,大概率是乙醇或胍盐没走干净。
胍盐残留的隐蔽性。 A260/230 在 1.6 左右,A260/280 正常,但测序总是低质量信号。胍盐在 230 nm 吸收不算强,低浓度残留测不出来,却会抑制 Taq 酶。验证方法:取 5 µL 洗脱产物加 95 µL ddH2O 稀释,做 qPCR,看 Ct 值是否比预期晚 3 个循环以上。解决:加 1 倍体积异丙醇和 0.1 倍体积 3 M NaAc(pH 5.2),-20°C 沉淀 30 分钟,70% 乙醇洗两次,重新溶解。
基因组 DNA 剪切还是降解? 跑胶看到条带弥散,别急着怪提取柱。取 200 ng 上样 0.8% 凝胶,80 V 跑 40 分钟。条带集中在 20 kb 以上但有拖尾,是操作剪切——涡旋或吹打过猛;弥散成 100–1000 bp 的连续带,是真降解,得从裂解液新鲜配制和 RNase 处理上找原因。
避坑总结与实操建议
三个核心结论:
第一,A260/230 低优先怀疑乙醇,其次怀疑盐。 先查洗涤液加没加乙醇、干燥够不够,再看沉淀条件。别一上来就换柱子换试剂盒。
第二,干燥时间是双刃剑。 柱子开盖 3–5 分钟、沉淀风干 5–10 分钟,超过这个窗口,损失的是溶解效率和完整性。
第三,洗脱用水要新鲜、偏碱。 pH 8.0–8.5,65°C 预热,小体积分两次洗。这三条做到,产量和纯度能同时改善。
两个日常习惯:每批新配洗涤液在瓶身写"已加乙醇+日期",用记号笔标在瓶盖侧面;每次提取留 5 µL 洗脱产物在 -20°C 备用,下游出问题时有回头验证的余地。
工具与下一步
纯度问题解决了,后面的活就好办了。要做表达验证,先过一遍[引物设计工具](https://www.example.com),把 qPCR 的扩增效率跑稳;换成原核表达,[密码子优化工具](https://www.example.com)能省掉不少摸索表达条件的功夫;蛋白纯化老是不溶,试试[蛋白可溶性优化工具](https://www.example.com),从序列层面先避坑。核酸是地基,地基打干净了,上面盖什么都稳。