来源:核酸定量偏差紫外吸收(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完PCR、提完质粒,Nanodrop一放上去,读数让你心里一咯噔。A260/280只有1.6,浓度还忽高忽低。是样品真的脏,还是操作哪里出了岔子?别急着重新提取。这篇把紫外吸收定量的常见坑一个个拆开,从稀释液到比色皿、从基线到数据判读,手把手带你把偏差揪出来。读完你至少能判断:这个数是"真脏"还是"假高"。
第一步:先别怀疑仪器,这四个低级错误最常踩
新人报数据前,先自查这四条,大概率中招。
1. 稀释液用错。 DNA定量该用10 mM Tris-HCl pH 8.0或TE,你拿DEPC水测DNA、拿TE测RNA,读数都会偏。解决:样品和空白必须用同一批稀释液。
2. 比色皿外壁有指纹水渍。 侧壁雾蒙蒙的,光路直接被挡。解决:无尘纸擦干外壁,握毛面,别碰透光面。
3. 上样带气泡。 2 μL样品点上去,液柱里一个针尖大的气泡就能让A260虚高。解决:移液器打两下再吸,上样后目视确认液柱完整。
4. 空白没归零。 上次测的blank还留着,换缓冲液后没重测。解决:每换一批稀释液重新blank,超微量仪器每次上样前先擦净检测孔。
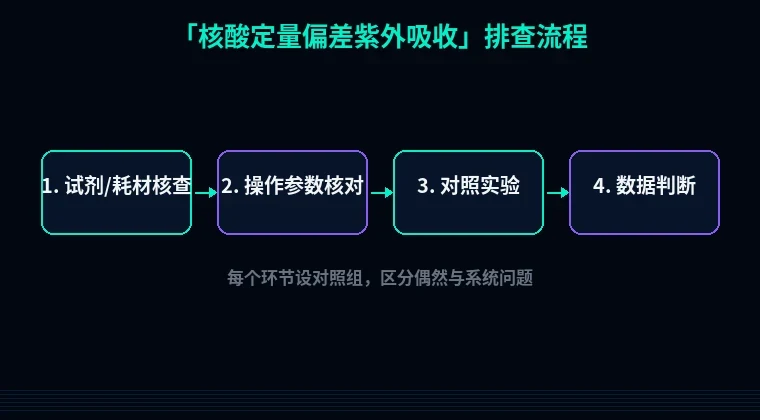
第二步:按实验流程分模块系统排查
低级错误排完还不对,就往下走。按"样品→稀释→上样→仪器→判读"顺着查。
模块一:样品本身
1. 蛋白污染。
现象:A260/280低于1.7(DNA)或低于1.9(RNA),浓度读数偏高。
原理:蛋白质在280 nm强吸收,残留蛋白拉低比值,同时叠加到A260读数上。
解决步骤:加等体积酚氯仿异戊醇(25:24:1),12000 g离心5分钟,取上清;加1/10体积3 M醋酸钠(pH 5.2)和2倍体积无水乙醇,-20°C放30分钟;12000 g 4°C离心15分钟,70%乙醇洗两次,溶于30 μL TE。
验证:重测A260/280,DNA应回到1.8±0.05。
2. 酚或胍盐残留。
现象:A260/230掉到1.5以下甚至1.0,浓度虚高。
原理:苯酚和胍盐在230 nm强吸收,拖尾到260,把核酸读数抬上去。
解决步骤:乙醇沉淀两遍;过柱的话,含乙醇漂洗液多洗一次,最后空转2分钟甩干柱膜。
验证:A260/230回到2.0以上再看浓度。
3. 糖类多糖污染。
现象:样品粘稠,读数偏高,电泳上样跑不动。
原理:多糖在260 nm附近有吸收,同时改变溶液折射。
解决步骤:加1/10体积5 M NaCl,2倍体积无水乙醇沉淀,4°C静置30分钟,12000 g离心10分钟。
验证:电泳上样顺畅,比值恢复,浓度回落到合理区间。
模块二:稀释与上样
4. 稀释倍数算错。
现象:浓度忽高忽低,重复性差。
原理:1 μL样品加99 μL水是100倍,很多人按10倍算,读数直接差一个量级。
解决步骤:稀释前在管壁标好终体积,用移液器逐级稀释,别用"大概"。
验证:同一稀释液连测三次,CV应小于5%。
5. 稀释液pH偏离。
现象:A260比理论值低10%以上。
原理:核酸吸收受pH影响,pH低于7时部分碱基质子化,吸光系数下降。
解决步骤:TE调回pH 8.0,RNA用RNase-free水(pH 7.0-8.0)。
验证:同一批次样品换缓冲液前后对比,差值应在5%以内。
模块三:仪器与判读
6. 基线漂移。
现象:空白读数不为零,样品读数整体偏移。
原理:灯能量不稳或检测孔有残留物,基线没扣干净。
解决步骤:重新blank,检测孔用无水乙醇和无尘纸擦两遍,等30秒再上样。
验证:空白A260应小于0.04。
7. 消光系数用错。
现象:浓度系统性偏高或偏低。
原理:dsDNA按50 ng-cm/μL,ssDNA按33,RNA按40,选错一个整体差1.5倍。
解决步骤:进仪器设置核对核酸类型,别一路默认dsDNA测RNA。
验证:已知浓度标准品(如100 ng/μL λDNA)测一遍,偏差应在±5%。
第三步:进阶疑难问题
降解样品读数虚高。 核酸断裂后末端增多,260吸收略升,读数偏高但电泳带弥散。判断:跑2%琼脂糖胶,看条带是否拖尾。解决:重新提取,操作全程冰上,加RNase抑制剂。
超微量液柱没拉匀。 1 μL样品点上去偏在一侧,液柱不对称,读数重复性差。判断:同一滴样连测三次,CV超过10%。解决:移液器垂直下压,样品点落检测孔中央,盖板轻放别推。
高去污剂/SDS残留。 SDS在260附近有微弱吸收,读数偏高,且干扰下游酶切。判断:做一次酶切看是否完全。解决:乙醇沉淀两遍,或过柱前加1/10体积5 M NaCl中和。
避坑总结+实操建议
三条核心结论:
- 先查稀释液和空白。这两个错占总偏差的一半以上,五分钟能排除。
- A260/280看蛋白,A260/230看盐和酚。两个比值一起看,别只盯一个。
- 浓度偏高先想污染,偏低先想稀释和pH。方向别搞反。
两条日常好习惯:
- 每次定量记下比值和稀释倍数,别只抄浓度一个数。追问题时这就是证据。
- 超微量仪器每周用标准品校一次,检测孔用完立刻擦干。
工具引导
定量准了,下一步通常是往下游走。设计qPCR引物时,站内的引物设计工具能把Tm、GC含量和二聚体一并算好,省得手动试。做原核表达的话,密码子优化工具按宿主偏好直接出序列,接着用蛋白可溶性优化工具评估标签和表达条件。从定量到下游,一条线走完,少折腾。